第9章 脱離反応
原典:米山正信『有機電子論解説 — 有機化学の基礎』第9章(p.122〜135)INDEX | ← 前へ 08_二重結合への付加反応 | 次へ → 10_カルボニル基の反応
📌 TL;DR — この章で持ち帰る5つだけ
- 脱離反応は4種:α 脱離・β 脱離(E)・γ 脱離・追い出し反応。実用的に重要なのは β 脱離。
- E2(2分子 anti 脱離):塩基が β 炭素の H を引き抜きながら α 炭素の脱離基が同時に離れる。H と X は anti 配置でなければならない。
- E1(1分子):SN1 と同じカルボカチオン中間体を経由。脱離か置換かは「H⁺ が離れるか、Nu が結合するか」の分岐。
- ザイツェフ則:置換基が多い(安定な)オレフィンが優先。超共役が理由。
- ホフマン則:ザイツェフ則と逆で、置換基が少ないオレフィンが優先。脱離基が大きい(四級アンモニウム塩等)場合や立体効果による。
覚える前にこれだけ:脱離は付加の逆。「H と X が隣り合った C から出ていって C=C ができる反応」。どちらの H が取れやすいか(ザイツェフ vs ホフマン)と、どの立体配置が要求されるか(anti)がポイント。
なぜこの章を読むのか
08_二重結合への付加反応で「二重結合への付加(C=C を消費する)」を学んだ。9章はその 逆向き:C=C を作り出す脱離反応だ。
- 08_二重結合への付加反応 → 付加:X–Y が C=C に加わる
- 9章 → 脱離:C–H と C–X が失われて C=C が生まれる(いまここ)
- 同じ基質でも SN(置換)と E(脱離)が競合し、条件によってどちらが優先するかが変わる
特に E2 の anti 脱離の立体化学と ザイツェフ/ホフマン則の使い分けは、有機合成で「どのアルケンを選択的に作るか」の設計に直結する。
1. 脱離反応の種々の型
1.1 4種類の脱離
α 脱離:同一 C につく 2 基が脱離する。反応性の高い中間体が生成。
Cl₂C: → :CCl₂  (カルベン、[[12_ひと休みの章]]で扱う)
R₂C=N–N → R₂C:  カルベン
R–C=N–OH → R–C=N:  ナイトレン
🖼 第9章 原ページ 1/7
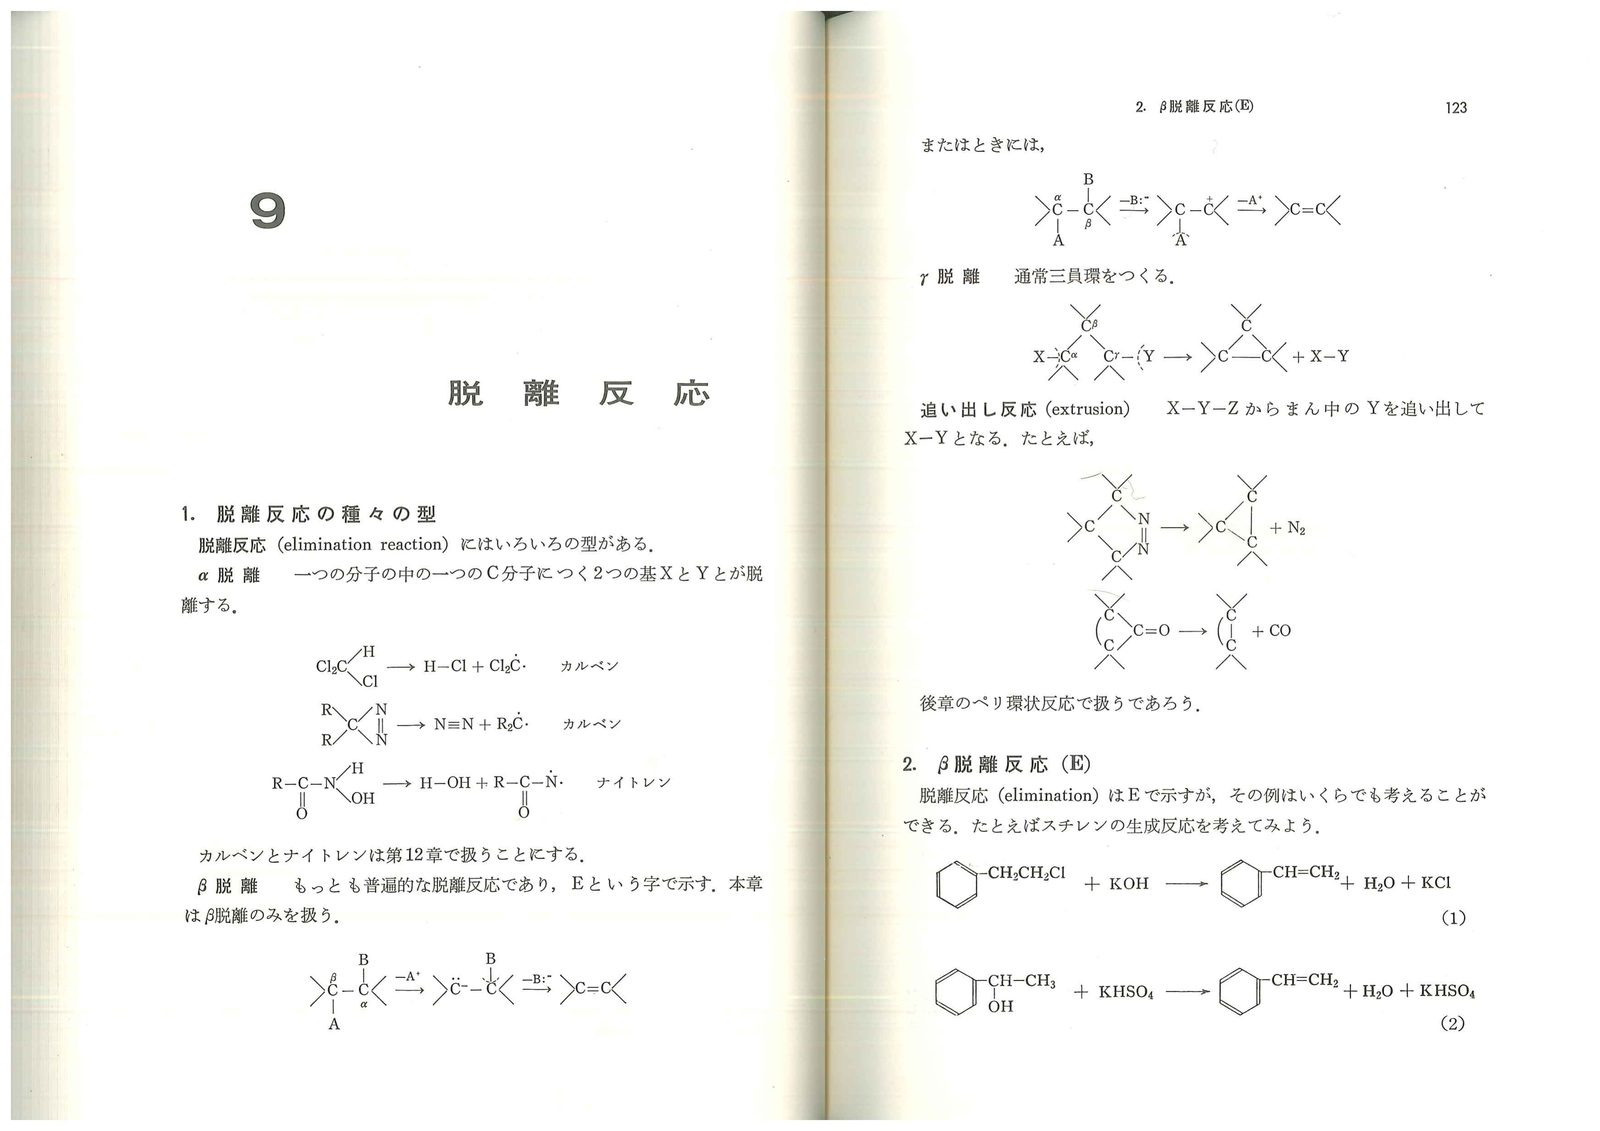
β 脱離(本章の主題):α 炭素(脱離基 X のついた C)と β 炭素(そのとなりの C)から、それぞれ X と H が離れる。
      β  α
  H–C–C–X  →  C=C  +  HX
γ 脱離:通常 3 員環を形成する。
追い出し反応(extrusion):X–Y–Z から中間の Y が飛び出して X–Z ができる(15_ペリ環状反応のペリ環状反応で扱う)。
2. β 脱離反応(E) — スチレン生成の5経路
スチレン(C₆H₅–CH=CH₂)は β 脱離反応のモデルとして扱われる。生成経路は5つある:
(1) C₆H₅CH₂CH₂Cl + KOH  →  スチレン + KCl + H₂O    (E2)
(2) C₆H₅CH₂CH₂OH + KHSO₄  →  スチレン + H₂O         (E2、酸性条件)
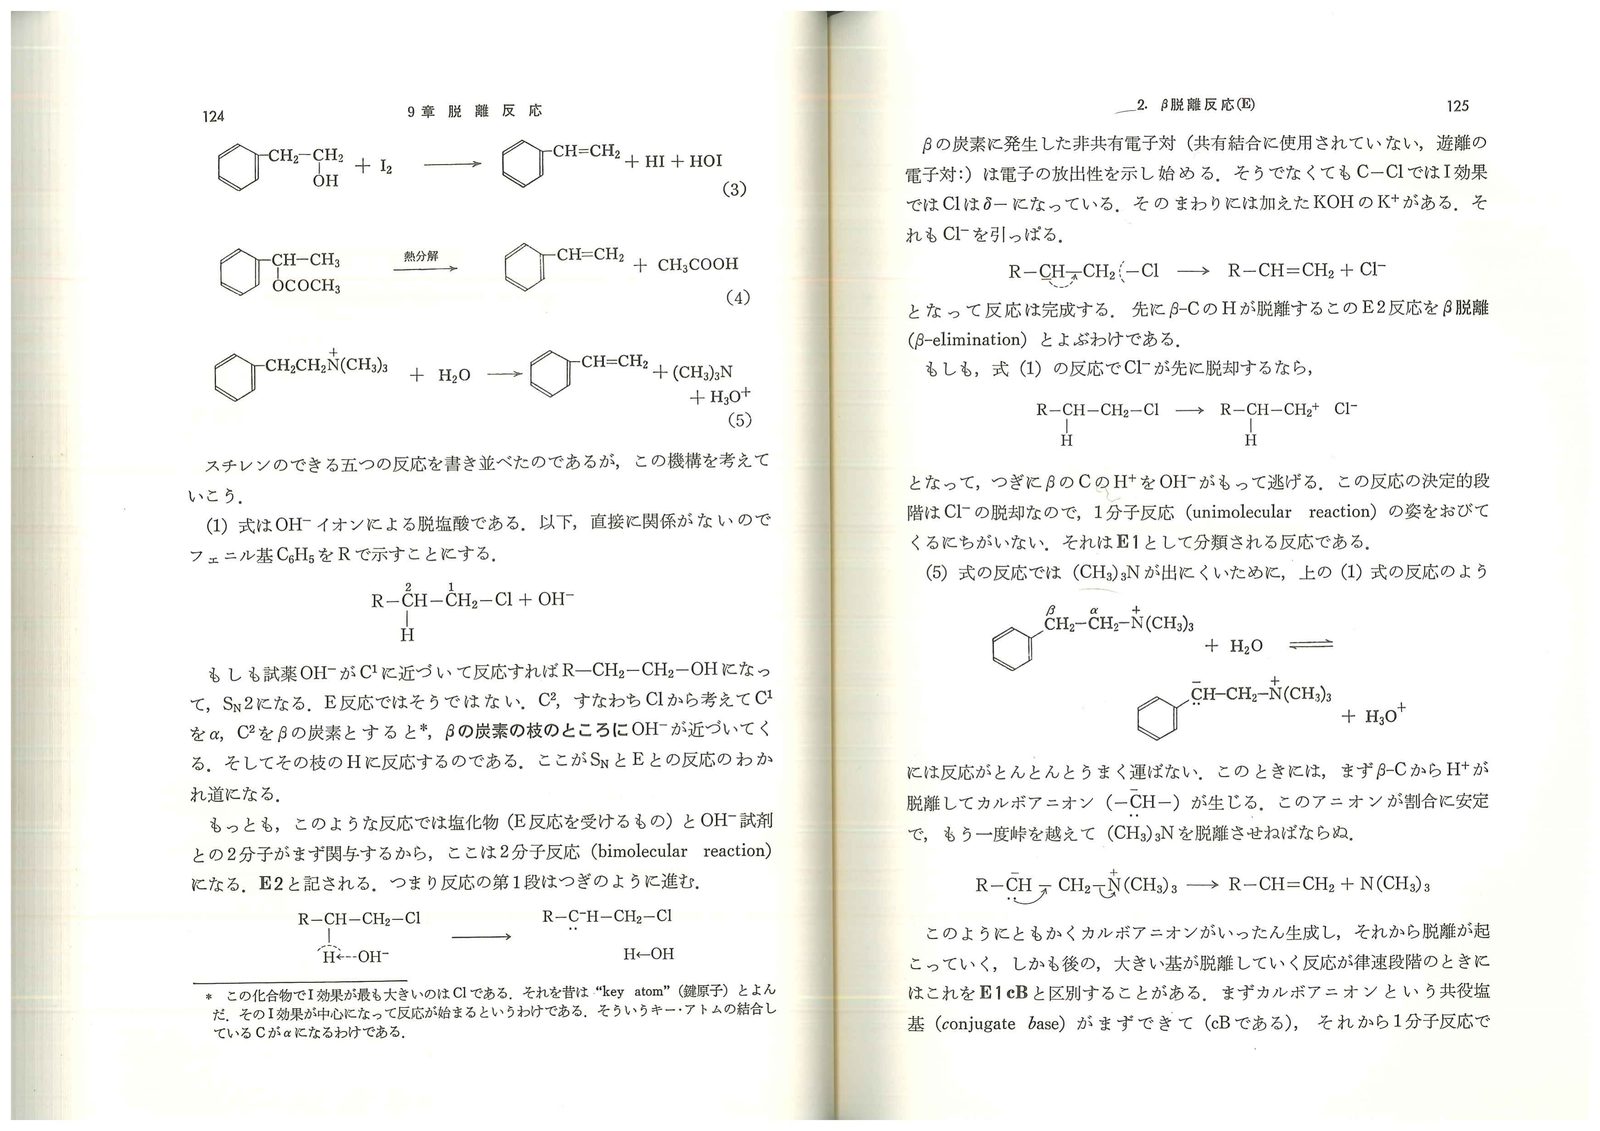
(3) C₆H₅CH₂CH₂OH + I₂  →  スチレン                  (E2、ヨウ素)
(4) C₆H₅CH₂CH₂OCOCOCH₃  →  スチレン(熱分解)       (Ei)
(5) C₆H₅CH₂CH₂N⁺(CH₃)₃ + Δ → スチレン + N(CH₃)₃    (E1cB)
2.1 E2 反応(最も基本的な β 脱離)
(1) 式の反応を分析する。塩基 OH⁻ が試剤。C₁(α)に Cl、C₂(β)に H がある(教科書の α/β の定め:脱離基のついた C が α)。
なぜ E2 か?(SN2 との分岐):
- OH⁻ が C₁(α 炭素、Cl 側)に反応 → SN2 → アルコール
- OH⁻ が C₂(β 炭素)の H に反応 → E2 → アルケン
E2 では 2 分子(基質と塩基)が同時に関与する協奏機構:
     β  α
B:⁻–H–C–C–Cl  →  [遷移状態]  →  B–H  +  C=C  +  Cl⁻
β 炭素で生じた非共有電子対(カルボアニオン性)が電子を放ちながら、Cl⁻ が同時に離れる。
🖼 第9章 原ページ 2/7
2.2 E1 反応
Cl⁻ が先に脱離すると:
C₆H₅CH₂CH₂Cl  →(遅い律速)→  C₆H₅CH₂CH₂⁺  +  Cl⁻
                                    ↓(速い)
                              C₆H₅CH=CH₂  +  H⁺
速度式 v = k[C₆H₅CH₂CH₂Cl] のみ → 1 分子反応(E1)。律速段階はカルボカチオンの生成で、これは SN1 と同じ中間体を経由する。
🔑 E1 と SN1 は同じ出発点から分岐する
R–X → R⁺ + X⁻
        ↓          ↓
       E1         SN1
   H⁺が脱離    Nu⁻が結合
   オレフィン  置換体
どちらになるかは温度・溶媒・求核剤の性質が決める。
2.3 E1cB 反応
(5) 式の四級アンモニウム塩では (CH₃)₃N が出にくいため:
β 炭素の H が先に塩基に引き抜かれ、カルボアニオン中間体ができる
     ↓
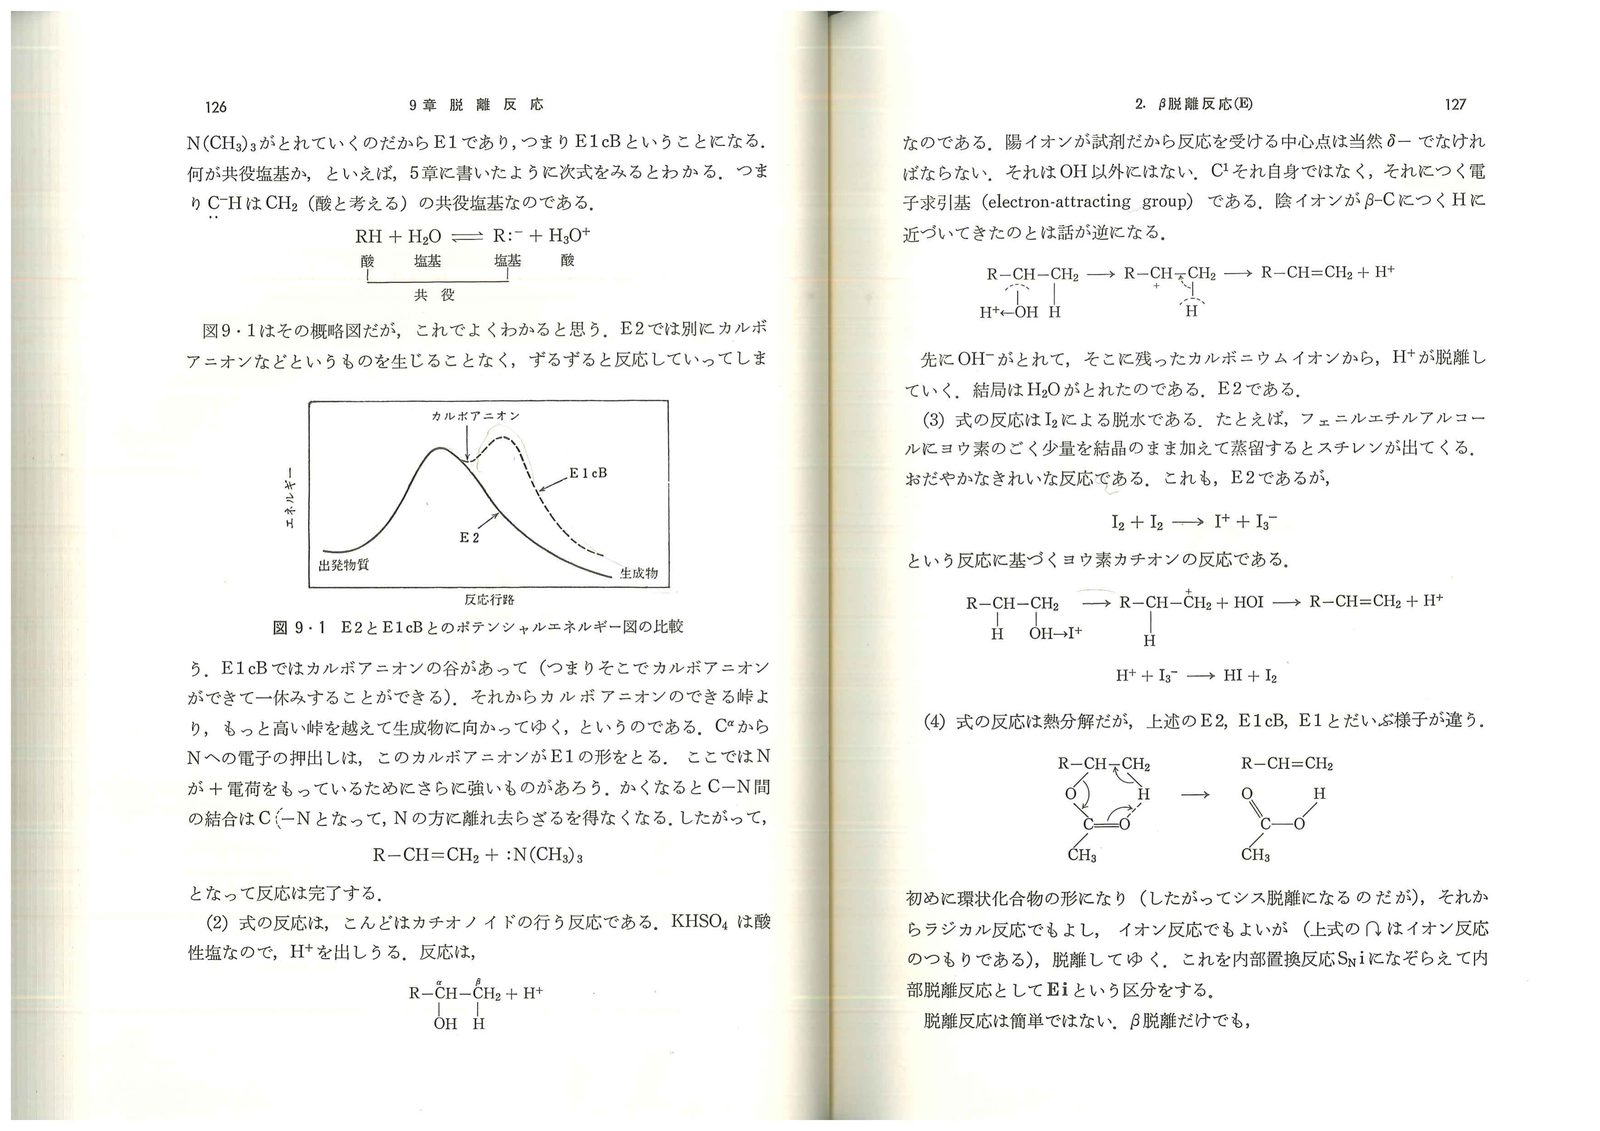
そのカルボアニオンがゆっくりと (CH₃)₃N を追い出す「共役塩基(conjugate base, cB) がいったんできて、それが 1 分子(E1) 的に脱離する」ので E1cB と呼ぶ。
図9-1(ポテンシャルエネルギー図)では:
- E2:カルボアニオンの谷なし。ずるずると反応。
- E1cB:カルボアニオンの谷あり(一休み)。その後の峠がより高い。
3. E2 反応は anti 脱離 — 立体化学の必須条件
3.1 anti 脱離の実験的証明
🖼 第9章 原ページ 3/7
🖼 第9章 原ページ 4/7
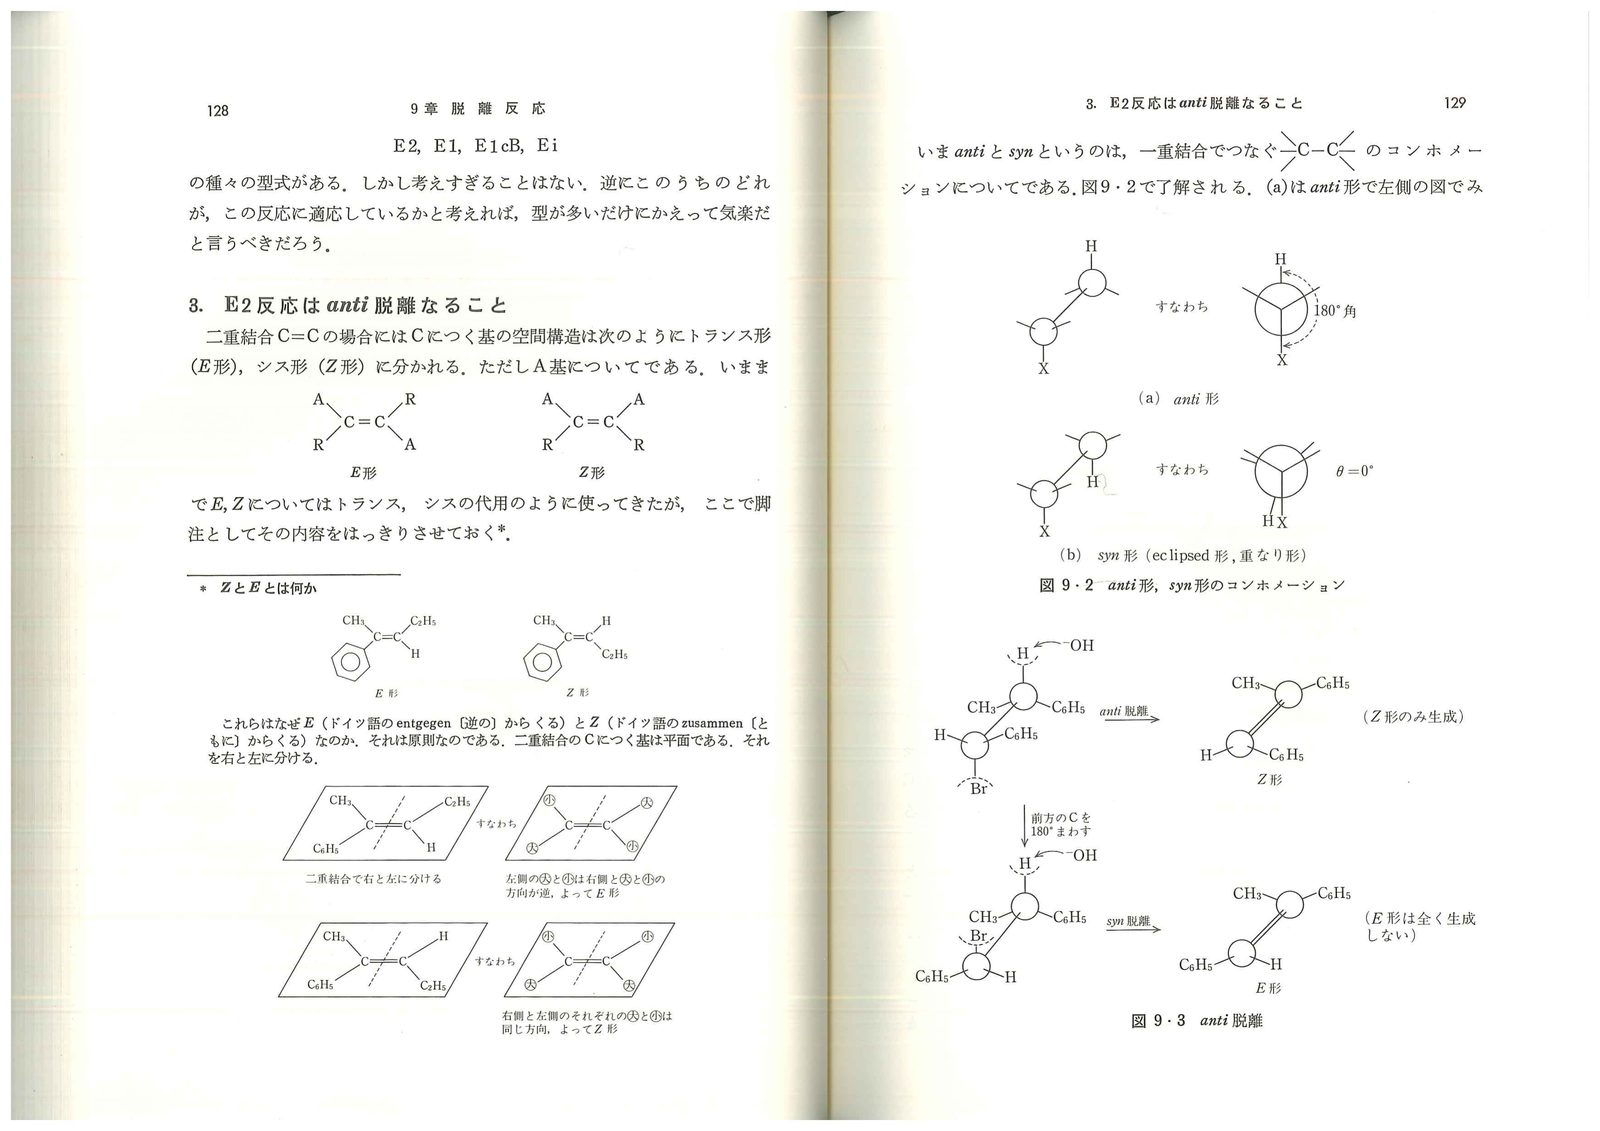
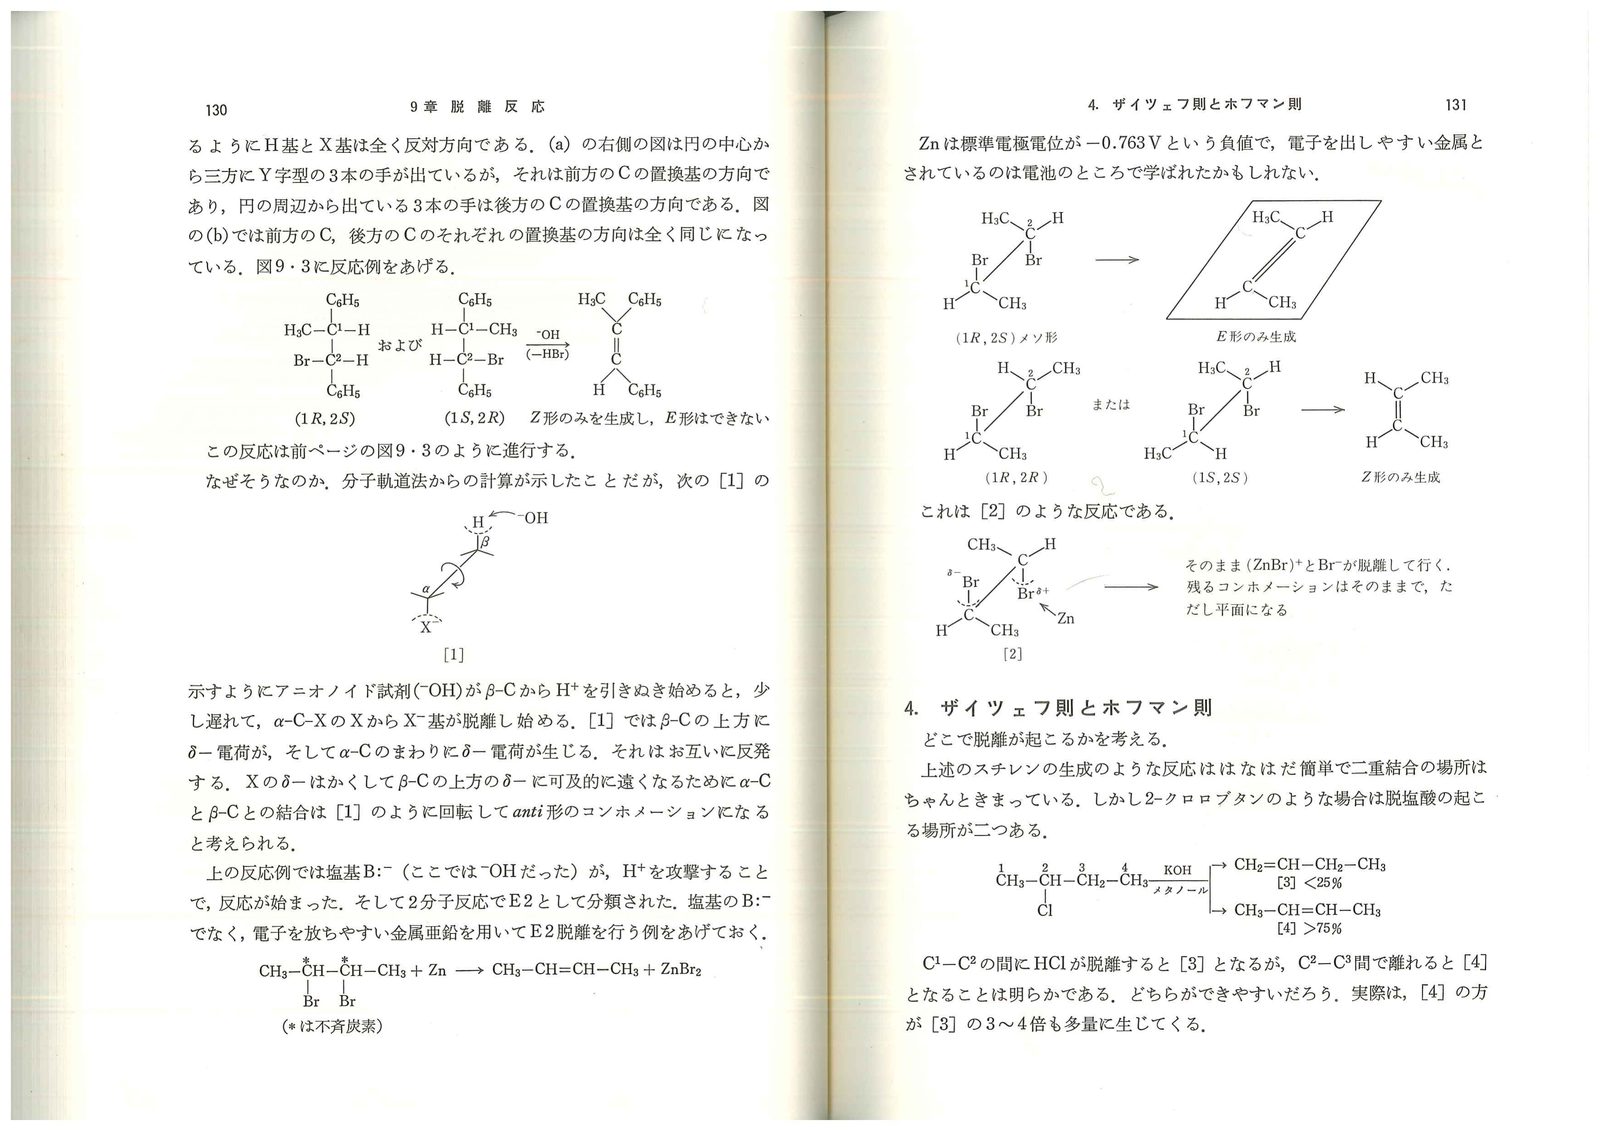
2-ブロモ-3-フェニルブタン(ジアステレオマー)の E2 を塩基で行うと:
- (1R,2S) + (1S,2R)(メソ形)→ Z 形オレフィン のみ生成
- (1R,2R) + (1S,2S)(ラセミ形)→ E 形オレフィン のみ生成
生成オレフィンの立体が完全に決まっている → 反応は立体特異的(stereospecific)。
これを説明する唯一の機構が anti(E2)脱離:
H と X が「反対側(anti)」のコンホメーションで整列したとき、E2 が進むanti 形のコンホメーション:Newman 投影式で H と X(または Br)が 180° 離れた位置にある。
3.2 なぜ anti 形でなければならないか
MO 計算による説明:
[1] OH⁻ が β 炭素の H を引き抜き始める
     ↓ 少し遅れて
α 炭素で X⁻ が離れ始める

→ β 炭素上の δ⁻ と α 炭素周辺の δ⁻(X 由来)が相互に反発
→ X の δ⁻ は β 炭素の δ⁻ から可及的に遠ざかろうとする
→ C–C 結合が回転して anti 形のコンホメーションに変化
最終的に anti 形で H と X が同軸上に並んだとき、π 結合形成のための p 軌道の重なりが最大になる:
     H
  [B:⁻]
     |     (anti 形)
   C–C  →  C=C + HB + X⁻
     |
     X
3.3 Zn による E2 の例
亜鉛(標準電極電位 −0.763 V)を使っても E2 は起きる:
CH₃–CH(Br)–CH(Br)–CH₃ + Zn → CH₃–CH=CH–CH₃ + ZnBr₂Zn が α 炭素の Br と β 炭素の Br を同時に引き抜く。この場合も anti 形コンホメーションから反応が起きる:
- メソ形(1R,2S)→ E 形のみ生成
- ラセミ形(1R,2R)→ Z 形のみ生成
4. ザイツェフ則とホフマン則 — どこで脱離が起きるか
4.1 ザイツェフ則(1875年)
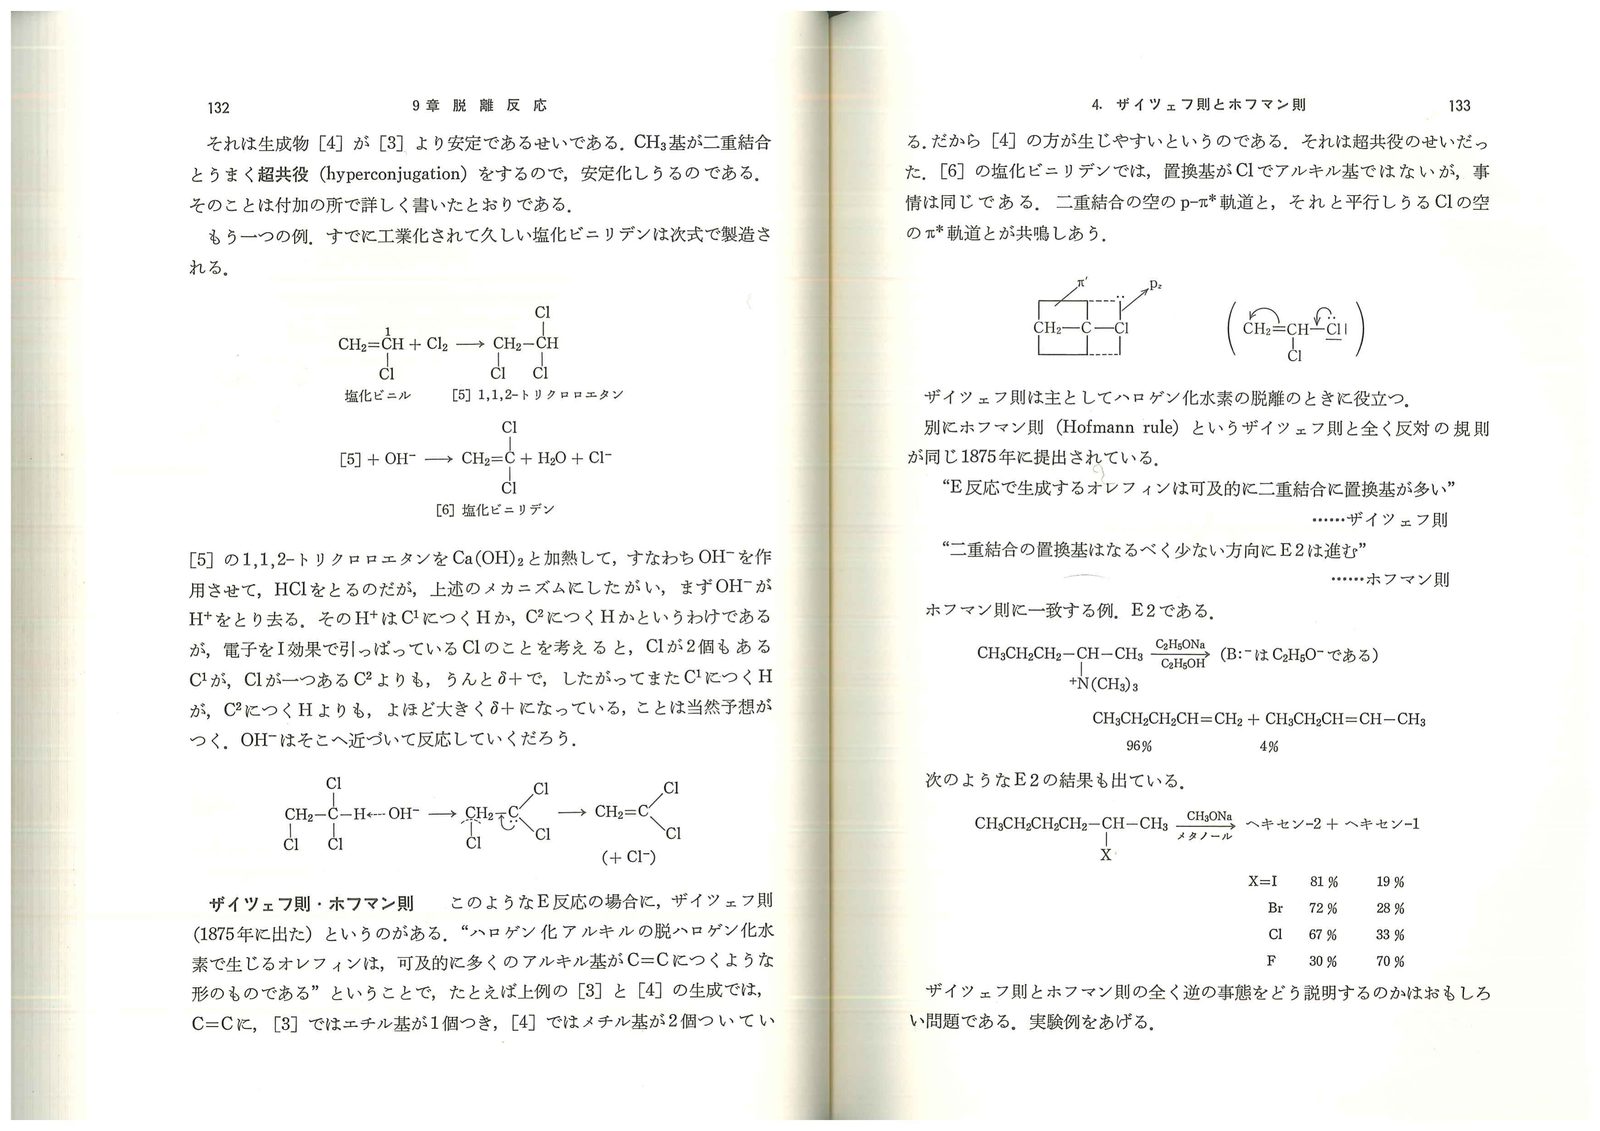
「ハロゲン化アルキルの脱ハロゲン化水素で生じるオレフィンは、二重結合に可及的に多くのアルキル基がついた形のものが主生成物」
例:2-クロロブタン の脱 HCl
CH₃–CH₂–CH(Cl)–CH₃

E2 が C₁–C₂ 間で起きる → [3] CH₂=CH–CH₂–CH₃(二重結合にアルキル 1 個)
E2 が C₂–C₃ 間で起きる → [4] CH₃–CH=CH–CH₃(二重結合にアルキル 2 個)
実際は [4] が [3] の 3~4 倍多い。理由:超共役(CH₃ 基が二重結合の p–π 軌道と重なって安定化)による生成物 [4] の安定性。
4.2 ホフマン則(1875年)
ザイツェフ則と 逆の規則:「E2 で生成するオレフィンは二重結合の置換基がなるべく少ない方向に進む」
ホフマン則に従う例:
CH₃CH₂CH₂–N⁺(CH₃)₂–CH₂CH₃  + C₂H₅O⁻
→  CH₃CH₂CH₂–CH=CH₂(ホフマン型, 96%)+ 内部オレフィン(4%)
ハロゲン化物の E2 でも脱離基の種類で変化:
| 脱離基 X | ヘキセン-2(ザイツェフ型) | ヘキセン-1(ホフマン型) |
|---|---|---|
| I | 81% | 19% |
| Br | 72% | 28% |
| Cl | 67% | 33% |
| F | 30% | 70% |
F ではホフマン型が主生成物になる。
4.3 ザイツェフとホフマンの逆転の説明
🖼 第9章 原ページ 5/7
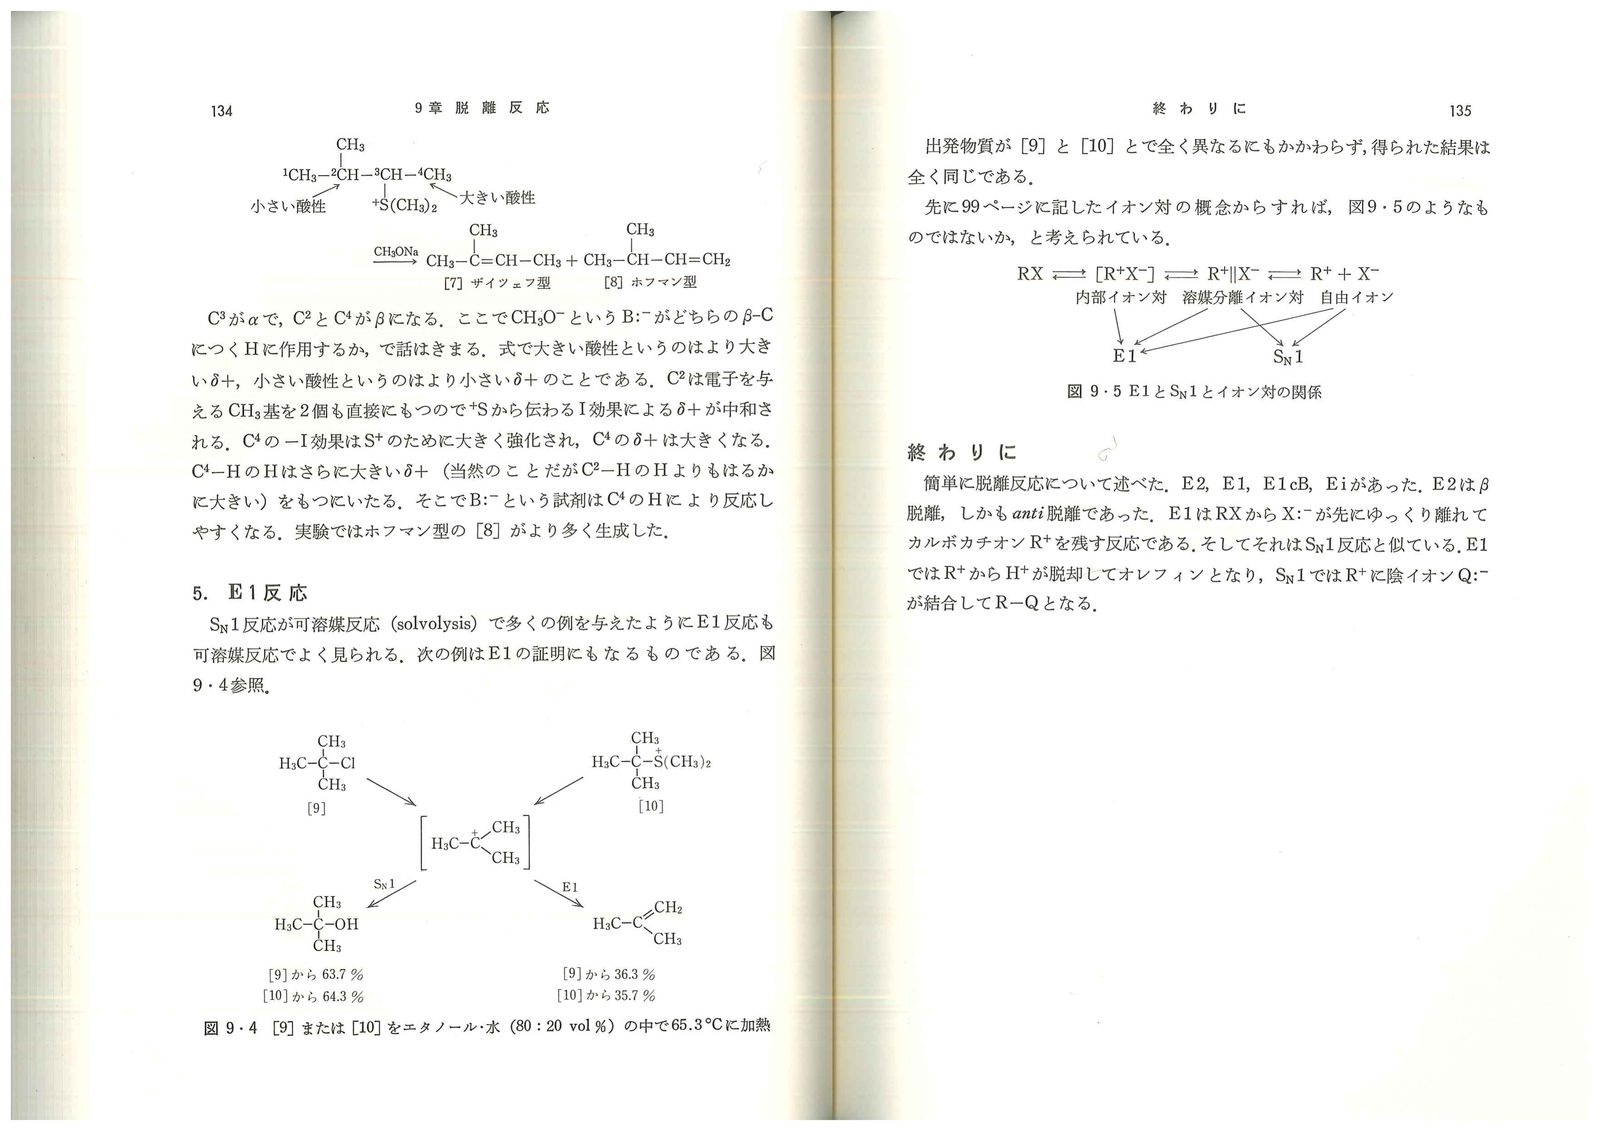
「どの β 炭素の H を引き抜くか」で決まる。β 炭素の H の酸性度(δ⁺)の大きさが鍵:
(C₃–S–C₂ の系で考える)
C₂ は CH₃ 基 2 個をもつ → −I 効果で δ⁺ が中和される → C₂–H の δ⁺ が小さい
C₄ は S の +I 効果でδ⁺が大 → C₄–H の δ⁺ が大きい
→ 塩基 CH₃O⁻ は C₄–H に反応しやすい → ホフマン型の [8] が多く生成
大きい脱離基(F > Cl > Br > I)や嵩高い塩基(t-BuO⁻ など)では、内部オレフィン(ザイツェフ型)への途中の立体障害が増して、外側の H が引き抜かれやすくなる(ホフマン型優先)。
💡 実用的な使い分け
- ハロゲン化物 + NaOH(小さい塩基)→ ザイツェフ型オレフィン(安定型)
- 四級アンモニウム塩 + 強塩基 → ホフマン型オレフィン(末端型)
合成で「どちらのオレフィンを作りたいか」で試薬・基質を設計する。
5. E1 反応の特徴
SN1 が可溶媒分解(solvolysis)で多く見られたように、E1 も可溶媒反応で頻繁に起きる。
E1 の決定的証拠となる実験(図9-4):
出発物質が [9](R 体)と [10](S 体)で全く異なるにもかかわらず、得られた E1 生成物の比率は:
[9] から → オレフィン A : 63.7%、B : 36.3%
[10] から → オレフィン A : 64.3%、B : 35.7%ほぼ同一の比率。これは中間体のカルボカチオンが完全に平面的で、その後の H⁺ 脱離がどちらの方向でも同じ確率で起きることを示す。
🖼 第9章 原ページ 6/7
Winstein のイオン対モデルを使えば(図9-5):
R–X → [R⁺X⁻] → [R⁺|X⁻] → R⁺ + X⁻
内部イオン対  溶媒分離  自由イオン
E1 はカルボカチオンの段階(III または IV)で H⁺ が離れる反応で、SN1 と同じ中間体を経由する。
🖼 第9章 原ページ 7/7
❓ つまずきポイント Q&A
Q1. E2 と SN2 はどう競合するの?どちらが優先するの?
A. 同じ基質に対して E2 と SN2 は競合する。一般則:
- 強い求核剤・低温 → SN2 優先
- 強い塩基・高温 → E2 優先
- 嵩高い塩基(t-BuO⁻ など) → 立体障害で SN2 が難しく E2 優先
Q2. E1 と E2 の見分け方は?
A. 速度式で判断する:
- v = k[基質][塩基] → E2(2分子)
- v = k[基質] のみ → E1(1分子)
塩基濃度を変えて速度を測れば分かる。また E1 は SN1 と競合するため、可溶媒条件(水・アルコール溶媒)で起きやすい。
Q3. anti 脱離は「覚える必要のある規則」?
A. 覚えるより「理解して導く」べき規則。H と X の両方が離れる際に π 結合のための p 軌道が重なる必要がある。その重なりが最大になるのが anti 配置。分子模型を使って確認すると一発で分かる。
Q4. ザイツェフ則は「超共役が理由」と言うが、なぜ?
A. アルキル基の多い二重結合では、C–H の σ 電子が C=C の空の反結合性 π* 軌道と重なりあって(超共役)安定化エネルギーが生まれる。このエネルギーが大きいほどオレフィンが安定 → 生成しやすい。Evans–Polanyi 則(ΔH が大きい方が Ea が小さい)を合わせて考えると「安定な生成物ほど速く生成」となる。
Q5. ホフマン則は「四級アンモニウム塩で起きる」とよく言うが、なぜ?
A. 四級アンモニウム塩(R₄N⁺)の脱離では N(CH₃)₃ という嵩高い基が出ていく。SN2 的な背面攻撃は立体的に難しく、脱離(E2)が優先。かつ N⁺ の強い電子求引効果でより H が酸性な末端の β 炭素が選ばれやすい → ホフマン型。
Q6. Ei(内部脱離)はどんな特徴がある?
A. エステルや N-オキシドの熱分解で起きる。まず cyclic な遷移状態(6 員環型など)を形成してから、シス(syn)脱離が起きる。E2 が anti 脱離なのに対して Ei は シン(syn)脱離 が特徴的。
🧭 章末まとめ — 1枚で復習
脱離反応(E)
  ├─ α脱離 → カルベン([[12_ひと休みの章]])
  ├─ β脱離(本章の主題)
  │    ├─ E2(2分子・anti 脱離)
  │    │    速度式: v = k[基質][塩基]
  │    │    H と X が anti 配置 → π 軌道が形成
  │    │    立体特異的(起点の立体が生成物の E/Z を決める)
  │    │
  │    ├─ E1(1分子)
  │    │    SN1 と同じカルボカチオン経由
  │    │    v = k[基質] のみ
  │    │    ラセミ化(平面 C⁺ から H⁺ が離れる)
  │    │
  │    ├─ E1cB(カルボアニオン中間体)
  │    │    四級アンモニウム塩の熱分解など
  │    │
  │    └─ Ei(内部脱離)
  │         cyclic 遷移状態、syn 脱離
  │
  └─ どこで脱離するか
       ザイツェフ則:置換基の多いオレフィン(超共役)
ホフマン則 :置換基の少ないオレフィン(嵩高い脱離基/塩基)この章のキーワード:脱離反応(E) / β 脱離 / E2 / E1 / E1cB / Ei / anti 脱離 / syn 脱離 / ザイツェフ則 / ホフマン則 / 超共役 / カルボカチオン / コンホメーション / 可溶媒分解
🔗 関連ノート・次への橋渡し
- 次章 → 10_カルボニル基の反応 — AdN(求核付加)が主役。08_二重結合への付加反応末で予告したカルボニル基の話。脱離反応はここでも「付加–脱離」の後半として登場する。
- 08_二重結合への付加反応 → 08_二重結合への付加反応 — 本章は付加の逆反応。anti 付加と anti 脱離の対称性を確認。
- 06_脂肪族の置換反応〜07_SN反応とSE反応 → SN 反応 — E 反応(脱離)は SN 反応(置換)と同じ基質で競合。条件で制御する。
- 13_脂肪族の転位反応 → 転位反応 — カルボカチオン中間体(E1/SN1 経由)が転位するケース。
🎯 次のノートを読む前に2-ブロモブタン(CH₃CHBrCH₂CH₃)を NaOH で処理したときに E2 と SN2 が競合する。どちらが優先するかを「塩基の強さ・温度・求核性」という軸で考え、E2 が優先する条件では「どちらの β 炭素の H が引き抜かれるか(ザイツェフ or ホフマン?)」も予測してみよう。
📚 ソース
- 原典:米山正信『有機電子論解説 — 有機化学の基礎』第9章 p.122–135
- 教科書OCR:
G:/020_有機電子論解説-有機化学の基礎/output/md/有機電子論解説-有機化学の基礎_9章(p122-135)脱離反応.md - 図画像:
assets/09/page_0001.png〜page_0007.png
INDEX | ← 前へ 08_二重結合への付加反応 | 次へ → 10_カルボニル基の反応