第10章 カルボニル基の反応
原典:米山正信『有機電子論解説 — 有機化学の基礎』第10章(p.136〜156)INDEX | ← 前へ 09_脱離反応 | 次へ → 11_カルボニル関連反応
📌 TL;DR — この章で持ち帰る5つだけ
- カルボニル基はいつでも「立ち上がっている」。C=O のπ電子がO側に偏り、CはδOCR⁺、OはδOCR⁻になっている。
- カルボニル基の付加はすべて求核付加(AdN)。求電子付加のオレフィンと逆。第一段階はアニオノイドがδ⁺CへのAttackで律速。
- α-水素はH⁺として脱離しやすい。C=O立ち上がりでα炭素がδ⁺になり、C−Hの電子対がCに引かれてHがH⁺として離れやすくなる。
- エノラートイオンは縮合反応の鍵。アルドール・パーキン・クライゼン縮合は全部このエノラートがAdN攻撃を担う。
- 立体障害が付加の可否を決める。ジイソプロピルケトンがNaHSO₃に溶けない理由はδ⁺Cが立体的に塞がれているため。
覚える前にこれだけ:カルボニル基はC⁺−O⁻と極性を持ち、O側は電子を受け取り、C側は求核剤を引き付ける。この「立ち上がり」さえ押さえれば、この章の全反応を一本の原理でつなげられる。
なぜこの章を読むのか
09_脱離反応まで置換・脱離・付加とアルキル骨格の反応を扱ってきた。ここからはカルボニル基 >C=O という官能基が主役になる。
カルボニル化合物(アルデヒド・ケトン・エステル・カルボン酸)は、食品・医薬品・高分子材料の合成で圧倒的に登場頻度が高い。しかし反応の種類が多く「暗記地獄」のように見える。
教科書の著者がこの章で言いたいのは一点:すべては「立ち上がり」という一つの原理から演繹できる。それを体感するための章だ。
- 前章(09_脱離反応)で習った β脱離の「Cがδ⁺になればHがH⁺として離れやすい」が、ここでも α-水素の引き抜きとして生きる。
- 次章(11_カルボニル関連反応)ではウィッティッヒ反応・バイヤービリガー酸化など「関連反応」に拡張される。
1. 立ち上がり — カルボニル基の電子論的本性
1.1 なぜC=OはC−O⁻として振る舞うのか
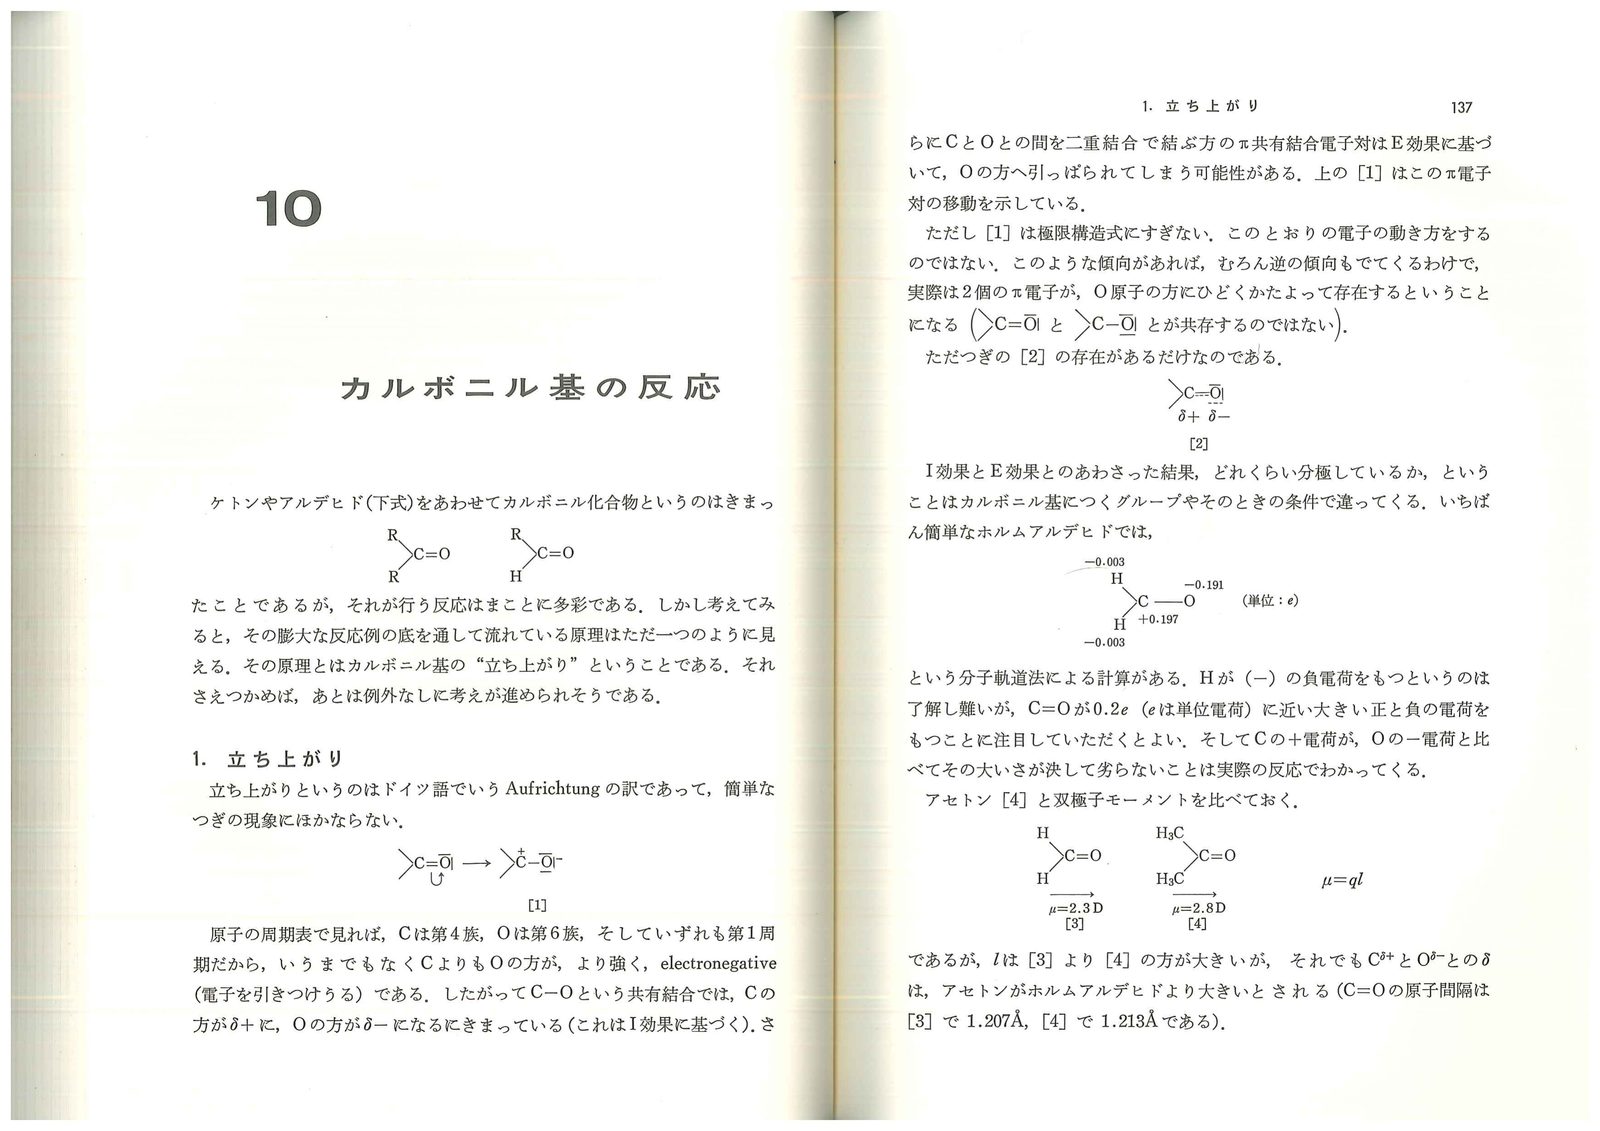
周期表でCは第14族、Oは第16族。同じ第2周期の中でOのほうが強い電気陰性度を持つ。C=Oのπ結合の電子対はI効果とE効果が重なり、O側に大きく偏って存在する。
>C=O  ⇄  >C⁺−O⁻
立ち上がりこれは2つの「極限構造式」の共鳴ではなく、実際の電子雲がO側に大きく偏っているということだ。ホルムアルデヒドの分子軌道計算では:
| 原子 | 電荷(分子全体) |
|---|---|
| C | +0.19e |
| O | −0.19e |
| H | −0.02e |
C側の+電荷は決してO側の−電荷に劣らない。アセトン(μ = 2.8 D)はホルムアルデヒド(μ = 2.3 D)より双極子モーメントが大きく、C=Oの分極は大きい。
1.2 LUMOとHOMO — 分子軌道で見た「立ち上がり」
C=Oのπ結合性MOでは電子雲がO側に大きい。一方、空の反結合性MO(LUMO)ではCのローブの方がOより大きい。これが重要だ。
求核剤Y:⁻のHOMO(電子密度が大きい軌道)がC=OのLUMOと反応するとき、ローブの大きいC側に優先的に攻撃が向く。図10・1はこのHOMO−LUMO摂動を示している。
🖼 第10章 原ページ 1/11
🔑 ここがあとで効くLUMO−HOMOの組み合わせという考え方は、イソシアナート(11_カルボニル関連反応)・ケテン(11_カルボニル関連反応)・ペリ環状反応(15_ペリ環状反応)で再登場する。「LUMOはCのローブが大きい」という事実を頭に刻んでおく。
2. 亜硫酸水素塩の付加 — 求核付加反応の最初の例
2.1 NaHSO₃付加の仕組み
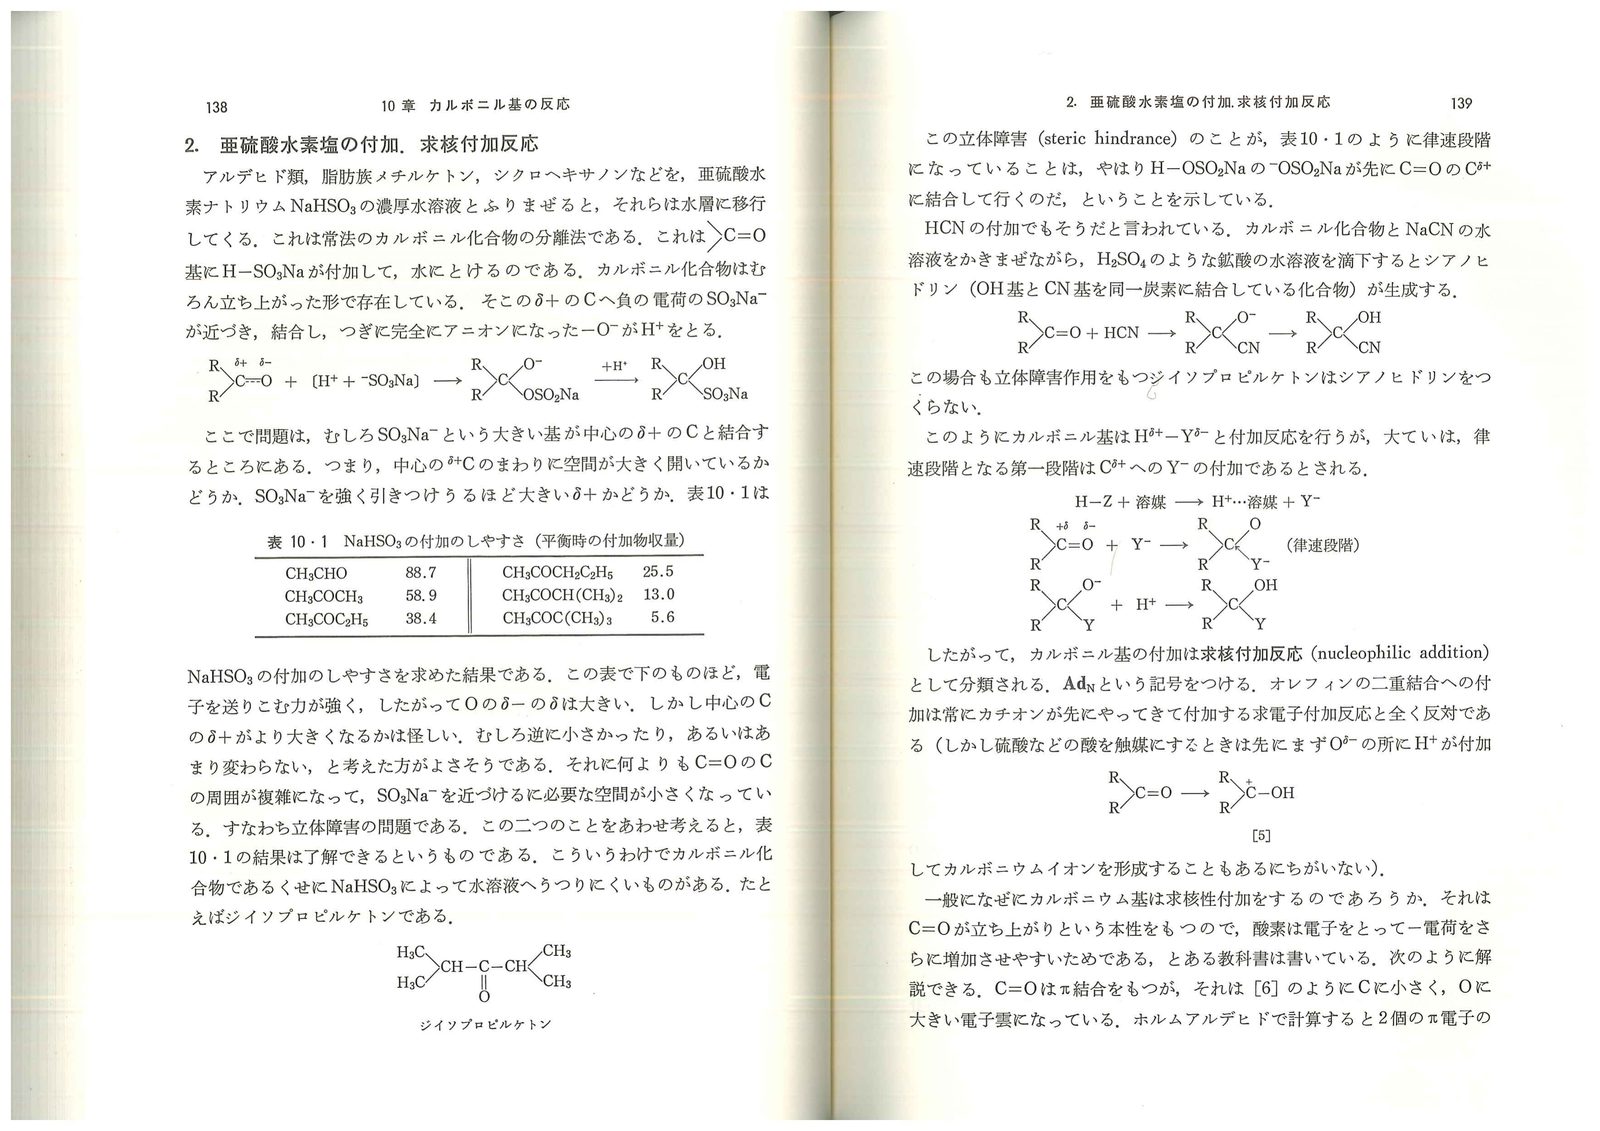
アルデヒドやメチルケトンをNaHSO₃濃厚水溶液と振り混ぜると、水層に移行する。これはカルボニル化合物の古典的分離法だ。
>C=O  +  H−SO₃Na  →  >C(OH)(SO₃Na)
          ↓
     [まずSO₃Na⁻がδ⁺Cへ付加]
[次にO⁻がH⁺を受け取る]反応の律速段階はSO₃Na⁻(アニオノイド)がδ⁺Cへ近づくところであることが実験的に示されている。
2.2 付加しやすさと立体障害(表10・1)
| 化合物 | NaHSO₃付加物の収量(%) |
|---|---|
| CH₃CHO | 88.7 |
| CH₃COCH₃(アセトン) | 38.4 |
| CH₃COCH₂C₂H₅ | 25.5 |
| CH₃COCH(CH₃)₂ | 13.0 |
| CH₃COC(CH₃)₃ | 5.6 |
アルキル基が大きくなるほど付加しにくい。これは立体障害(steric hindrance)だ。SO₃Na⁻という大きい基がδ⁺Cに近づけなくなる。ジイソプロピルケトンは付加物をほとんど作らない。
🖼 第10章 原ページ 2/11
💡 なぜ立体障害が律速かC=OのCのδ⁺が大きくても、周囲が嵩高ければ求核剤が近づけない。電子的要因と立体的要因の両方を常に考えるのが有機化学の心得。
2.3 HCNの付加(シアノヒドリン生成)
R₂C=O  +  HCN  →  R₂C(OH)(CN)
                    シアノヒドリン
こちらも律速はCN⁻(強い求核剤)のC攻撃。やはりジイソプロピルケトンは反応しない。
3. アセタール化 — 水・アルコールのAdN
3.1 ホルマリンにH₂C=Oがない理由
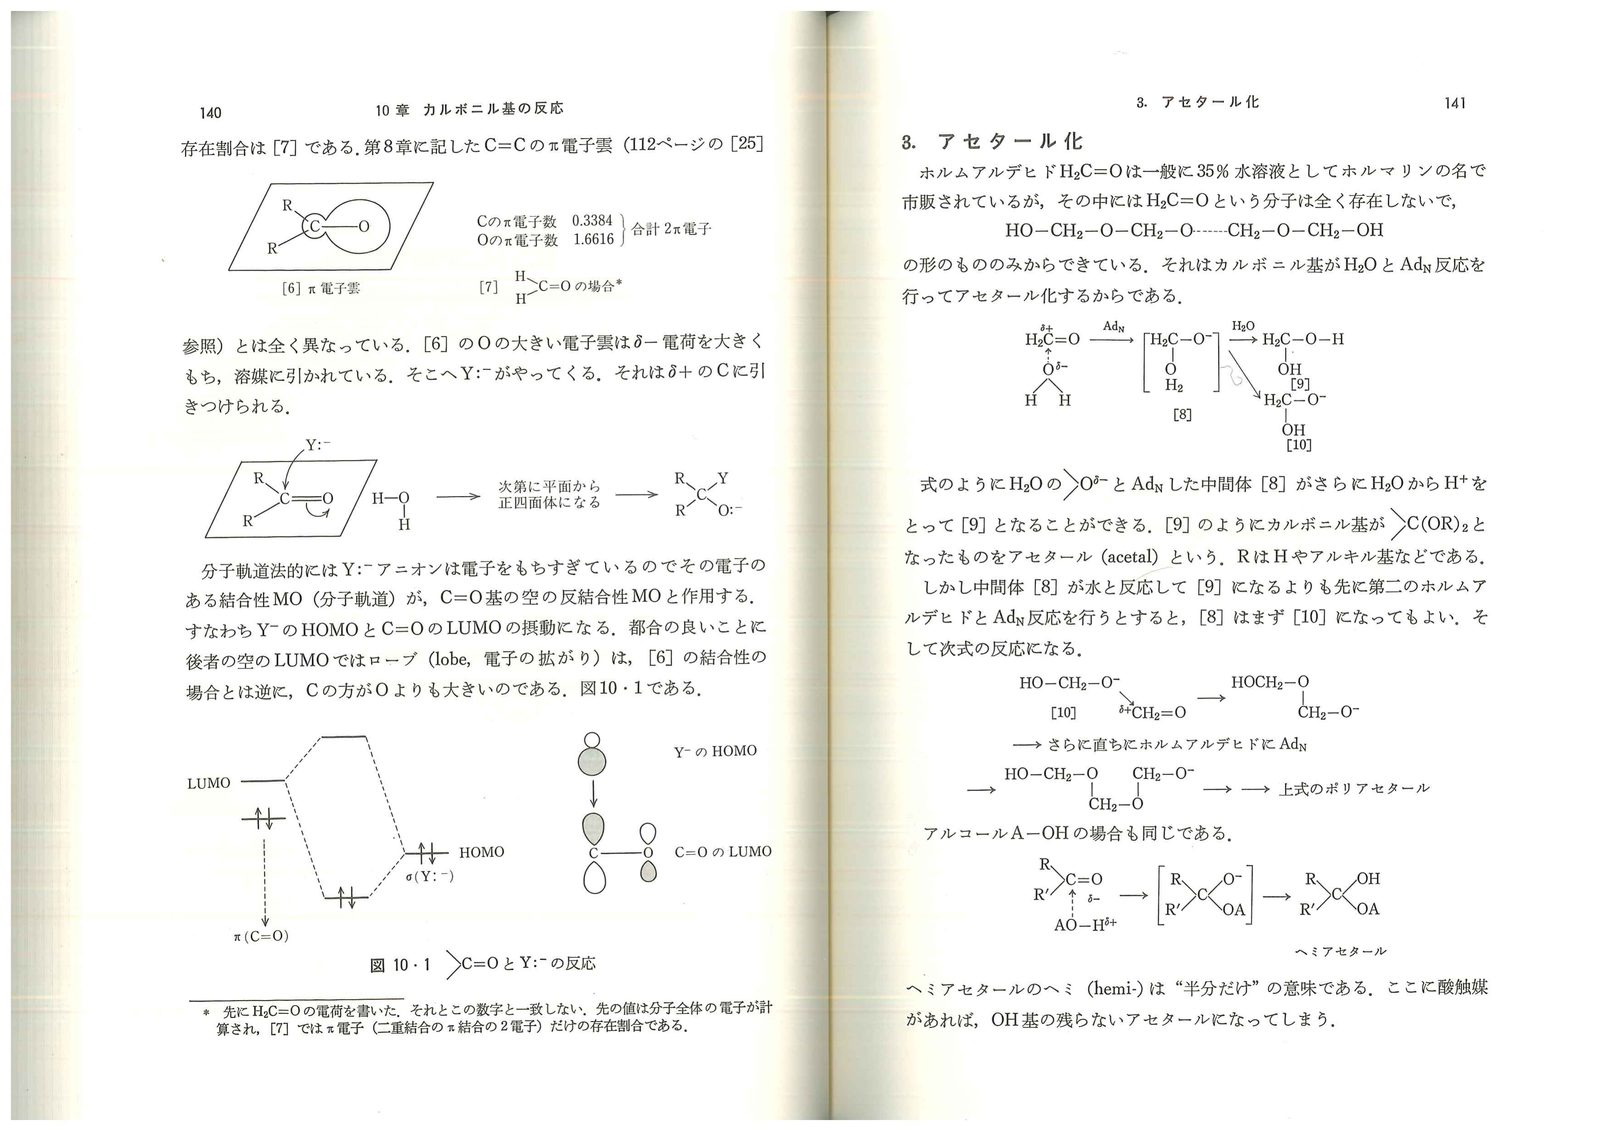
市販の35%ホルムアルデヒド水溶液(ホルマリン)の中に、H₂C=Oという分子は実は存在しない。すべてポリアセタールに変換されている。
H₂C=O  +  H₂O  →  HO−CH₂−OH(ゲミナルジオール)
          さらに →  HO−CH₂−O−CH₂−OH  → … ポリアセタール
中間体「ヘミアセタール」はOHとORが同一炭素についた構造。酸触媒があればOHが脱水されてフルアセタール(>C(OR)₂)になる。
3.2 なぜ可逆なのか
アセタール化は可逆。酸触媒・多量のアルコール下でフルアセタールが安定化する(ルシャトリエ則)。生体内のグルコースが環状ヘミアセタール構造をとるのも同じ原理だ。
🖼 第10章 原ページ 3/11
4. ニトロパラフィンの付加
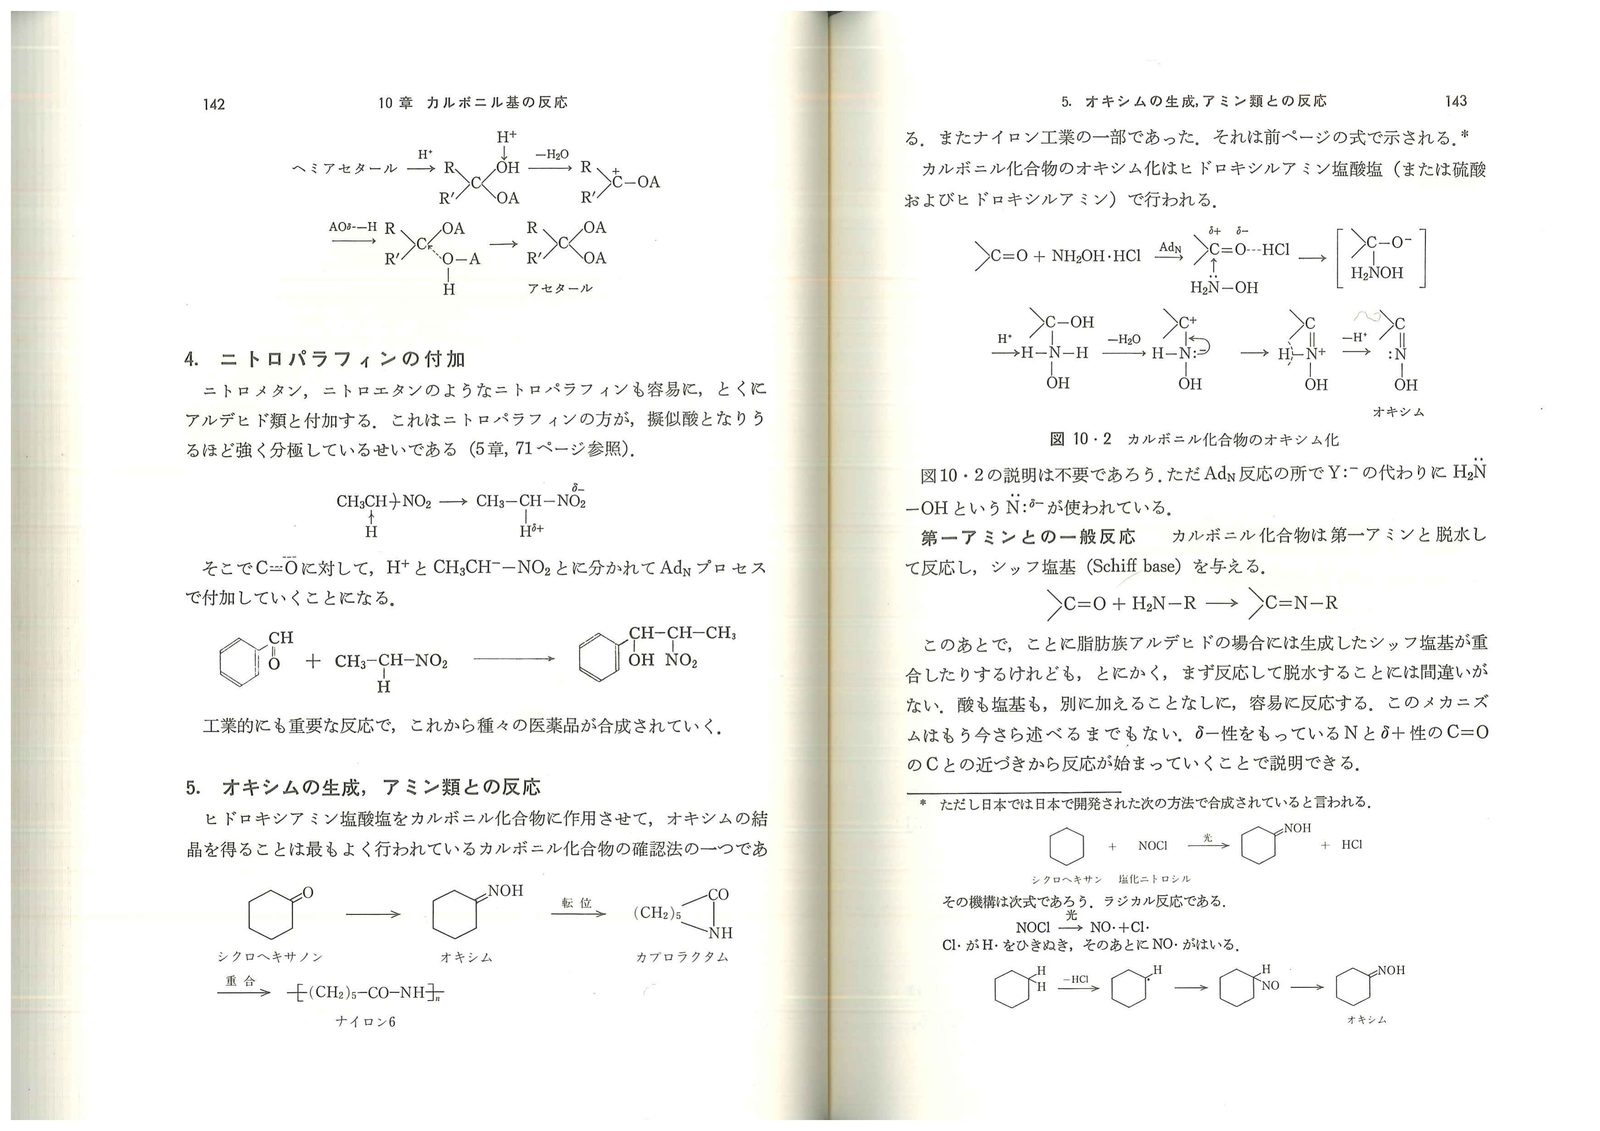
ニトロメタン・ニトロエタンは強く分極した擬似酸(05_酸と塩基参照)で、C=Oに対してAdN反応を行う。
CH₃NO₂  ⇄  ⁻CH₂NO₂  +  H⁺
               ↓ AdN
>C=O  +  ⁻CH₂NO₂  →  生成物
工業的に医薬品合成の出発物質となる重要反応。
5. オキシムの生成とアミン類との反応
5.1 ヒドロキシルアミンとの反応(オキシム化)
>C=O  +  H₂N−OH  →  >C=N−OH  +  H₂O
                      オキシム
メカニズム:N:⁻がδ⁺CへAdN → ヘミアミナール → 脱水(Oの非共有電子対がH⁺に配位して[-OHがOH⁻として離れる)。
オキシムはナイロン6の出発物質であり工業的にも重要。シクロヘキサノン → シクロヘキサノンオキシム → ベックマン転位 → ε-カプロラクタム → 重合 → ナイロン6。
5.2 第一アミンとの反応(シッフ塩基)
>C=O  +  H₂N−R  →  >C=N−R  +  H₂O
                     シッフ塩基(イミン)
NのδOCR⁻がC=OのδOCR⁺Cに近づく。メカニズムはオキシム化と同じ経路。
🖼 第10章 原ページ 4/11
🔑 ここがあとで効くウォルフ−キシュナー還元(11_カルボニル関連反応2)はシッフ塩基生成の延長線上にある。「N:⁻がCに付加する」という共通原理を覚えておく。
6. パーキン縮合反応
6.1 ケイ皮酸の合成
パーキン反応(Perkin reaction):ベンズアルデヒド + 無水酢酸 → ケイ皮酸(CH=CH−COOHを持つ芳香族不飽和酸)。触媒:CH₃COONa。
PhCHO  +  (CH₃CO)₂O  →[CH₃COONa]→  Ph−CH=CH−COOH
ケイ皮酸メカニズムの核心:無水酢酸の>C=O立ち上がりでα位のCH₃のCがδ⁺になり、酢酸ナトリウムのCH₃COO⁻がH⁺を引き抜いてカルボアニオン(:CH₂COO⁻)を生じる。これがAdN試剤になる。
🖼 第10章 原ページ 5/11
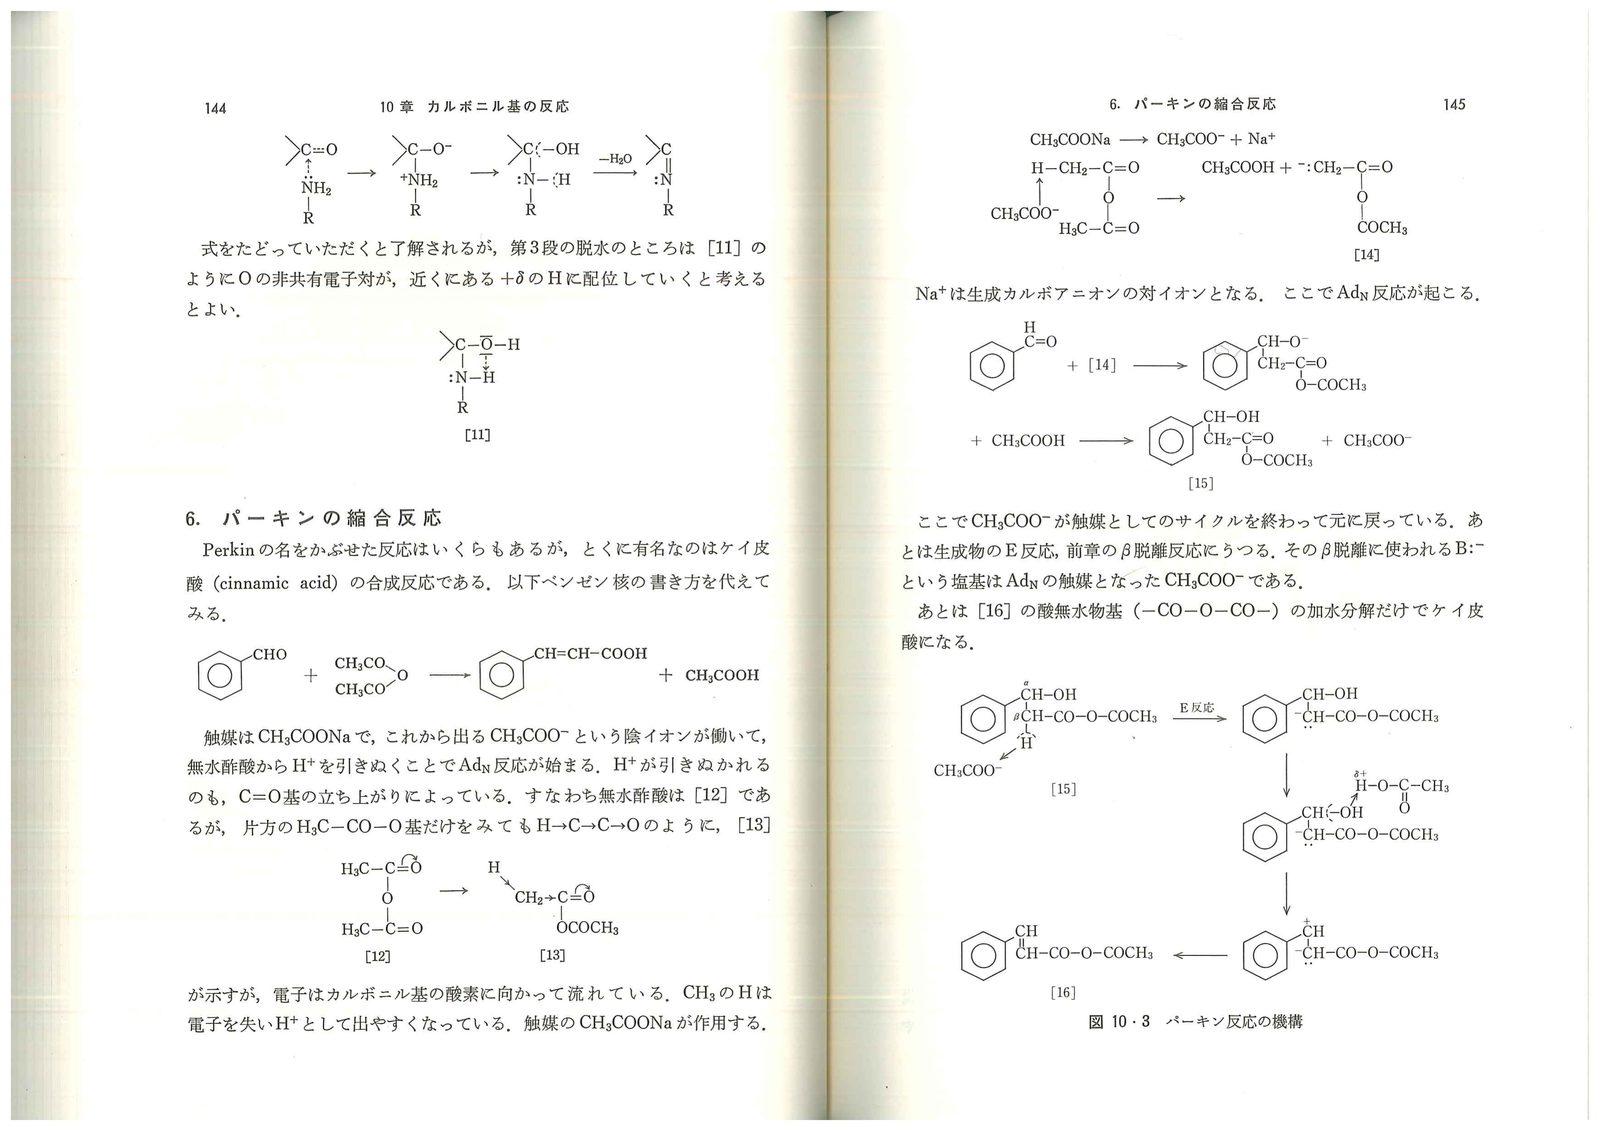
6.2 クネーフェナーゲル縮合
マロン酸のHC(2個のC=Oにはさまれた)がH⁺として離れやすく(2個のC=O立ち上がり効果が重なる)、ベンズアルデヒドにAdNしてケイ皮酸を与える。
PhCHO  +  CH₂(COOH)₂  →[塩基触媒]→  Ph−CH=CH−COOH  +  CO₂
           マロン酸                   ケイ皮酸
7. アルドール縮合
7.1 アルドール縮合の本体
2 CH₃CHO  →[OH⁻]→  CH₃−CH(OH)−CH₂−CHO  →[−H₂O]→  CH₃−CH=CH−CHO
3-ヒドロキシブタナール クロトンアルデヒド塩基触媒(NaOH)での機構:
CH₃CHO  +  OH⁻  →  ⁻CH₂CHO  +  H₂O   [α-H引き抜き → エノラートイオン]
⁻CH₂CHO  +  CH₃CHO  →  CH₃CH(O⁻)−CH₂CHO  [AdN]
CH₃CH(O⁻)−CH₂CHO + H₂O → CH₃CH(OH)−CH₂CHO [プロトン化]酸触媒での機構:O⁻にH⁺が先についてカルボニウムイオン(C⁺)を形成。より強力なC⁺がα-Hの弱いδ⁻であっても引きつけられる。
🖼 第10章 原ページ 6/11
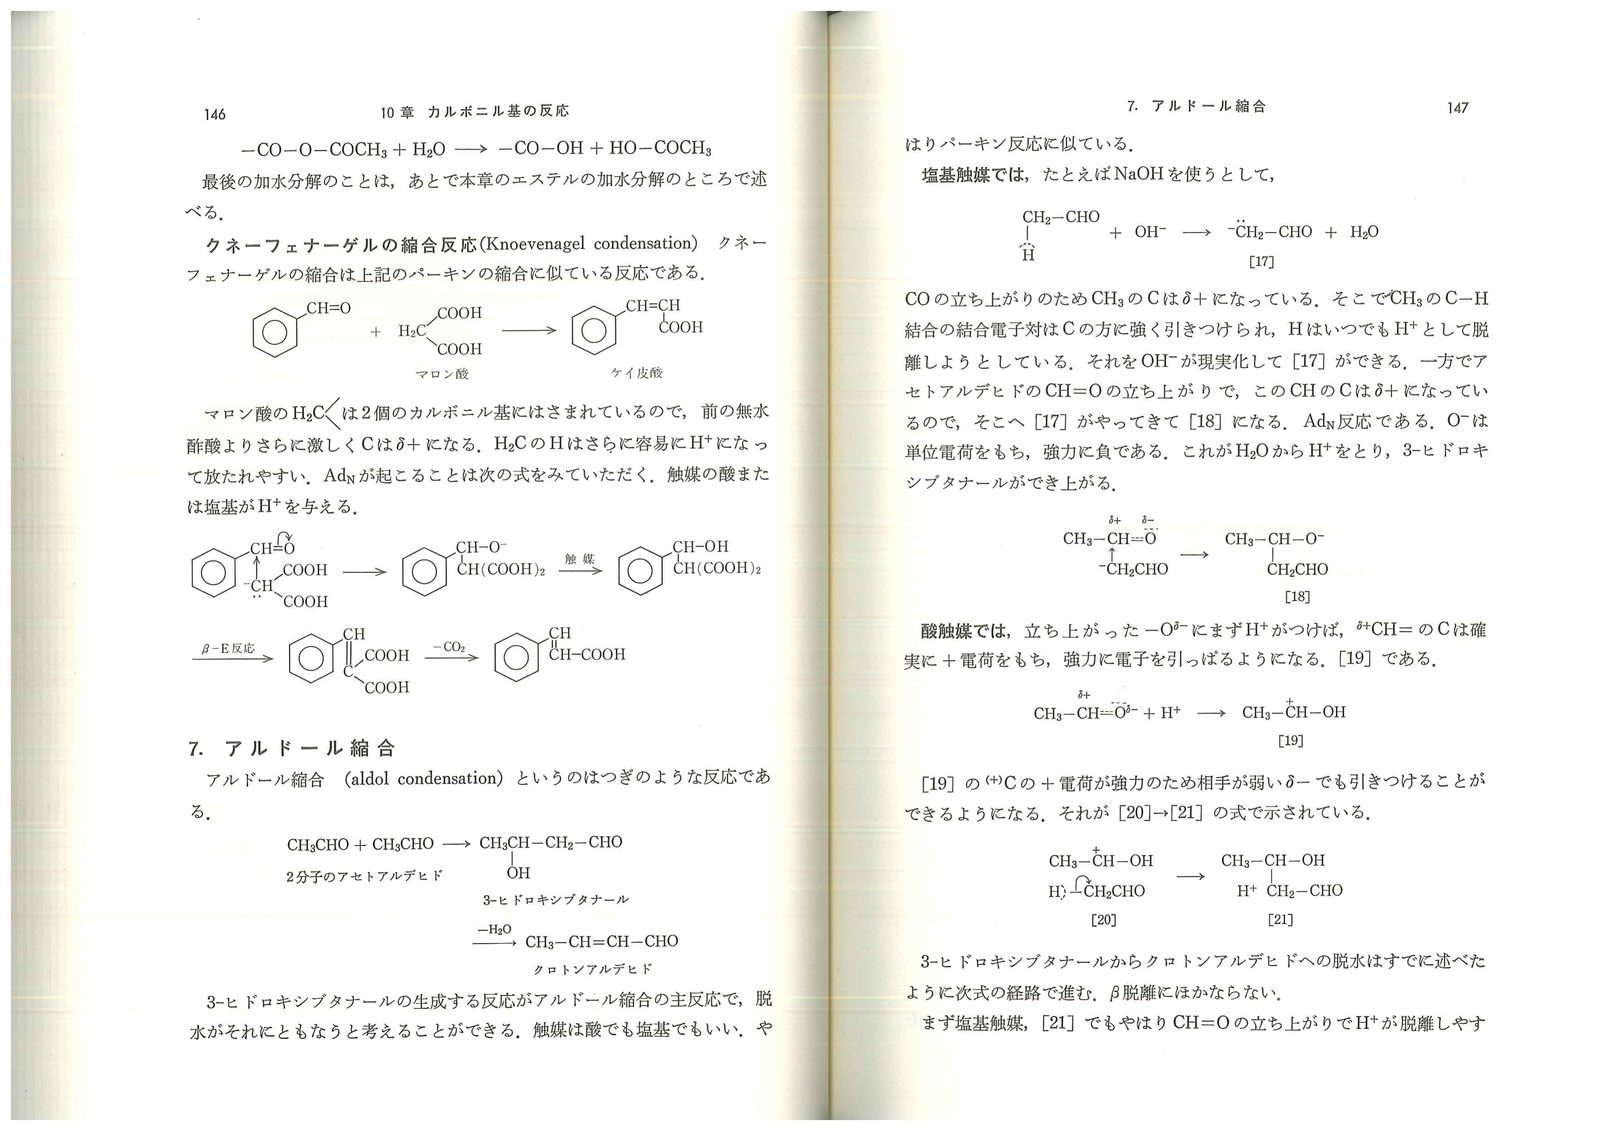
7.2 脱水してクロトンアルデヒドへ
アルドール縮合物(3-ヒドロキシブタナール)からのβ脱離は09_脱離反応と同じ機構。β位のH⁺が塩基に引かれ、OH⁻が離れる協奏的プロセス。
8. ベンゾイン縮合
2 PhCHO  →[NaCN触媒]→  Ph−CH(OH)−CO−Ph
ベンゾイン速度式:反応速度 ∝ [CN⁻][PhCHO]²
メカニズムの核心:CN⁻がδ⁺CへAdN → 中間体の−CH−O⁻のα-HがCN⁻の強い電子吸引性によりH⁺として脱離 → 第二のベンズアルデヒドのδ⁺Cへ再度AdN。
PhCHO  +  CN⁻  →  Ph−CH(CN)−O⁻
Ph−CH(CN)−O⁻  →  Ph−C⁻(CN)−OH   [α-H脱離]
Ph−C⁻(CN)−OH  +  PhCHO  →  [AdN]  →  ベンゾイン  +  CN⁻(再生)
CN⁻が一度付加して後にまた離れる「触媒サイクル」を描く。触媒なしでは不可能な反応だ。
🖼 第10章 原ページ 7/11
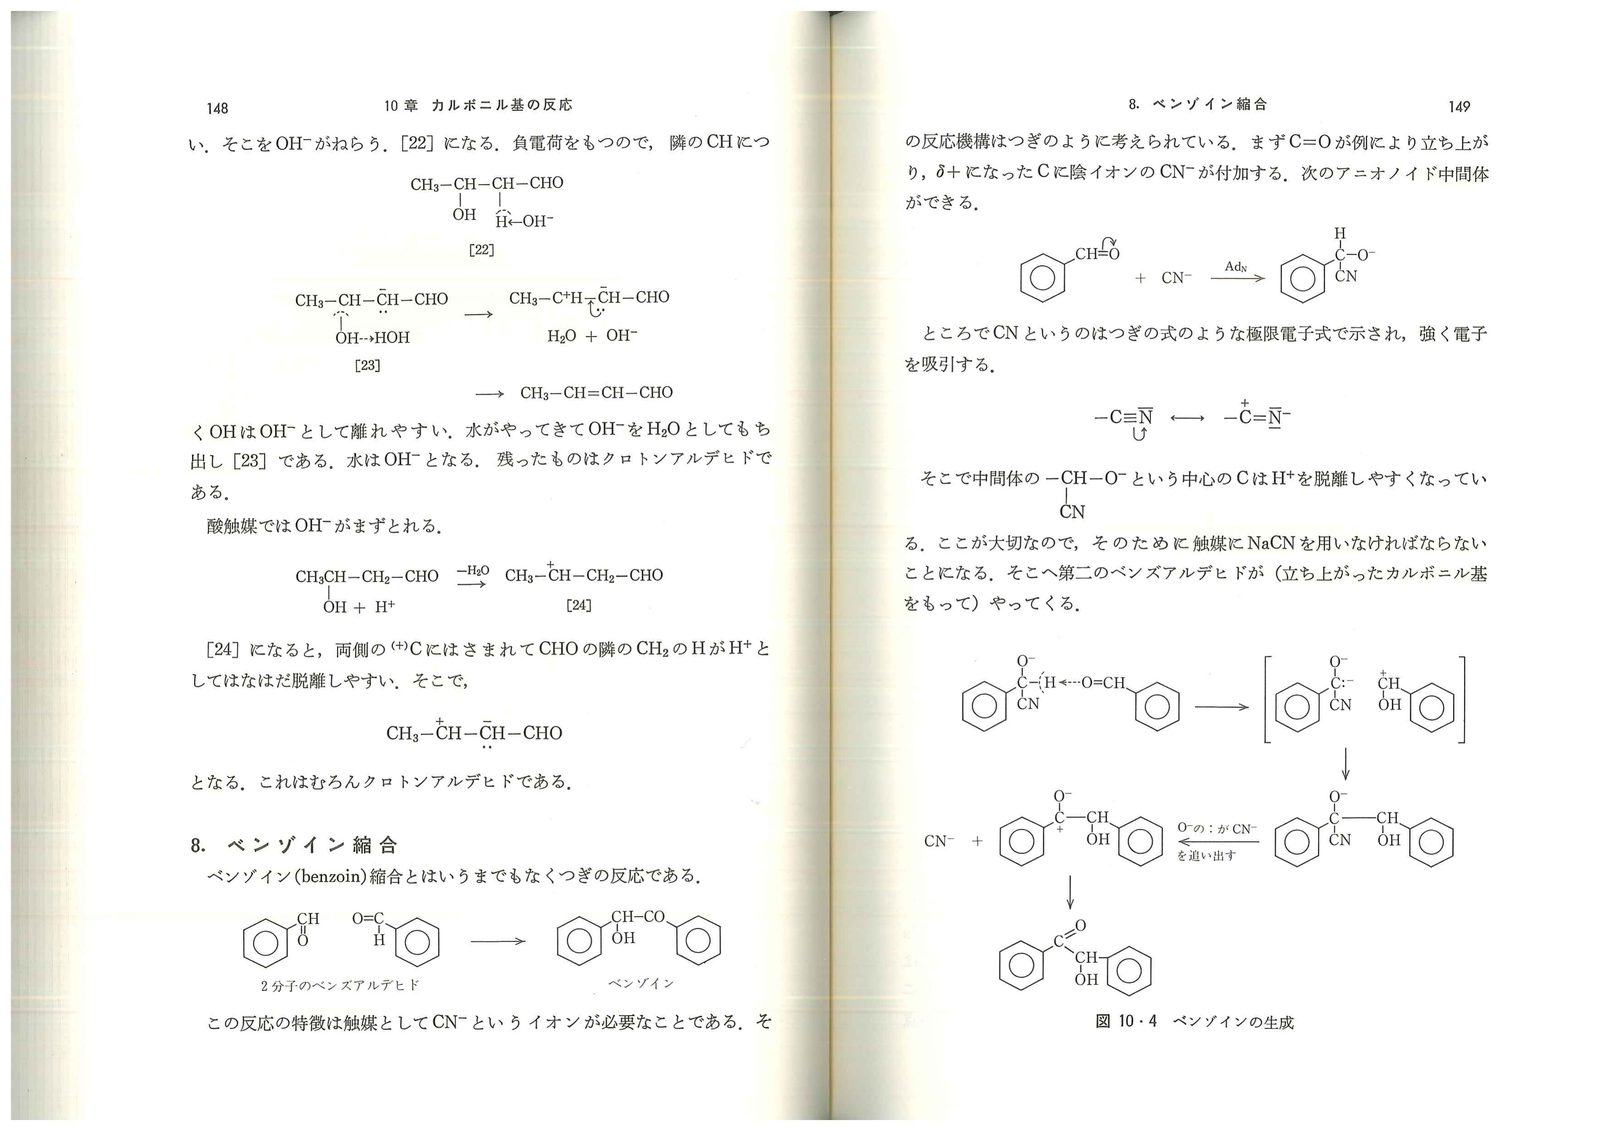
💡 CN⁻が触媒になれる理由CNは強い電子吸引基。中間体のα-CのH⁺脱離を促進し、カルボアニオン(アシルアニオン等価体)を安定化する。チアミン(ビタミンB₁)がピルビン酸脱炭酸酵素の補酵素として働く原理と同じだ。
9. カニツァロ反応
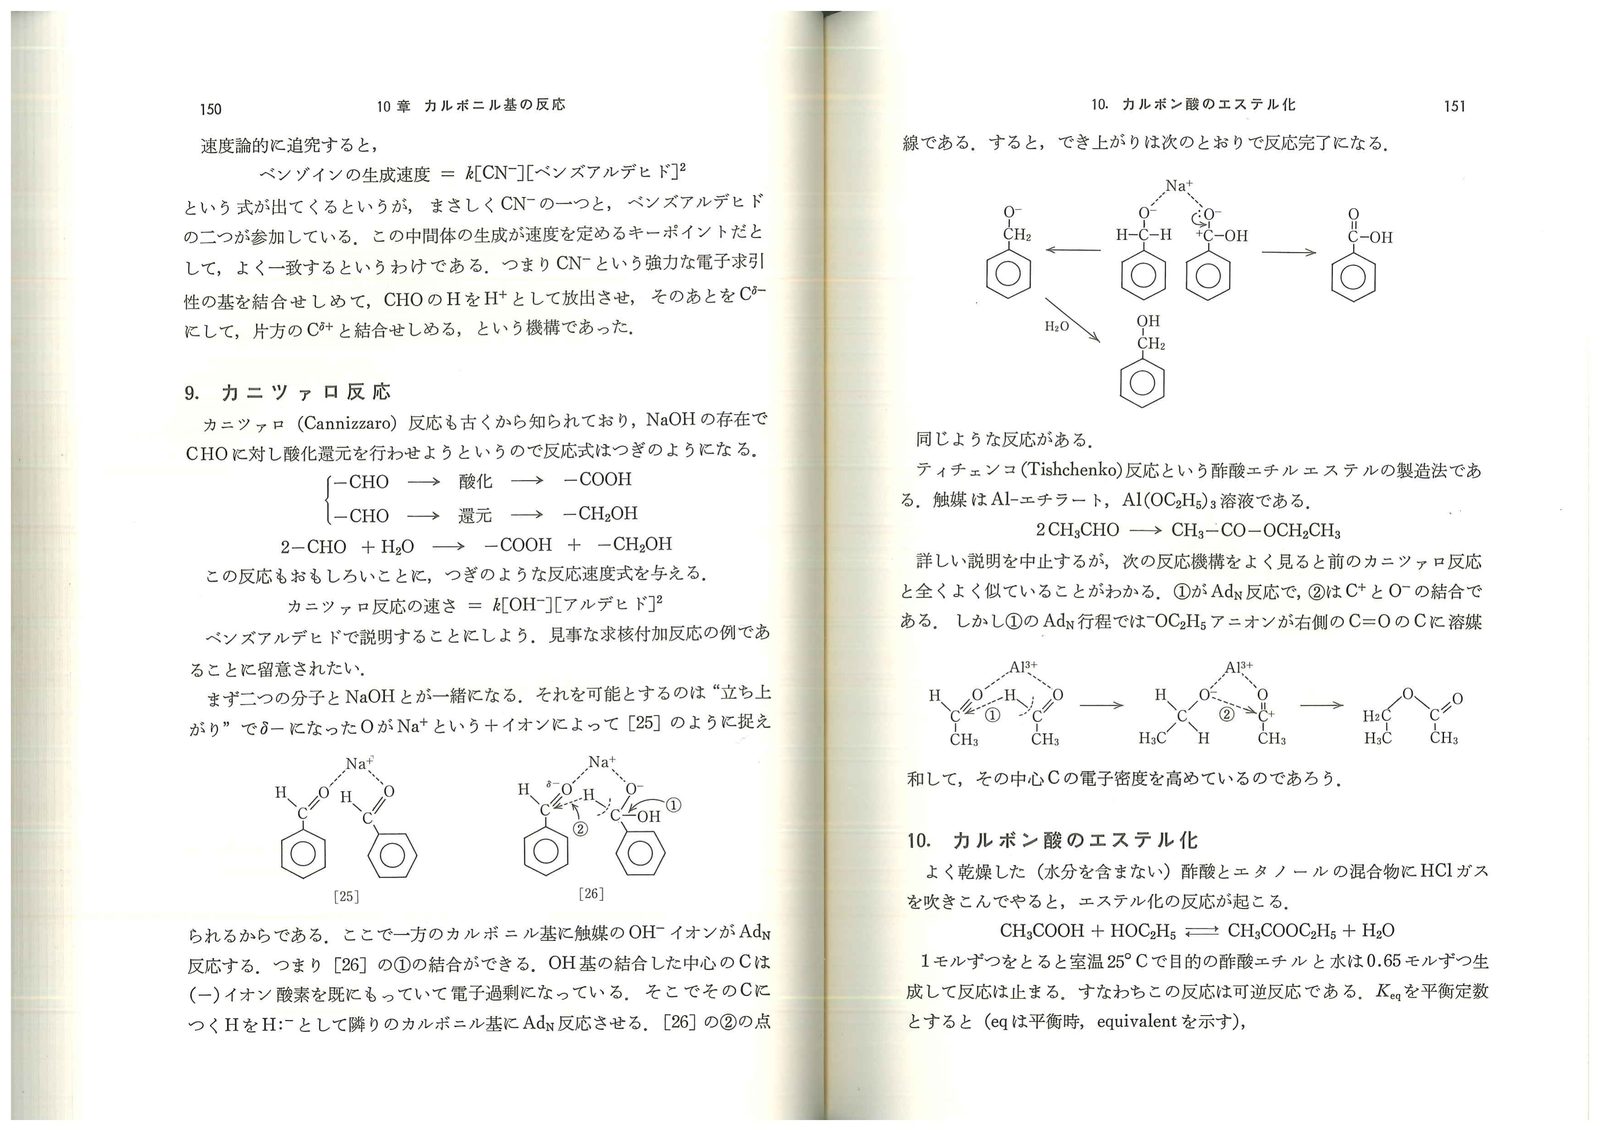
α-水素を持たないアルデヒド(ベンズアルデヒドなど)はOH⁻の存在で不均化する。
2 PhCHO  +  NaOH  →  PhCOONa  +  PhCH₂OH
安息香酸ナトリウム ベンジルアルコール速度式:反応速度 ∝ [OH⁻][PhCHO]²
メカニズム:OH⁻が一方のPhCHOのC⁺へAdN → O⁻が Na⁺で捕捉されたペアが形成 → H:⁻(ヒドリドイオン)として隣のPhCHOのC⁺へ移動(AdN②)。
OH⁻ + PhCHO → Ph−CH(OH)−O⁻    [①AdN]
Ph−CH(OH)−O⁻ + PhCHO → Ph−COO⁻ + Ph−CH₂−O⁻ [②H:⁻転移]これはH:⁻(ヒドリドイオン、陰イオン)が転位するアニオン転位の最初の例だ(13_脂肪族の転位反応につながる)。
ティチェンコ反応(Tishchenko):AlエチラートをAl(OC₂H₅)₃触媒とするCH₃CHOの2分子反応で酢酸エチルを生じる。メカニズムはカニツァロ反応に酷似。
🖼 第10章 原ページ 8/11
10. エステル化とエステルの加水分解
10.1 酸触媒エステル化
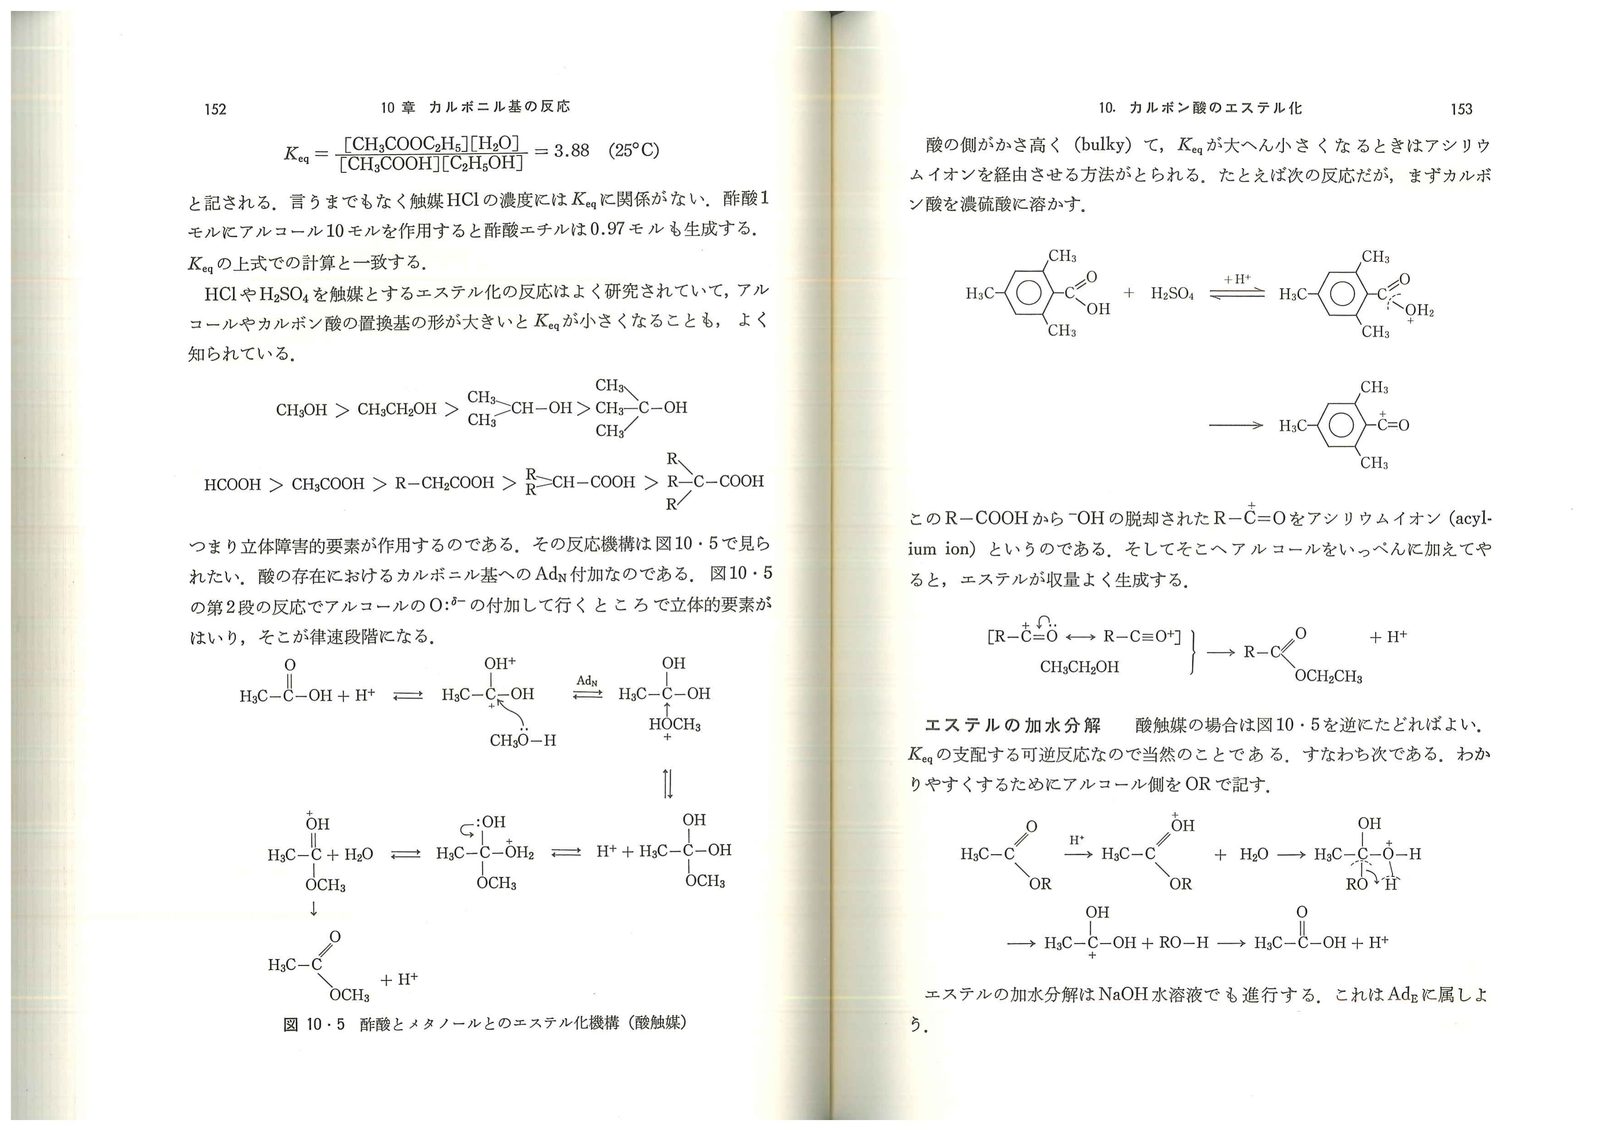
CH₃COOH + HOC₂H₅ ⇌[HCl] CH₃COC₂H₅ + H₂O平衡定数 Keq ≈ 4(25℃)。アルコール10モルに対し酸1モルなら収率97%。
機構(図10・5):
- C=OのC⁺がH⁺を受取り(酸触媒) → カルボニウムイオン形成
- アルコールのO:⁻が δ⁺C へ AdN(←立体律速段階)
- OH⁺の脱水でエステル完成
立体障害が大きい場合はアシリウムイオン(R−C≡O⁺)を経由する方法(H₂SO₄に溶かして生成)が用いられる。
10.2 エステルの加水分解
酸触媒加水分解はエステル化の逆をたどる。NaOH(塩基触媒)の場合:
R−CO−OR' + OH⁻ → R−COO⁻ + HOR' [AdN→脱離]🖼 第10章 原ページ 9/11
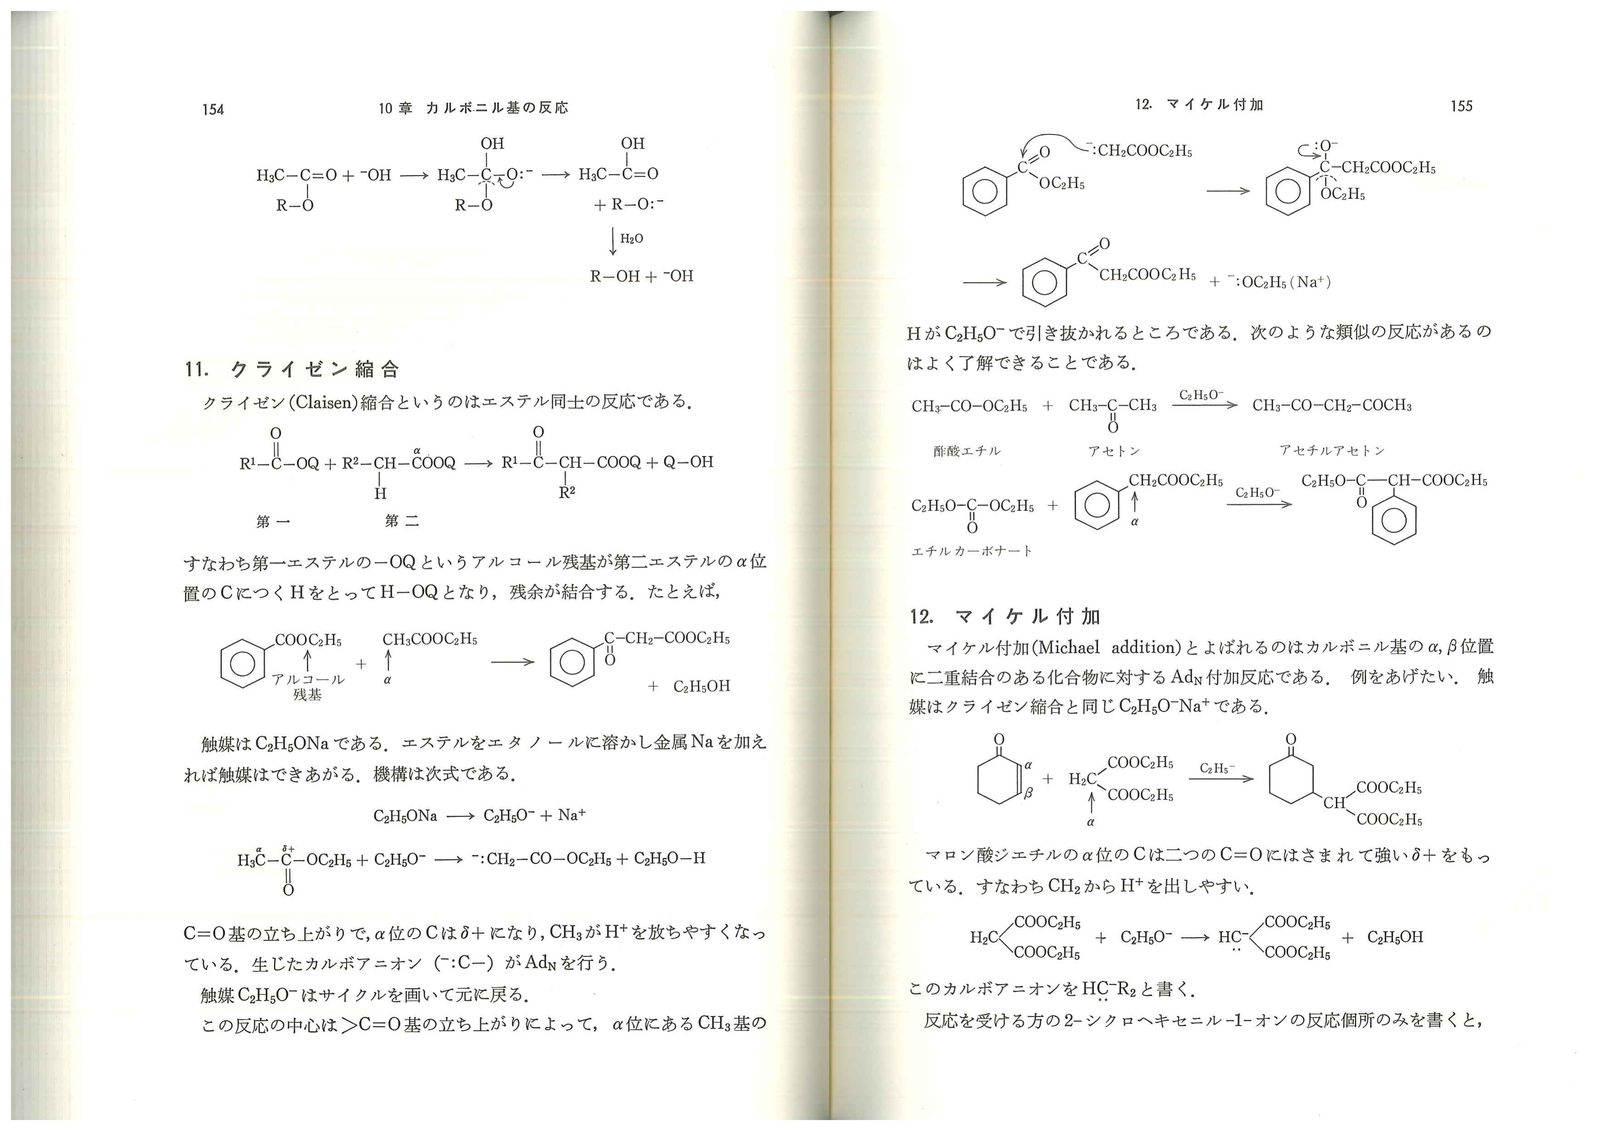
11. クライゼン縮合
エステル同士のAdN縮合。触媒:C₂H₅ONa(エタノールに金属Naを溶かして生成)。
2 CH₃−CO−OC₂H₅  →[C₂H₅ONa]→  CH₃CO−CH₂−CO−OC₂H₅  +  C₂H₅OH
酢酸エチル アセト酢酸エチル機構:
- C₂H₅O⁻が酢酸エチルのα位CH₃のH⁺を引き抜く(C=O立ち上がりでα-CはδOCR⁺)
- 生じたカルボアニオン(:CH₂−CO−OC₂H₅)が第二エステルのδ⁺Cへ AdN
- C₂H₅O⁻が再生(触媒サイクル)
類似反応:
- アセトン + 酢酸エチル → アセチルアセトン(同じ原理)
- エチルカーボナート + アセトン → β-ケトエステル
🖼 第10章 原ページ 10/11
🔑 ここがあとで効くアセト酢酸エチル(CH₃CO−CH₂−COOC₂H₅)は「活性メチレン化合物」の代表。中間のCH₂が2個のC=Oにはさまれて激しくδ⁺になり、H⁺を出しやすい。マイケル付加でも同じ構造が鍵になる。
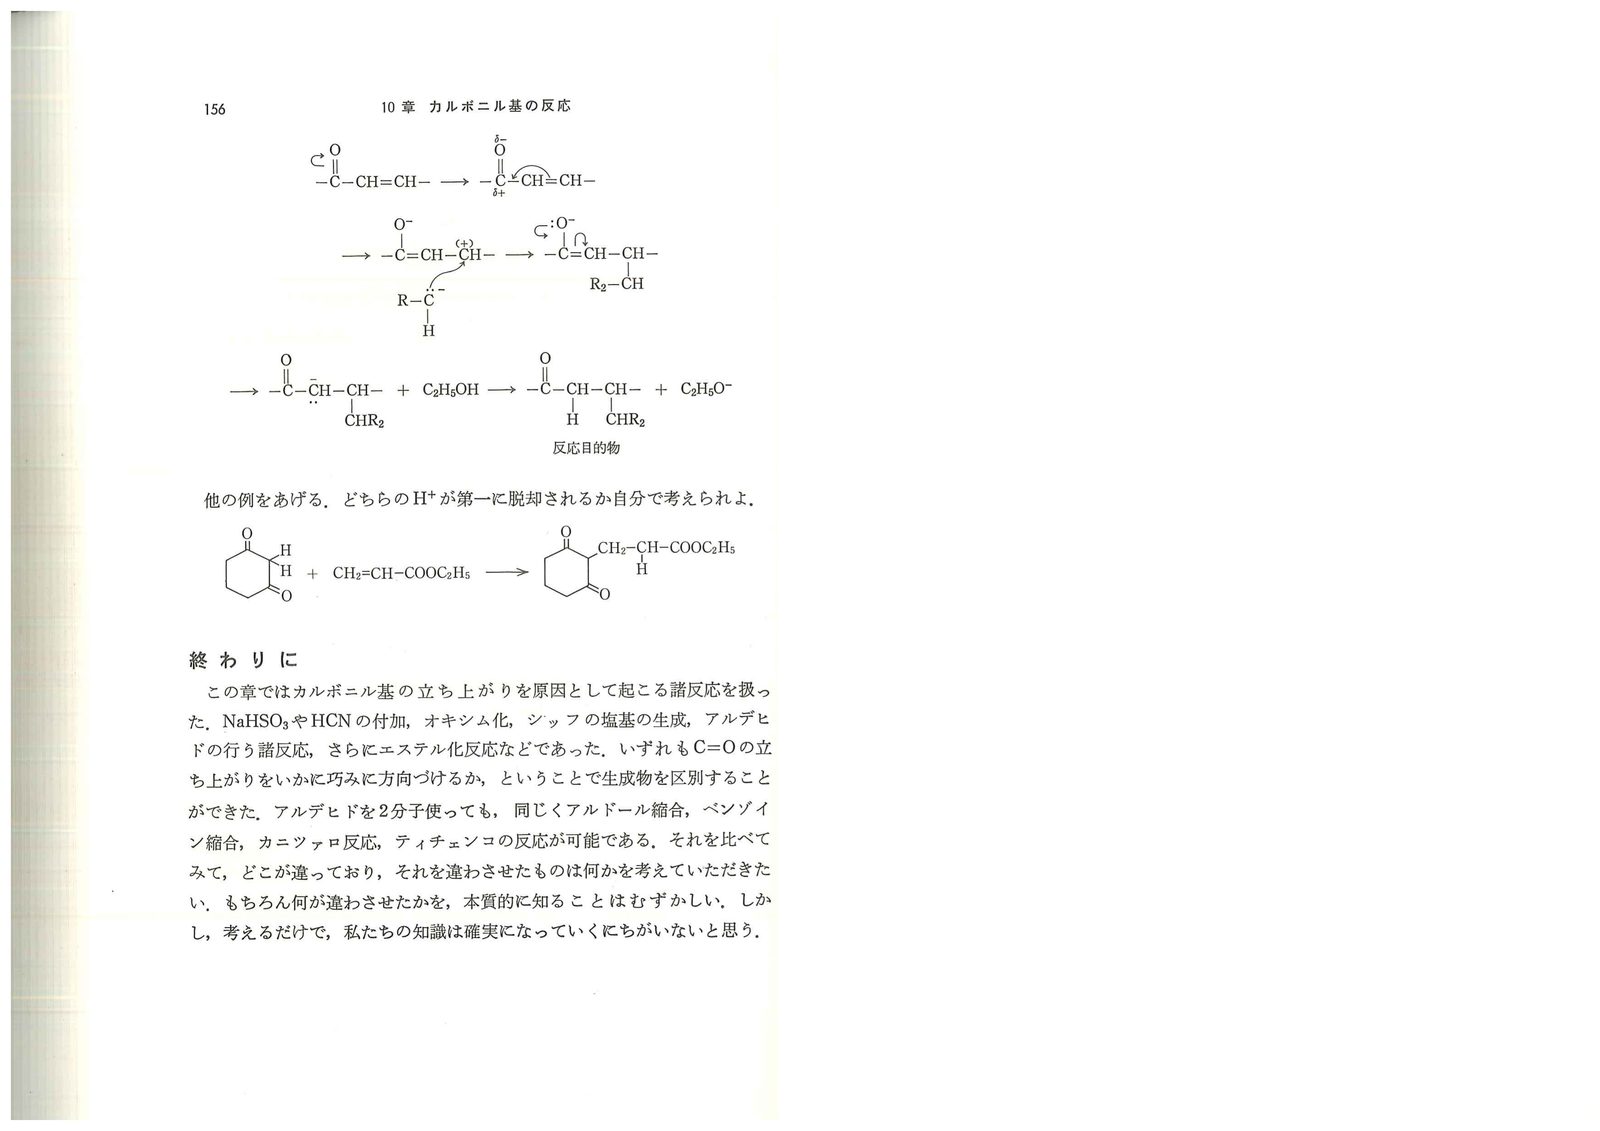
12. マイケル付加
α,β-不飽和カルボニル化合物(C=C−C=Oの系)へのAdN付加。触媒:C₂H₅ONa。
マロン酸ジエチル + 2-シクロヘキセニル-1-オン →[C₂H₅ONa]→ 付加物マロン酸ジエチルのCH₂は2個のC=Oにはさまれた「活性メチレン」。H⁺を失いやすくカルボアニオンになる。このカルボアニオンがα,β-不飽和カルボニルのβ炭素(C=Cのα炭素)へ1,4-付加する。
⁻HC(COOEt)₂  +  CH₂=CH−CO−(ring)  →  (EtOOC)₂CH−CH₂−CH₂−CO−(ring)
                                         β-炭素への1,4付加物
🖼 第10章 原ページ 11/11
❓ つまずきポイント Q&A
Q1. カルボニル基の付加はなぜ「求核付加」で、オレフィンの付加は「求電子付加」なのか?
A. オレフィンのπ電子雲はC−Cの間に均等に広がっていて電子が豊富 → 電子不足な求電子剤が先に来る。カルボニルのπ電子はO側に偏りCはδ⁺で電子不足 → 電子豊富な求核剤が先に来る。分子の「どこが電子不足か」を見ればAdE かAdN かは一発で決まる。
Q2. アルドール縮合とクライゼン縮合の違いは何?
A. アルドール縮合はアルデヒドやケトンのα-カルボアニオンが別のアルデヒド/ケトンのδ⁺Cを攻撃する。クライゼン縮合はエステルのα-カルボアニオンが別のエステルのδ⁺Cを攻撃する。αカルボアニオンを作る出発物質の違いだけで、「エノラートAdN」という原理は全く同じ。
Q3. なぜNaHSO₃はジイソプロピルケトンと反応しないのか?
A. SO₃Na⁻は大きい基。δ⁺Cへ近づくには周囲の空間が必要。ジイソプロピルケトンはC=OのCの周りに4つの炭素が嵩高く配置されていて空間が塞がれている(立体障害)。電子的にはδ⁺でも、物理的に近づけなければ反応は起こらない。
Q4. ベンゾイン縮合でCN⁻が触媒になる仕組みは?
A. CN⁻はPhCHOのC⁺へ付加して中間体を作り、最後は離れてCN⁻として再生する。CN⁻の電子吸引性がα-Hの脱離を促進し、カルボアニオン中間体(アシルアニオン等価体)を安定化する。CN⁻なしではこのカルボアニオンは作れない。
Q5. カニツァロ反応でなぜH:⁻(ヒドリドイオン)が移動するのか?
A. OH⁻がAdNした炭素は電子過剰。その炭素のH(結合電子対ごと)が隣のδ⁺Cへ移動するのが最も安定な経路。これはH⁻の1,2転位で、次章以降の転位反応の原型になる。
Q6. エステル化が平衡で止まるのはなぜ?
A. エステル化は可逆:R−COOH + R'OH ⇌ R−COOR' + H₂O。Keq ≈ 4 なので等モルでは完全には進まない。水を除去するか、アルコールを過剰に使うことで平衡を右に押せる(ルシャトリエ則)。
🧭 章末まとめ — 1枚で復習
C=O の立ち上がり
>C=O ⇄ >C⁺−O⁻
    ↓ I効果 + E効果でOに電子偏在
    ↓
カルボニル基の反応 = すべてAdN(求核付加)

求核剤の種類       反応の名前
─────────────────────────────
SO₃Na⁻          → NaHSO₃付加(分離法)
CN⁻              → シアノヒドリン生成
H₂O / ROH        → アセタール化
R−NO₂           → ニトロパラフィン付加
H₂N−OH          → オキシム(ナイロン6の前駆体)
H₂N−R           → シッフ塩基(イミン)
エノラートイオン   → アルドール/パーキン/クライゼン縮合
H:⁻(ヒドリド)   → カニツァロ反応
ROH(エステル化)  → エステル合成・加水分解

α-H は常に H⁺として脱離しやすい
← C=O立ち上がりでα炭素がδ⁺になるためこの章のキーワード:立ち上がり / 求核付加(AdN) / エノラートイオン / α-水素 / 立体障害 / アセタール化 / アルドール縮合 / ベンゾイン縮合 / カニツァロ反応 / エステル化 / クライゼン縮合 / マイケル付加
🔗 関連ノート・次への橋渡し
- 次章 → 11_カルボニル関連反応 — ウィッティッヒ反応・バイヤービリガー酸化・イソシアナート・ケテンの反応を本章の延長で扱う
- 前章 → 09_脱離反応 — β脱離がアルドール脱水でそのまま再登場する
- 05_酸と塩基 → 酸と塩基 — ニトロパラフィンが「擬似酸」として登場したのはここ
- 08_二重結合への付加反応 → 二重結合への付加反応 — オレフィンのAdE との対比
- 13_脂肪族の転位反応 → 脂肪族の転位反応 — カニツァロ反応のH:⁻転移が転位反応につながる
🎯 次のノートを読む前に「アセトンが塩基触媒でエノラートイオンになる経路」をメカニズム矢印付きで紙に書けるかチェック。エノラートイオンの電子の流れが描けなければ、クライゼン縮合・マイケル付加・ウィッティッヒ反応は全部理解できない。
📚 ソース
- 原典:米山正信『有機電子論解説 — 有機化学の基礎』第10章 p.136–156
- 教科書OCR:
G:/020_有機電子論解説-有機化学の基礎/output/md/有機電子論解説-有機化学の基礎_10章(p136-156)カルボニル基の反応.md - 図画像:
assets/10/page_0001.png〜page_0011.png
INDEX | ← 前へ 09_脱離反応 | 次へ → 11_カルボニル関連反応