第6章 脂肪族の置換反応
原典:米山正信『有機電子論解説 — 有機化学の基礎』第6章(p.76〜93)INDEX | ← 前へ 05_酸と塩基 | 次へ → 07_SN反応とSE反応
📌 TL;DR — この章で持ち帰る5つだけ
- 脂肪族置換反応はほぼ全部 SN 反応。陰イオン(求核剤)が攻撃し、陰イオンが出ていく。
- SN2 = 2分子反応。攻撃と脱離が同時進行し、ワルデン反転(立体反転)が起きる。
- SN1 = 1分子反応。まずカルボカチオンが生成し、そのあと求核剤が結合。ラセミ化が起きる。
- SN1/SN2 の選択は基質の構造で決まる。CH₃基が多いほど SN2 は遅く、SN1 は速い。
- 隣接基効果・超共役により、中間体カルボカチオンの安定性が反応速度を大きく左右する。
覚える前にこれだけ:有機化学の「置換反応」は結局、δ⁺ の炭素に電子対を持った陰イオンが飛び込み、もといた陰イオンが出ていく だけ。SN1/SN2 の違いは「一気に行くか、順番に行くか」の違い。
なぜこの章を読むのか
05_酸と塩基(酸と塩基)で「プロトンを与える・奪う」能力を学んだ。置換反応はその延長で、プロトンの代わりに炭素原子が求核剤の標的になる反応だ。
- 05_酸と塩基 → 酸・塩基(H⁺ の授受)
- 6章 → 脂肪族置換(C に陰イオンが刺さる) ← いまここ
- 07_SN反応とSE反応 → SN 反応の続き、さらに SE 反応(陽イオンが攻撃するまれなケース)
- 08_二重結合への付加反応 → 二重結合への付加(π 電子が標的に)
- 09_脱離反応 → 脱離(置換の「競合相手」)
置換とは何か、なぜ立体反転が起きるのか、なぜ基質の構造によって反応機構が変わるのかを理解しないと、08_二重結合への付加反応・09_脱離反応・さらに先の転位反応(13_脂肪族の転位反応)を読む準備が整わない。
1. 置換反応とは — 例から入る
🖼 第6章 原ページ 1/9
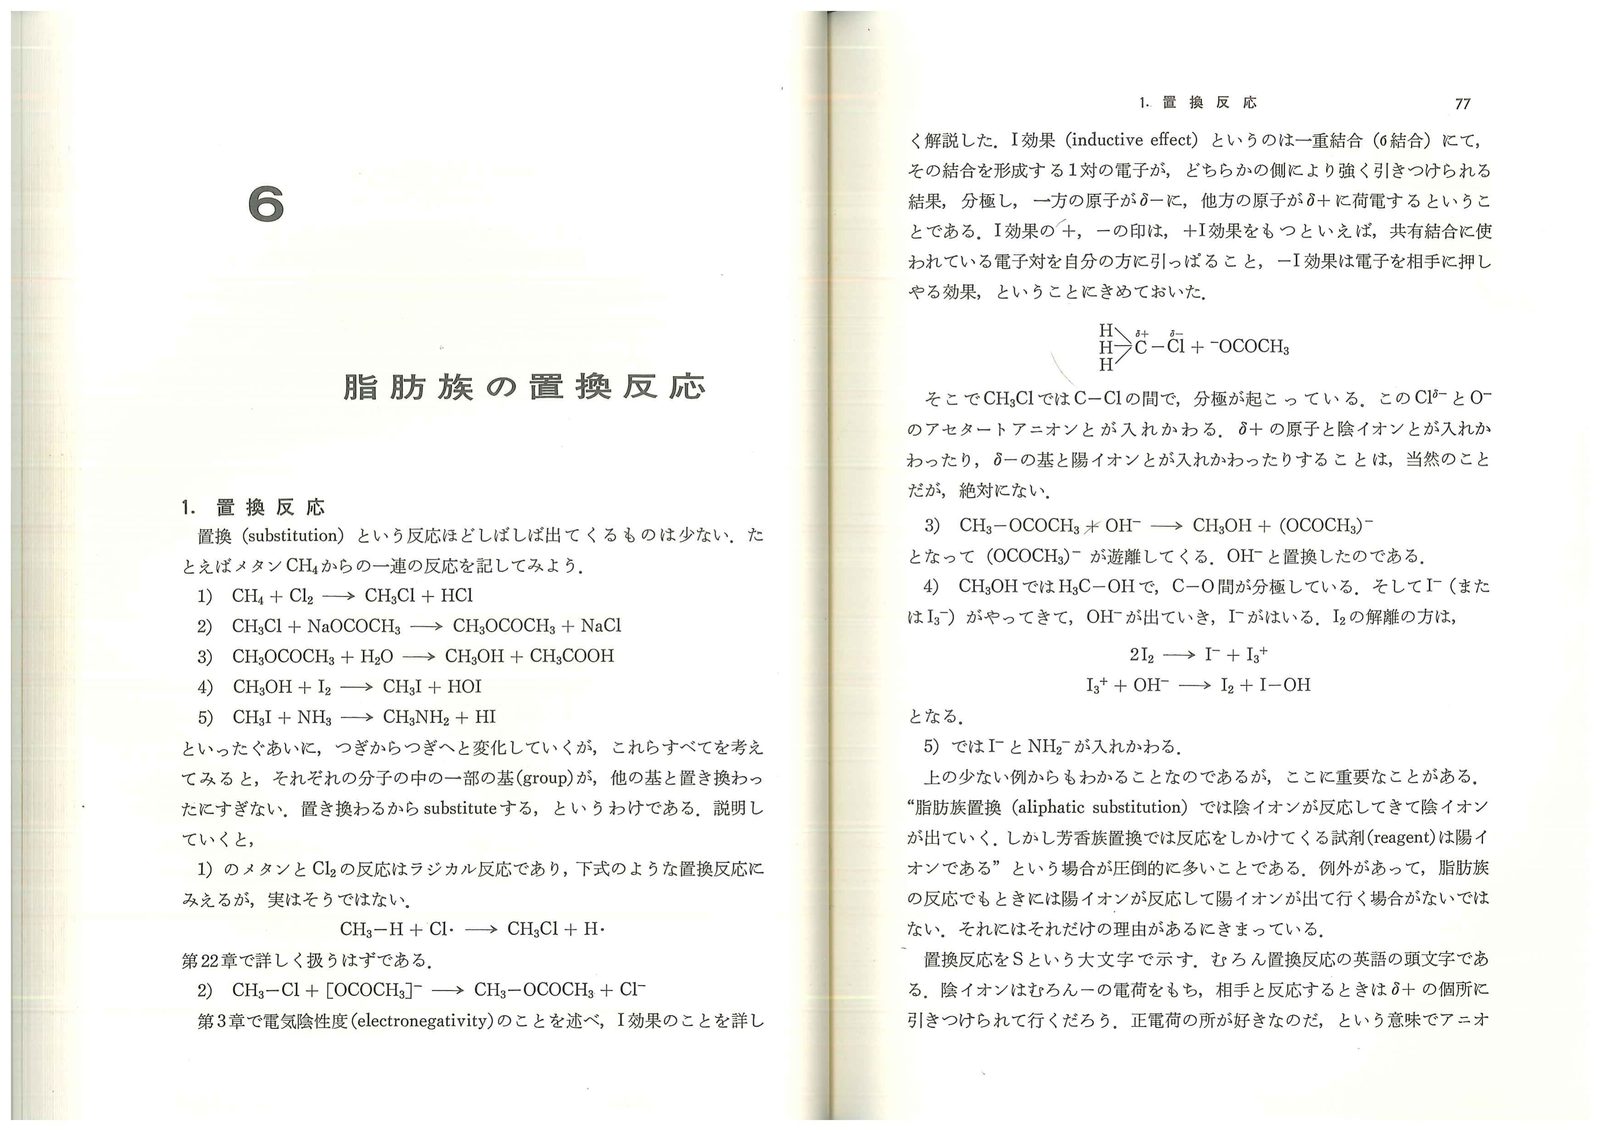
メタン CH₄ から出発して、つぎつぎと別の化合物に変えていける:
1) CH₄ + Cl₂  →  CH₃Cl + HCl           (ラジカル反応・[[22_遊離基の反応]]で扱う)
2) CH₃Cl + NaOCOCH₃  →  CH₃OCOCH₃ + NaCl
3) CH₃OCOCH₃ + OH⁻  →  CH₃OH + CH₃COO⁻
4) CH₃OH + I⁻  →  CH₃I + OH⁻
5) CH₃I + NH₂⁻  →  CH₃NH₂ + I⁻
これらを見ると、分子の一部の基が別の基と 置き換わっている(substitute)だけ。これが置換反応(substitution)だ。
💡 重要な原則脂肪族置換では 陰イオンが攻撃し、陰イオンが出ていく。芳香族置換では逆に陽イオンが攻撃してくる(17_芳香族求電子置換反応)。この「非対称性」は、脂肪族の C–X 結合が δ⁺–δ⁻ に分極しているためだ。
2)を例に詳しく見ると、CH₃–Cl では C–Cl 間が分極し、C 側が δ⁺、Cl 側が δ⁻ になっている(03_多重結合と分極の I 効果の復習)。そこにアセタートアニオン(δ⁻)が δ⁺ の C に近づき、Cl⁻ が出ていく。
置換反応を記号 S で示す。求核的(nucleophilic)な陰イオンが攻撃するので SN 反応と呼ぶ。
2. SN2 反応 — 2分子が同時に反応する
2.1 遷移状態の形
CH₃–Cl + CH₃COO⁻この反応の速度式を測ると:
v = k [CH₃Cl][CH₃COONa]両方に一次 → 2分子反応(bimolecular) → SN2 と命名。
遷移状態を番号で追うと:
[求核剤]  +  [C–Cl]       →     遷移状態 [‡]     →    [生成物]  +  Cl⁻
  Nu:              δ+                   Nu---C---Cl
🖼 第6章 原ページ 2/9
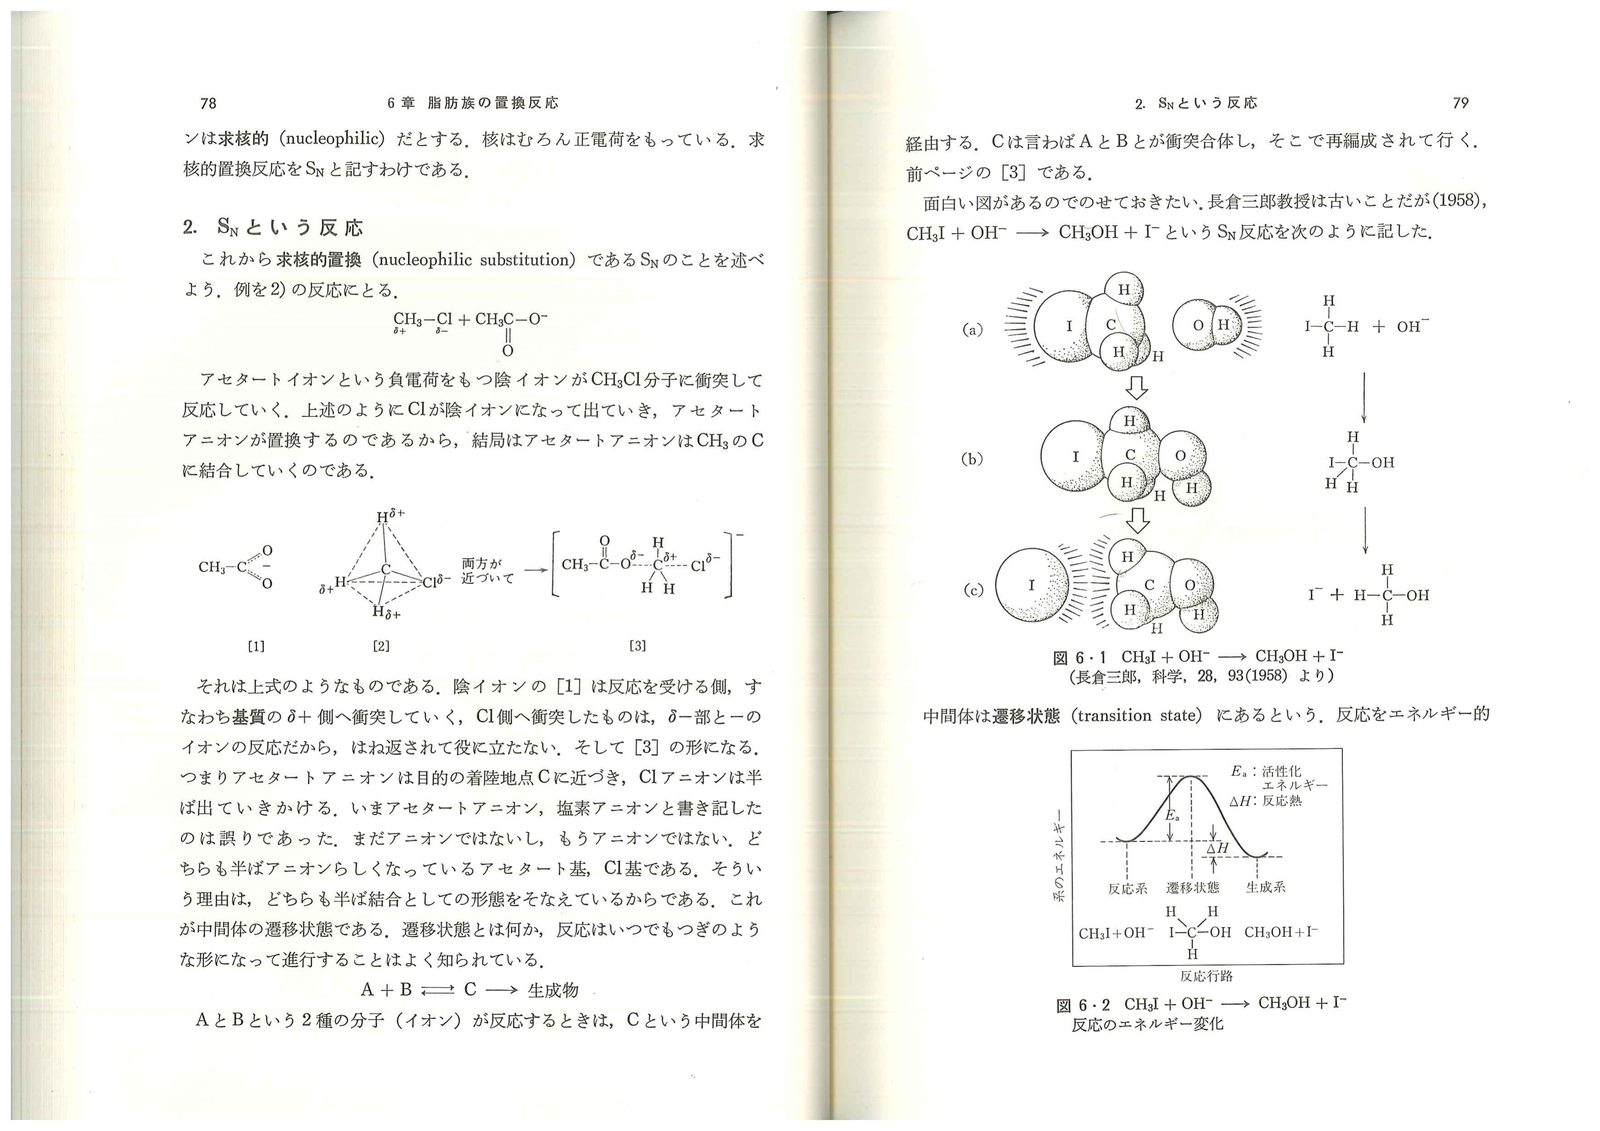
活性化エネルギー Ea を超えた分子だけが反応に進む(アレニウス式 k = A · e^{−Ea/RT})。
また Evans–Polanyi 則:ΔH が大きく負(発熱的)なほど Ea が小さい。生成物が安定なほど反応は速い。
2.2 ワルデン反転 — 雨傘がひっくり返る
🖼 第6章 原ページ 3/9
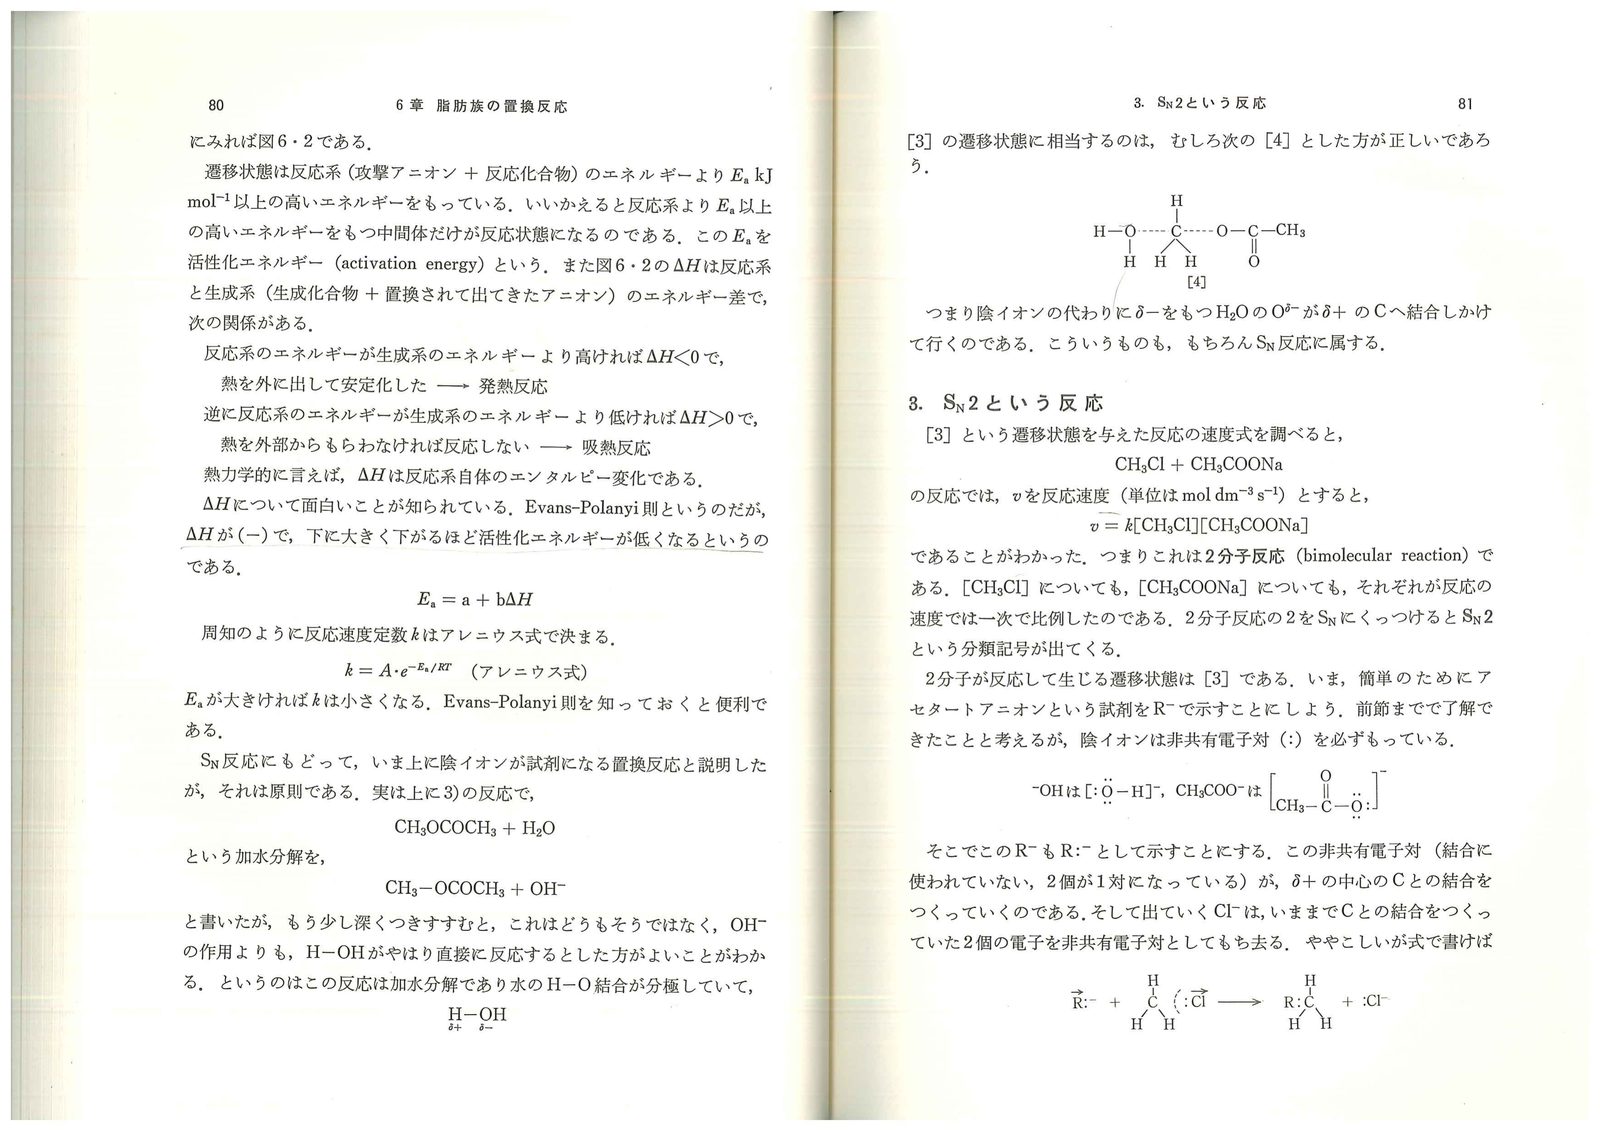
SN2 の最大の特徴は、求核剤が 脱離基と完全に逆の方向(背面)から攻撃する ことだ。
        Nu:                          Nu
         |                            |
    Nu:→ C–X   →   Nu---C---X  →   C ← X⁻
        /|\                          /|\
       a b c                        a b c
     (R配置)     [遷移状態]        (S配置)
中心炭素にある a, b, c, X の 4 基が「雨傘がひっくり返るように」逆転する。これを ワルデン反転(Walden inversion) という。1893年に発見された実験事実が、この遷移状態構造で見事に説明された。
🔑 ワルデン反転が09_脱離反応で効く脱離反応 E2 でも同様に、反応は anti 形(Hと脱離基が反対側)で進む。「背面攻撃」の考え方がそのまま使える。
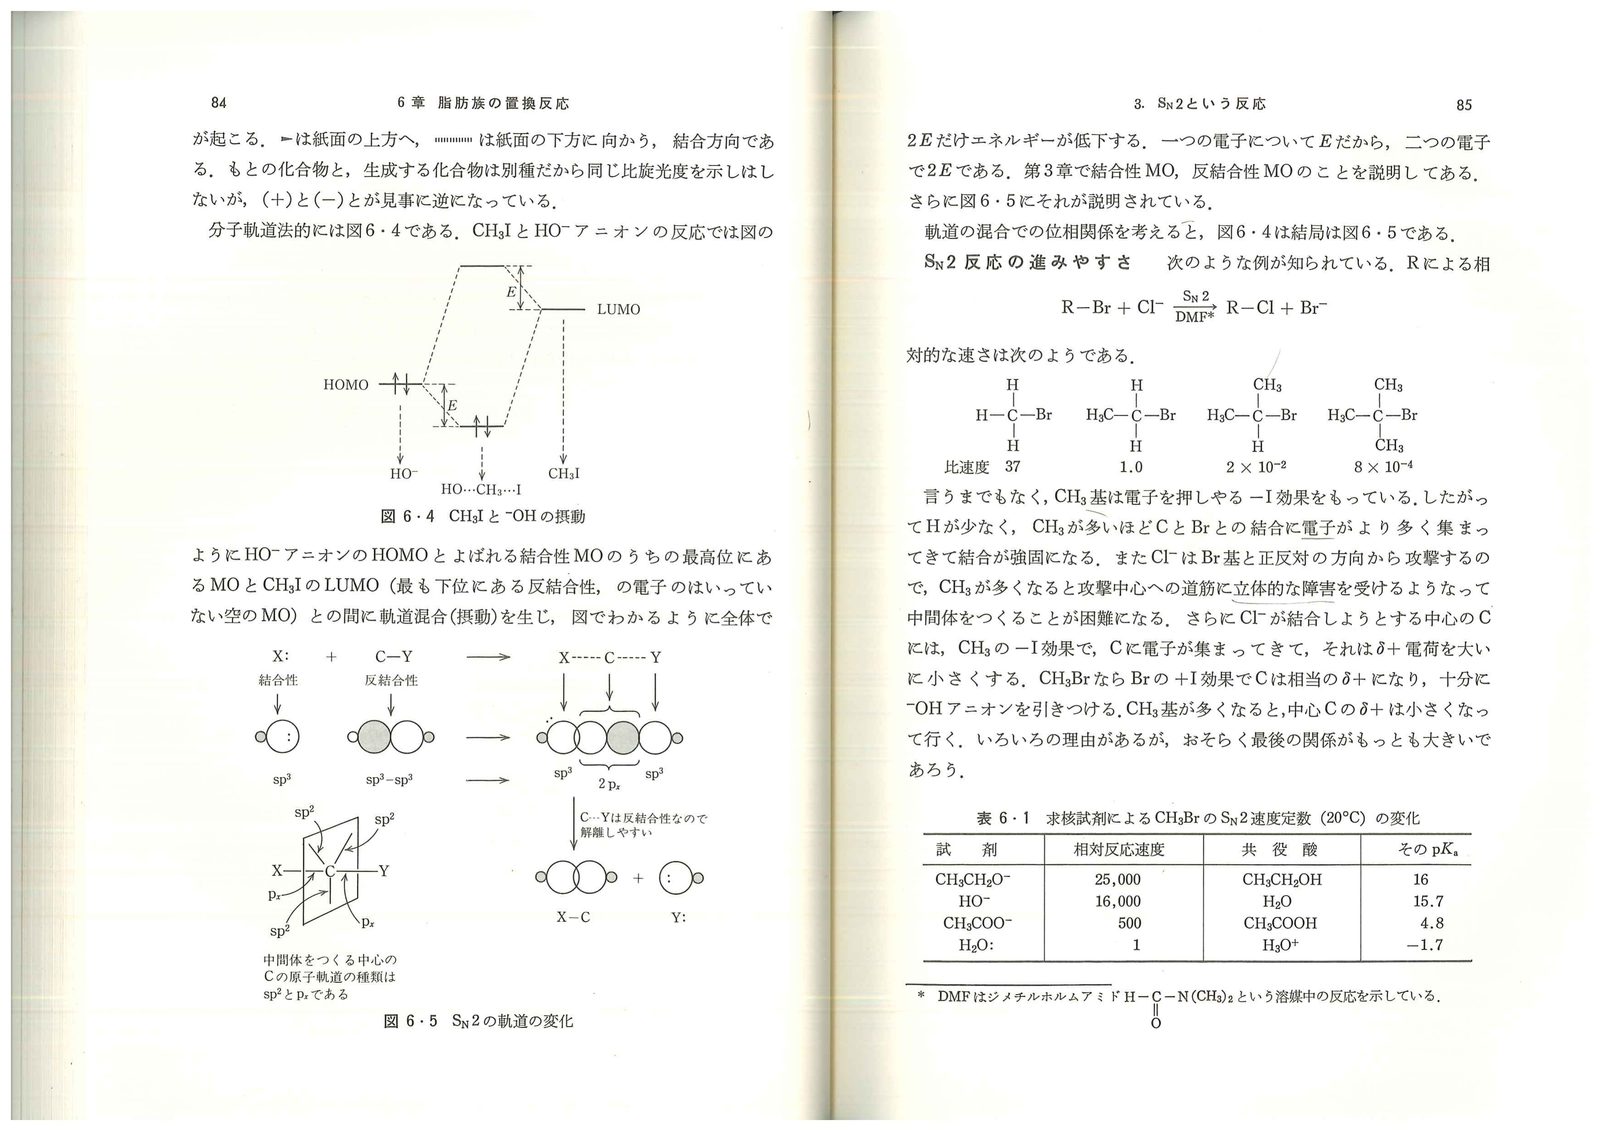
分子軌道論的理解(図6-4, 6-5):
- OH⁻ の HOMO(最高占有 MO、非共有電子対)
- CH₃I の LUMO(最低空 MO、C–I 反結合性 MO)
これらが重なりあうことで、エネルギーが 2E だけ低下し(2電子分)、反応が進む。
🖼 第6章 原ページ 4/9
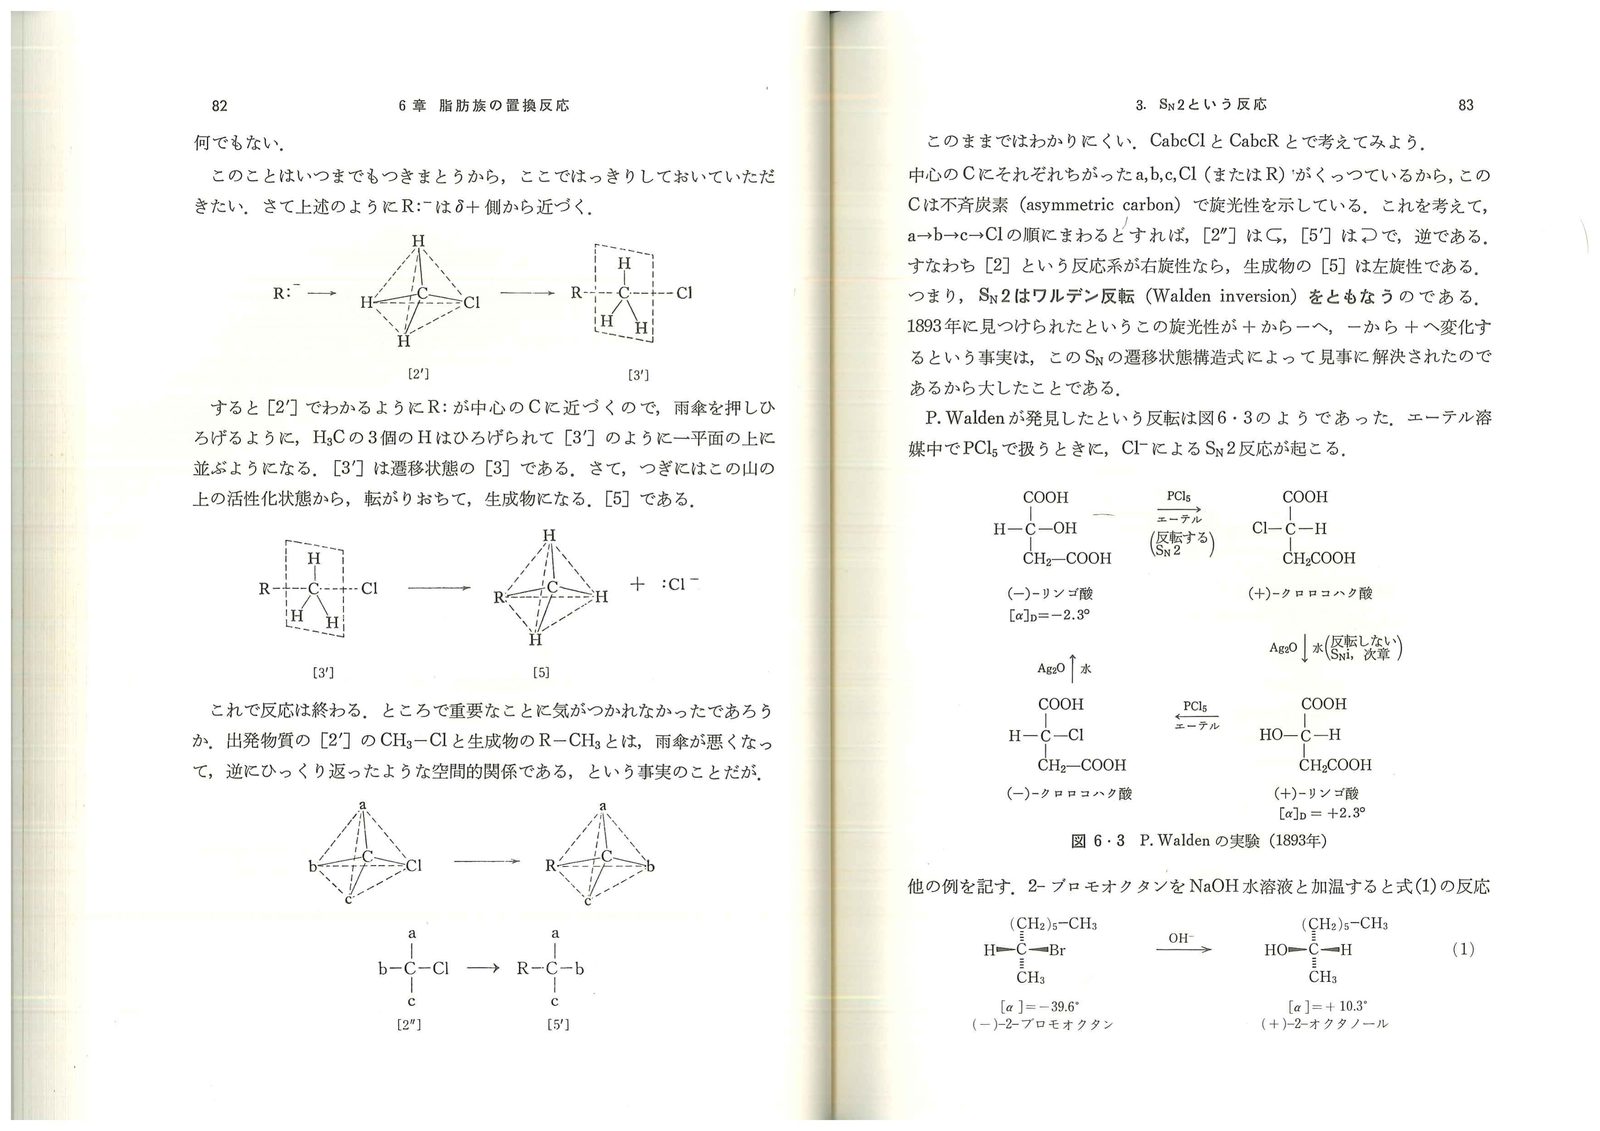
2.3 SN2 の速度に影響する因子
基質の構造(立体障害):
| 基質 | 比速度 | 理由 |
|---|---|---|
| CH₃Br | 大(基準) | 立体障害なし |
| CH₃CH₂Br | 中 | CH₃ が 1 個で立体障害↑ |
| (CH₃)₂CHBr | 小 | CH₃ が 2 個で障害大 |
| (CH₃)₃CBr | 極めて小 | CH₃ が 3 個で事実上不可 |
CH₃ 基は電子を押しやる(−I 効果)ため、C の δ⁺ を中和し、求核剤を引きつけにくくする。さらに立体的にも攻撃を阻む。
求核剤の強さ(表6-1):
| 求核剤 | CH₃Br との相対速度 | 共役酸の pKa |
|---|---|---|
| CH₃CH₂O⁻ | 16,000 | 16 |
| HO⁻ | 500 | 15.7 |
| CH₃COO⁻ | 11 | 4.8 |
| H₂O | 1(基準) | −1.7 |
| HS⁻, CN⁻ | 125,000 | — |
| I⁻ | 100,000 | — |
pKa が大きい(= 共役酸が弱い = H⁺ を強く抱える)ほど求核性が高い。H⁺ を放さない = δ⁺ のところに何でも強く結合する 傾向があるからだ。
🖼 第6章 原ページ 5/9
3. SN1 反応 — 1分子が段階的に反応する
3.1 速度式と律速段階
ヨウ化イソプロピル + KOH の反応で速度式を調べると:
v = k [ヨウ化イソプロピル]OH⁻ の濃度が入らない → 1分子反応(unimolecular) → SN1。
反応機構:
[6] (CH₃)₂CH–I   →(遅い、律速)→   [7] (CH₃)₂CH⁺  +  I⁻
                                              ↓(速い)
[8]                              (CH₃)₂CH–OH   +  H⁺
律速段階 = カルボカチオン生成ステップ。OH⁻ がどれだけいても速さには無関係。
3.2 カルボカチオンとラセミ化
🖼 第6章 原ページ 6/9
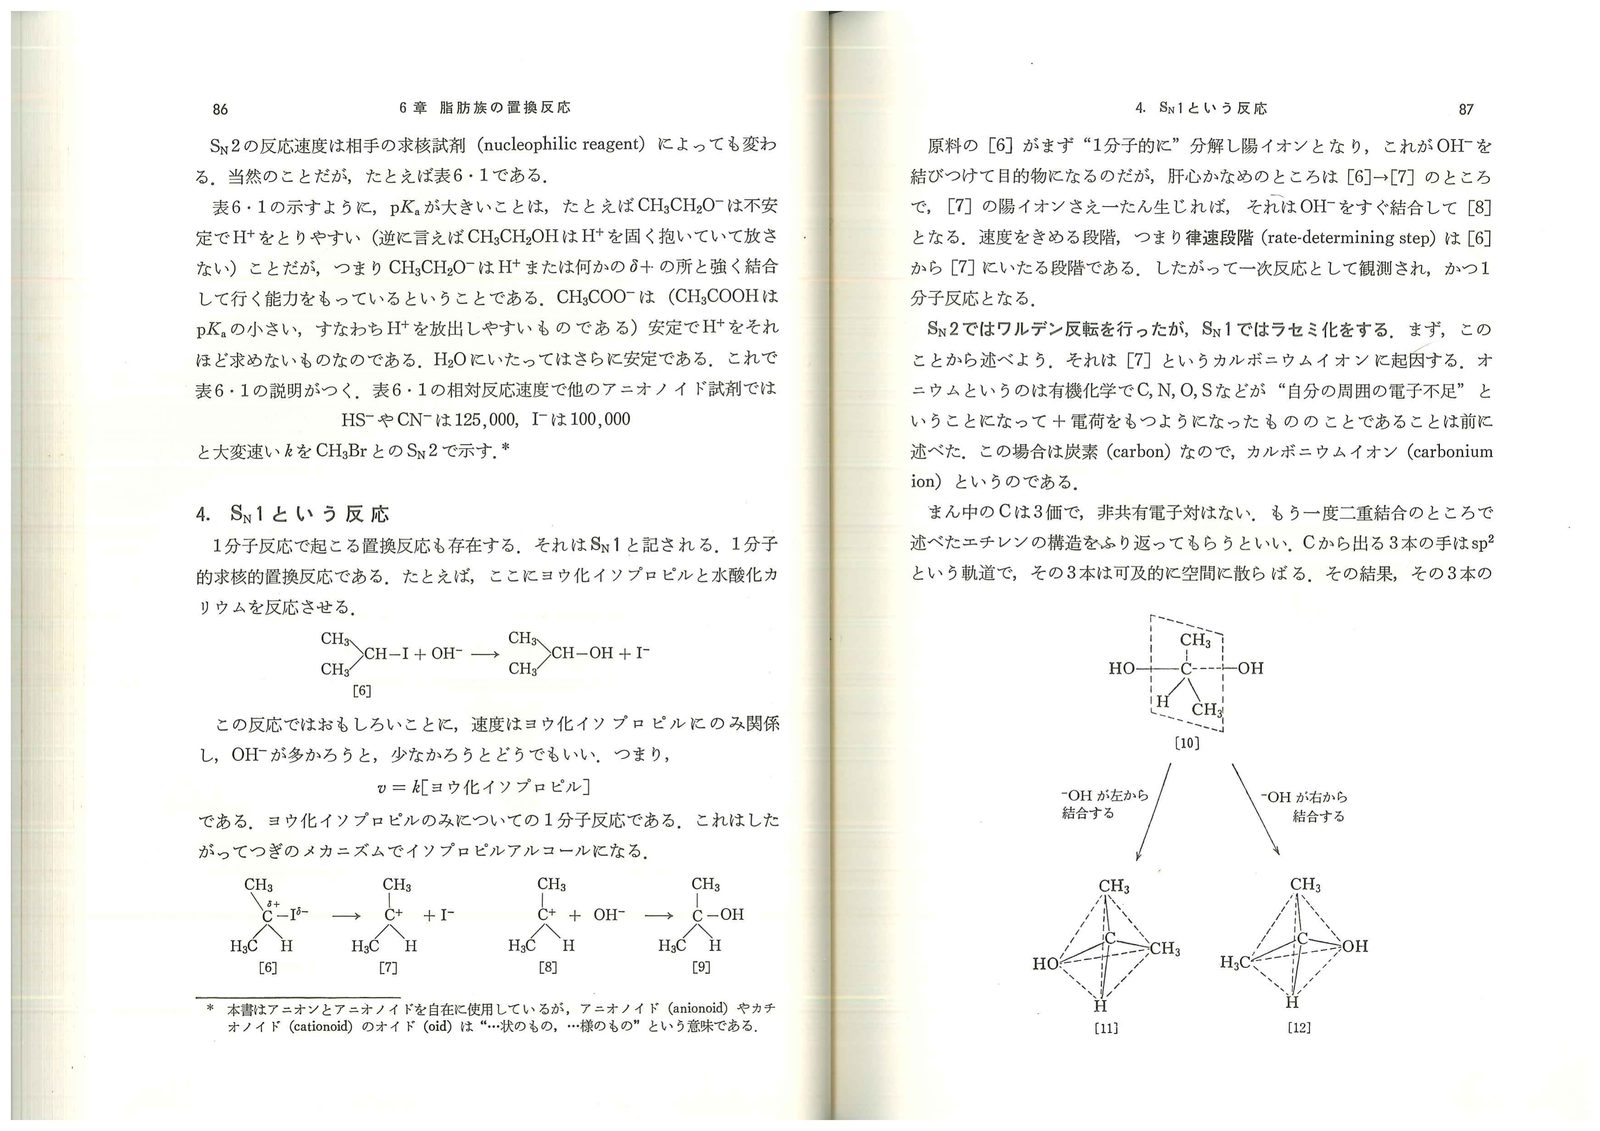
カルボカチオン(旧称:カルボニウムイオン)は sp² の平面構造 を持ち、空の 2p 軌道が平面の上下に突き出る:
        (空の 2p 軌道)
             |
    a ——— C⁺ ——— b
             |
             c
         (平面、120° )
OH⁻ は平面の 上からも下からも 同確率で攻撃できる。不斉炭素なら (+)と(−) が等量生成 → ラセミ化。
3.3 SN2 と SN1 の比較
| 項目 | SN2 | SN1 |
|---|---|---|
| 速度式 | v = k[基質][求核剤] | v = k[基質] |
| 律速段階 | 遷移状態1つ | カルボカチオン生成 |
| 中間体 | なし(遷移状態のみ) | カルボカチオン |
| 立体化学 | ワルデン反転 | ラセミ化 |
| 基質の好み | 一級アルキル・CH₃X | 三級アルキル |
| 求核剤の影響 | 大きい | 無関係 |
3.4 なぜ三級基質は SN1 が速いか
🖼 第6章 原ページ 7/9
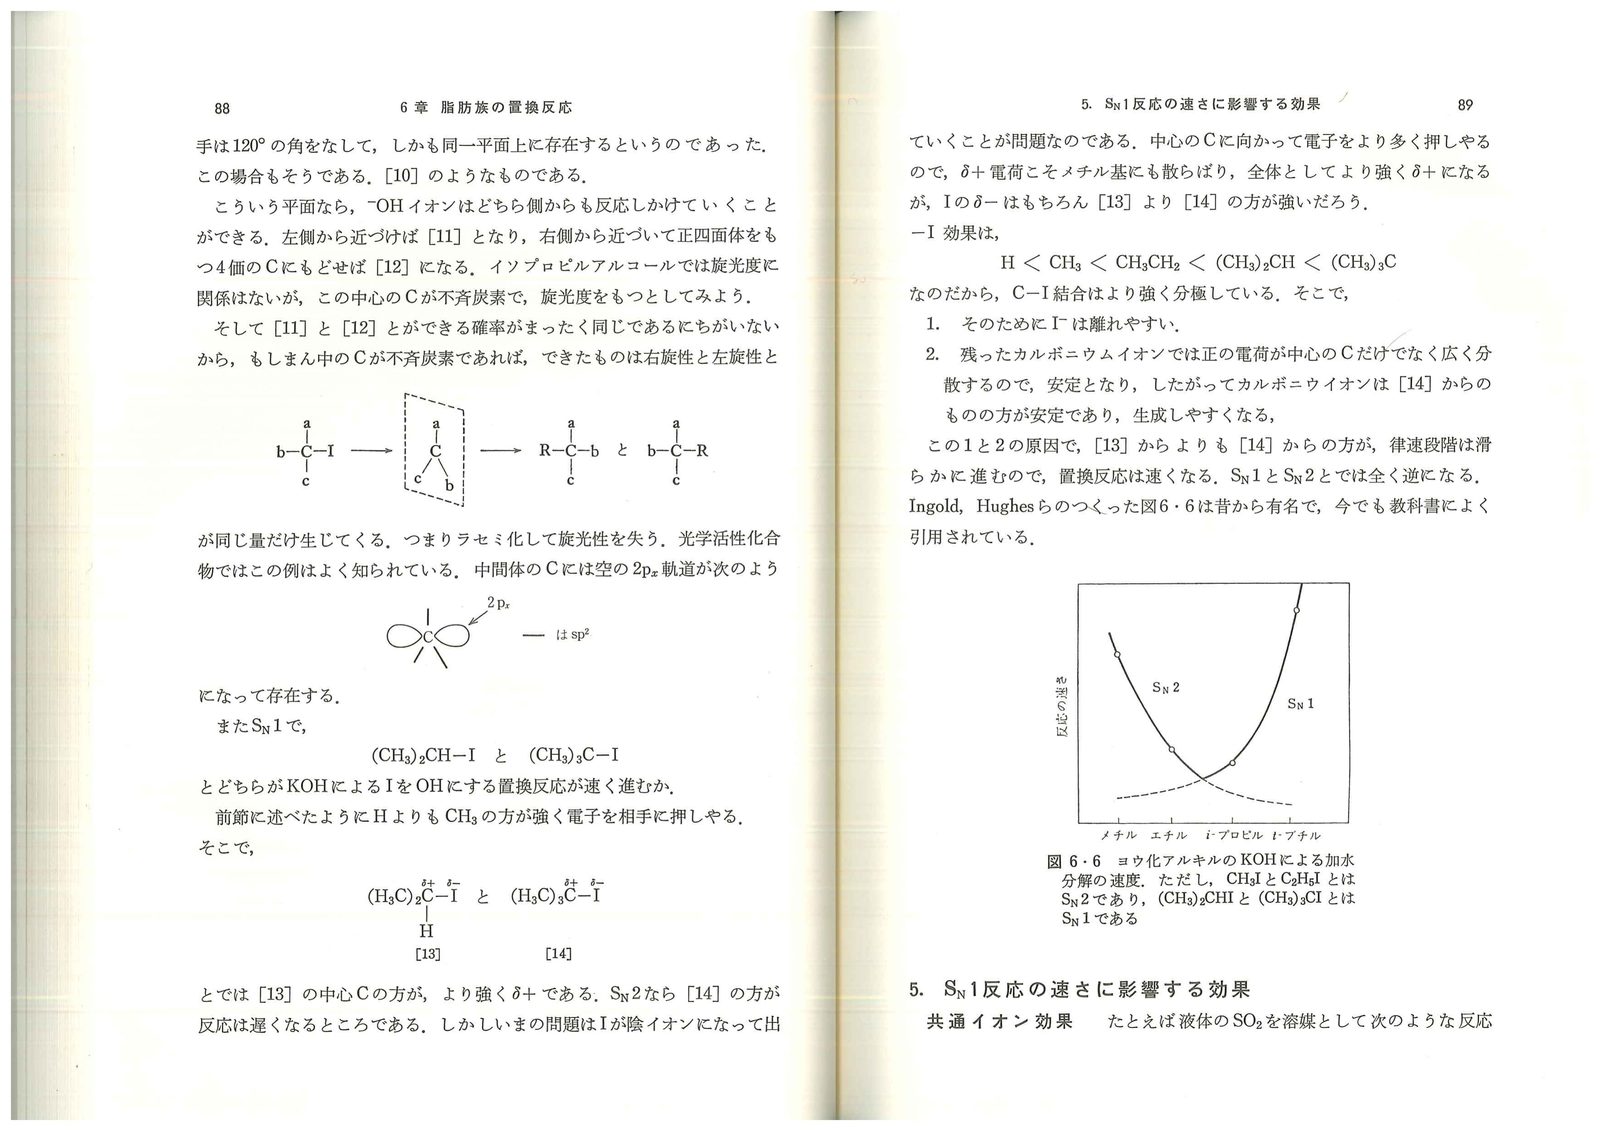
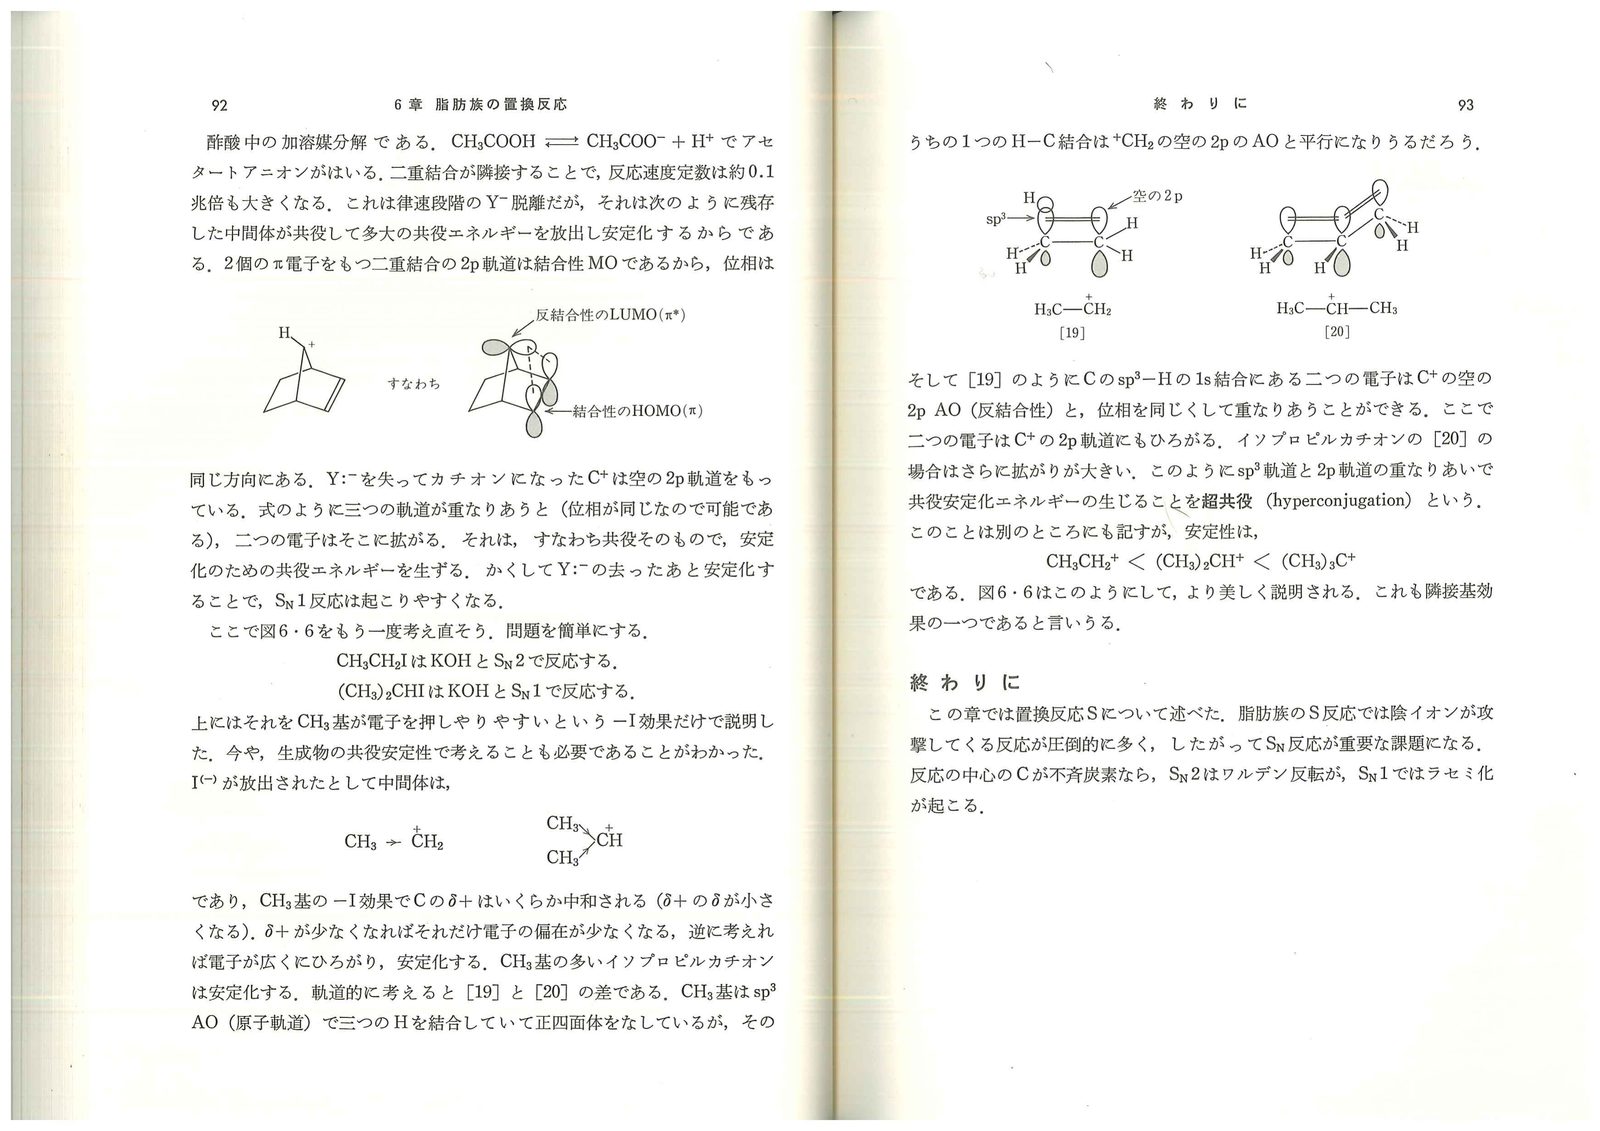
CH₃ 基の −I 効果(C への電子供与)は、C–I が切れて生じる カルボカチオンの正電荷を安定化し、その結果 I⁻ が離れやすくなる。さらに、生じたカルボカチオンは 超共役(hyperconjugation) によっても安定化される。
     H₃C — CH₂⁺
     [19] (一次カルボカチオン)

     H₃C — CH — CH₃(+)
     [20] (二次カルボカチオン)
CH₃ 基の sp³ C–H 結合の σ 電子が、隣の空の 2p 軌道と 位相を揃えて重なりあう。電子が C⁺ の 2p 軌道まで広がるため、正電荷が分散して安定化する。これが超共役だ。
安定性の順:
CH₃CH₂⁺  <  (CH₃)₂CH⁺  <  (CH₃)₃C⁺
   一次        二次           三次
🔑 超共役は13_脂肪族の転位反応(転位反応)で再登場するカルボカチオンが転位するのも、より安定な(超共役の大きい)カルボカチオンに移行するためだ。
4. SN1 反応速度に影響する効果
4.1 共通イオン効果
SN1 反応の律速段階は可逆:
R–Cl ⇌ R⁺ + Cl⁻反応系に LiCl(よく解離する)を加えると Cl⁻ 濃度が増加し、平衡が左にシフト → R–Cl の解離が抑制される → 反応速度が低下。これが共通イオン効果(common-ion effect)。
共通イオン効果が観測されれば、その反応は SN1 だと確認できる。
4.2 隣接基効果
SN1 で生成したカルボカチオンに隣接する基が電子を供給すると、中間体が安定化して反応が加速される(1954年 S. Winstein)。
🖼 第6章 原ページ 8/9
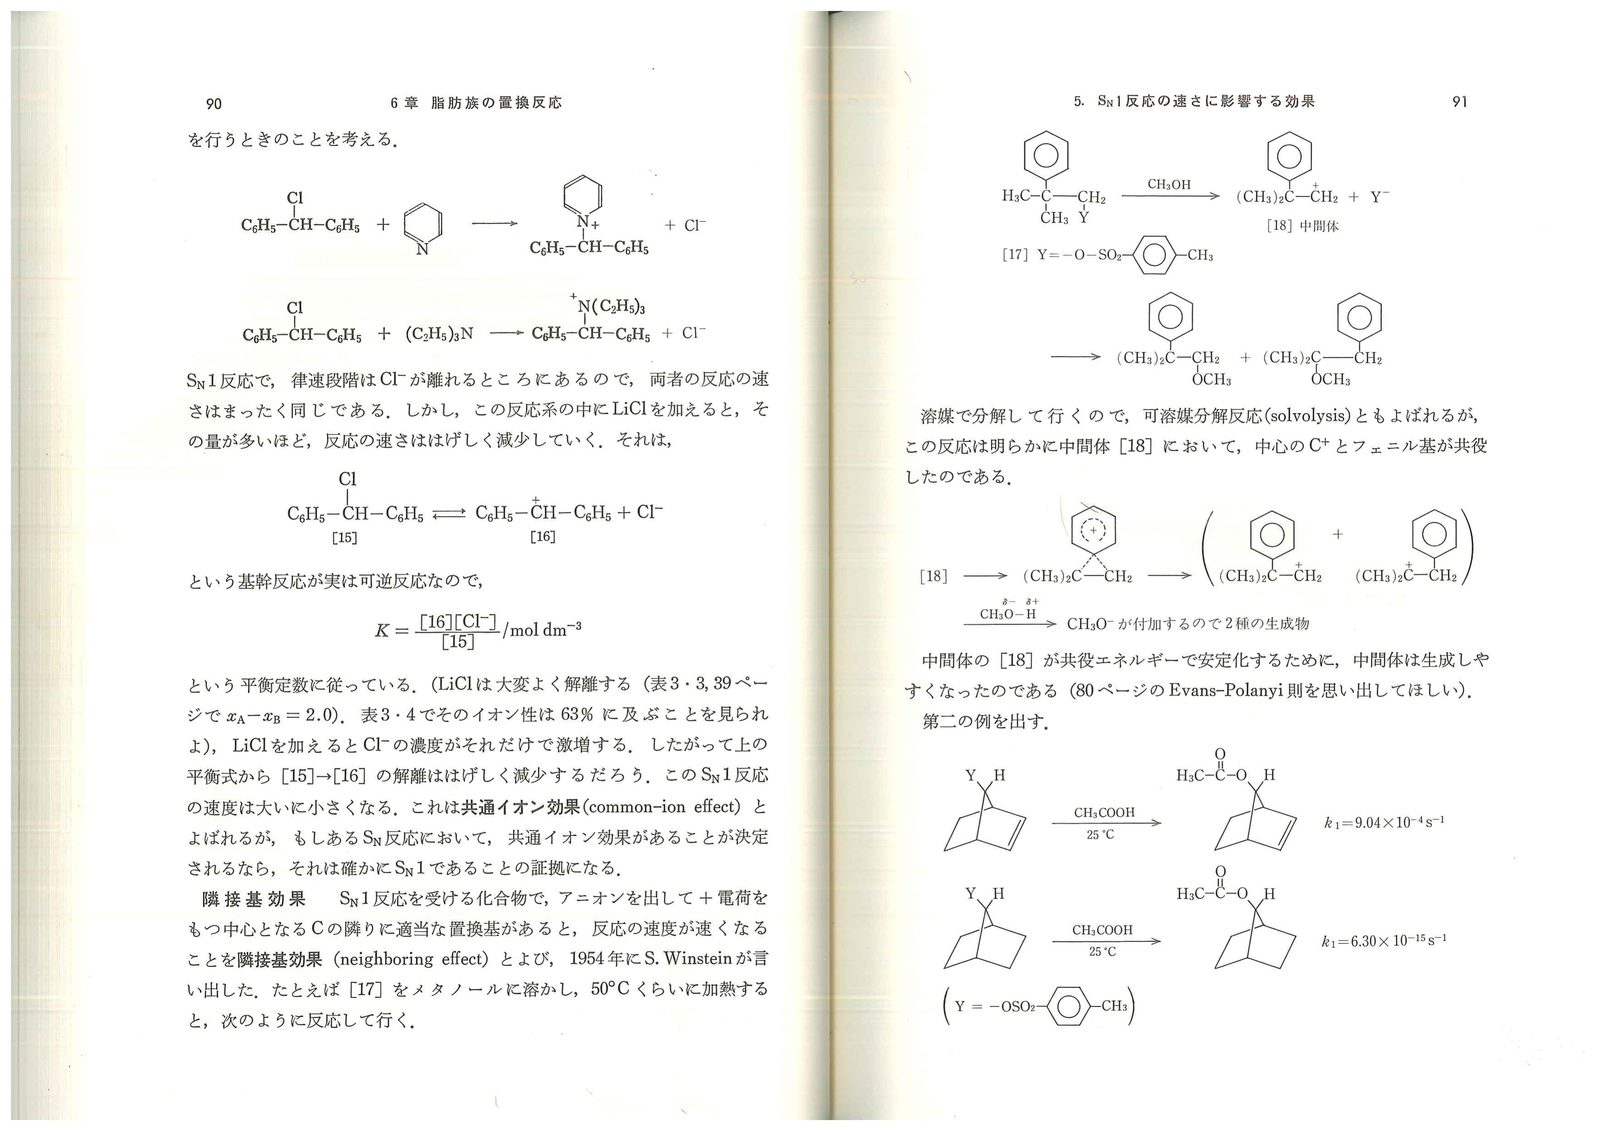
芳香環が隣接する場合:C⁺ と苦フェニル基が共役してエネルギーが低下。
二重結合が隣接する場合(「p」上の酢酸中の加溶媒分解):反応速度定数が 約 0.1 兆倍も大きくなる。
これは、Y⁻ が脱離した後に残る 2p 軌道と隣の π 電子系が重なり、共役によるエネルギー安定化が非常に大きいためだ。
C=C — C⁺(空 2p) → C=C=C(共役、安定)🖼 第6章 原ページ 9/9
❓ つまずきポイント Q&A
Q1. SN2 のワルデン反転は「全部反転する」のに、なぜラセミ化にならないの?
A. SN2 では求核剤が 必ず背面から攻撃するため、反応した分子は 全部 同じ方向に反転する。「反転した光学活性体 100%」が生成する。ラセミ化(50:50)とは全く別のこと。
Q2. SN1 でなぜラセミ化するの?カルボカチオンは何か関係ある?
A. カルボカチオンは sp² 平面構造で、上下どちら側も等価。OH⁻ は上からも下からも同じ確率で攻撃する。その結果 R 体と S 体が 50:50 できてラセミ化する。
Q3. I効果と SN1/SN2 の関係がごちゃごちゃになります。
A. ポイントは「CH₃ の −I 効果は作用が1つだけ=C に電子を押し込む」こと。それが SN2 と SN1 で逆に効くだけで、矛盾ではない。
- −I 効果(C に電子を供与)→ C の δ⁺ が小さくなる → SN2 は δ⁺ の C を求核剤が狙う反応なので 遅くなる(+立体障害がより大きな要因)
- 同じ −I 効果(C に電子を供与)→ 生成する カルボカチオン C⁺ の正電荷を安定化 → SN1 の律速段階(C–X が切れて C⁺ ができる段階)が 速くなる
- さらに CH₃ が多いほどカルボカチオンは超共役でいっそう安定 → SN1 はさらに速くなる
SN2 は「δ⁺ の炭素」を、SN1 は「安定なカルボカチオン」を欲しがる。求めるものが逆だから、同じ電子供与が一方を遅く・他方を速くする。X⁻ が離れやすいのも「C–X がもともと強く分極しているから」ではなく、離れた先のカルボカチオンが安定だから(Hammond の仮説:遷移状態がカルボカチオンに似る)。
Q4. 求核性と塩基性の違いは何ですか?
A. 似ているが違う概念。塩基性は H⁺ に対する電子供与能(熱力学的・pKa で測る)。求核性は C など他の原子への電子供与能・速度(反応速度論的)。I⁻ は pKa が低くて弱塩基だが、C 原子への求核性は非常に高い(分極率が大きいため)。
Q5. 「共通イオン効果があれば SN1」と言えるの?
A. SN1 の証拠のひとつにはなる。SN1 の律速段階は陰イオン生成ステップだから、共通イオンを加えれば平衡が逆方向に動いて遅くなる。SN2 では律速段階に陰イオン脱離がないから、共通イオン効果は起きない(あるいは微小)。
Q6. 超共役って「π 共鳴」と何が違う?
A. π 共鳴は p 軌道どうしの重なり。超共役は sp³(σ)軌道と空の 2p 軌道の重なりで電子が非局在化する現象。弱いが、C–H 結合がたくさんあるほど累積効果が大きくなる。
🧭 章末まとめ — 1枚で復習
脂肪族置換反応 SN
  ├─ SN2(2分子反応)
  │    速度式: v = k[基質][求核剤]
  │    遷移状態: Nu:---C---X (背面攻撃)
  │    立体化学: ワルデン反転(100%反転)
  │    好む基質: CH₃X、一級アルキル
  │    特徴: 立体障害↑ → 速度↓
  │
  ├─ SN1(1分子反応)
  │    速度式: v = k[基質]
  │    中間体: カルボカチオン(sp²、平面)
  │    立体化学: ラセミ化
  │    好む基質: 三級アルキル
  │    特徴: CH₃↑ → カルボカチオン安定↑ → 速度↑
  │
  └─ 速度に効く因子
       ・求核剤の強さ(pKa との相関)
       ・共通イオン効果(SN1 の証拠)
       ・隣接基効果(共役安定化)
・超共役(カルボカチオンの安定化)この章のキーワード:求核的置換(SN) / SN2 / SN1 / ワルデン反転 / ラセミ化 / カルボカチオン / 遷移状態 / 活性化エネルギー / Evans–Polanyi則 / 求核性 / 共通イオン効果 / 隣接基効果 / 超共役
🔗 関連ノート・次への橋渡し
- 次章 → 07_SN反応とSE反応 — SN 反応にはまだ SN i(保持)・SN2'(位置違いの 2 分子反応)があり、SN2 と SN1 の連続性も議論される。さらに逆の SE 反応(求電子置換)も登場。
- 08_二重結合への付加反応 → 二重結合への付加 — SN2 と同じく「HOMO–LUMO の相互作用」の枠組みで理解できる。
- 09_脱離反応 → 脱離反応 — SN2 の「背面攻撃」と E2 の「anti 脱離」は構造的に関連。
- 13_脂肪族の転位反応 → 脂肪族転位 — カルボカチオンの安定化(超共役・隣接基効果)が転位反応を引き起こす。
🎯 次のノートを読む前にSN1/SN2 の速度式と立体化学を何も見ずに書けるかチェック。さらに「三級ハロゲン化物が SN1 で反応しやすい理由」を超共役を使って 3 行で説明してみよう。
📚 ソース
- 原典:米山正信『有機電子論解説 — 有機化学の基礎』第6章 p.76–93
- 教科書OCR:
G:/020_有機電子論解説-有機化学の基礎/output/md/有機電子論解説-有機化学の基礎_6章(p76-93)脂肪族の置換反応.md - 図画像:
assets/06/page_0001.png〜page_0009.png
INDEX | ← 前へ 05_酸と塩基 | 次へ → 07_SN反応とSE反応