第18章 芳香族のいろいろの反応
原典:米山正信『有機電子論解説 — 有機化学の基礎』第18章(p.259〜271)INDEX | ← 前へ 17_芳香族求電子置換反応 | 次へ → 19_芳香族求核置換反応
📌 TL;DR — この章で持ち帰る5つだけ
- オルト・パラ配向は置換基がベンゼン環へ電子を「押し込む」ときに生じる(OH, NH₂, CH₃, ハロゲン)。
- メタ配向は置換基がベンゼン環から電子を「引き出す」ときに生じる(NO₂, CN, COOH, CHO など)。
- コルベ–シュミット反応はフェノールのπ HOMOと CO₂の LUMO の反応——福井理論の直接応用。
- ライマー–ティーマン反応はジクロロカルベン(:CCl₂)がフェノレートイオンに求電子攻撃するメカニズム。
- フリース転位は分子間転位(+COCH₃ が一旦解離してから再付加)で、分子内転位とは本質的に異なる。
覚える前にこれだけ:17_芳香族求電子置換反応で学んだ ArSₑ 反応の「どこが攻撃されるか」を決めるのが置換基の電子論。本章ではその応用と、芳香族特有の名反応を機構ごとに理解する。
なぜこの章を読むのか
17_芳香族求電子置換反応では置換基のないベンゼンへの求電子置換反応(ArSₑ)を学んだ。しかし実際の有機合成では、すでに置換基をもつ芳香族化合物に第二の置換基を導入する場面が圧倒的に多い。「どこに入るか」を予測できなければ合成設計が立てられない。
さらに本章では、フェノール特有の名反応(コルベ–シュミット、ライマー–ティーマン、フリース転位)を扱う。これらは試薬の種類こそ異なるが、根底にある論理は「HOMO–LUMO の引力と、電荷の偏りに向かう攻撃」という17_芳香族求電子置換反応から連続した考え方だ。
🔑 ここがあとで効く:配向則の理解は19_芳香族求核置換反応(求核置換反応)や20_ハメット則(ハメット則の σ 値の符号)を読むための共通語になる。
1. モノ置換ベンゼンにおける配向則
1.1 オルト–パラ配向
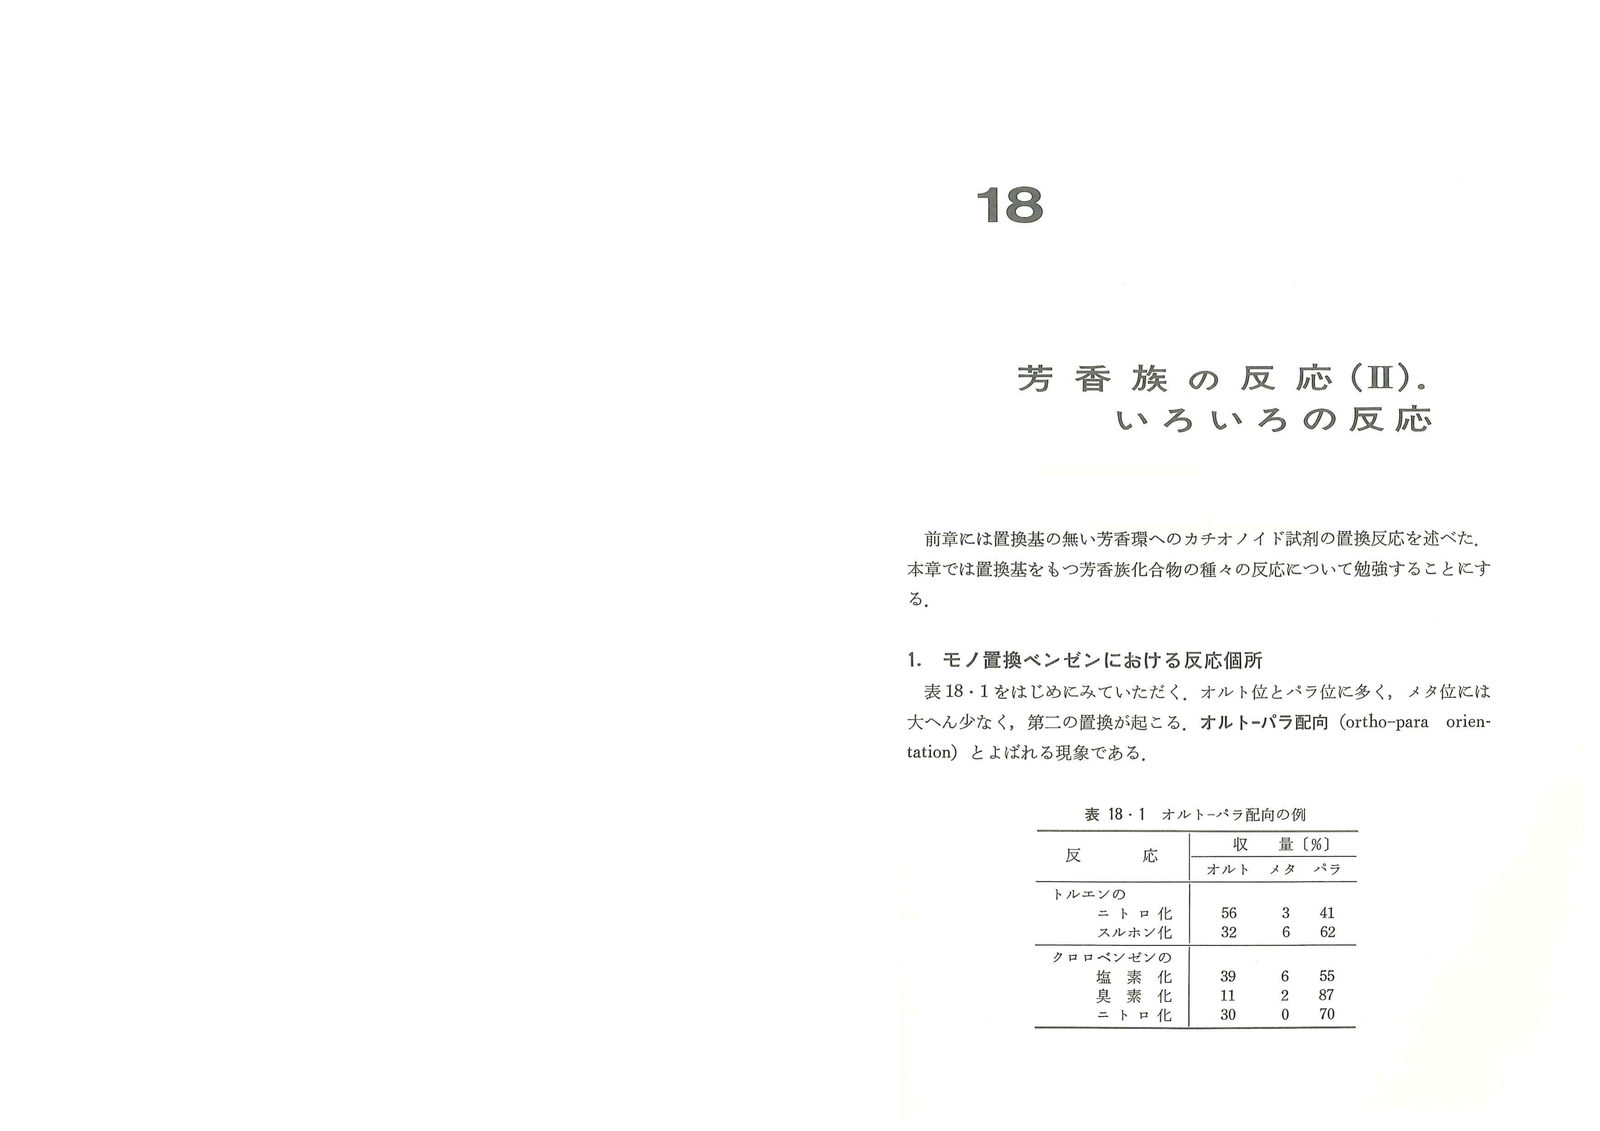
モノ置換ベンゼン C₆H₅–X に対して第二の ArSₑ 反応を行うと、X の種類によって置換位置が大きく変わる(表18・1)。
| 反応 | オルト(%) | メタ(%) | パラ(%) |
|---|---|---|---|
| トルエン スルホン化 | 62 | 6 | 32 |
| トルエン ニトロ化 | 56 | 3 | 41 |
| クロロベンゼン 塩素化 | 39 | 6 | 55 |
| クロロベンゼン 臭素化 | 30 | 2 | 70 (approx) |
| クロロベンゼン ニトロ化 | 11 | 10 | 87(approx) |
オルトとパラへの攻撃が多く、メタがほとんどない。これを オルト–パラ配向(ortho-para orientation) という。
🖼 第18章 原ページ 1/7
なぜオルト・パラなのか?
CH₃ 基は σ 結合を通じた -I 効果(誘起効果)で電子を環へ押し込む。Cl 基は +I 効果で電子を引くように見えるが、Cl の 2p₂ 非共有電子対がベンゼンの π 系と共役することで、結果的に電子を環へ押し込む。
🖼 第18章 原ページ 2/7
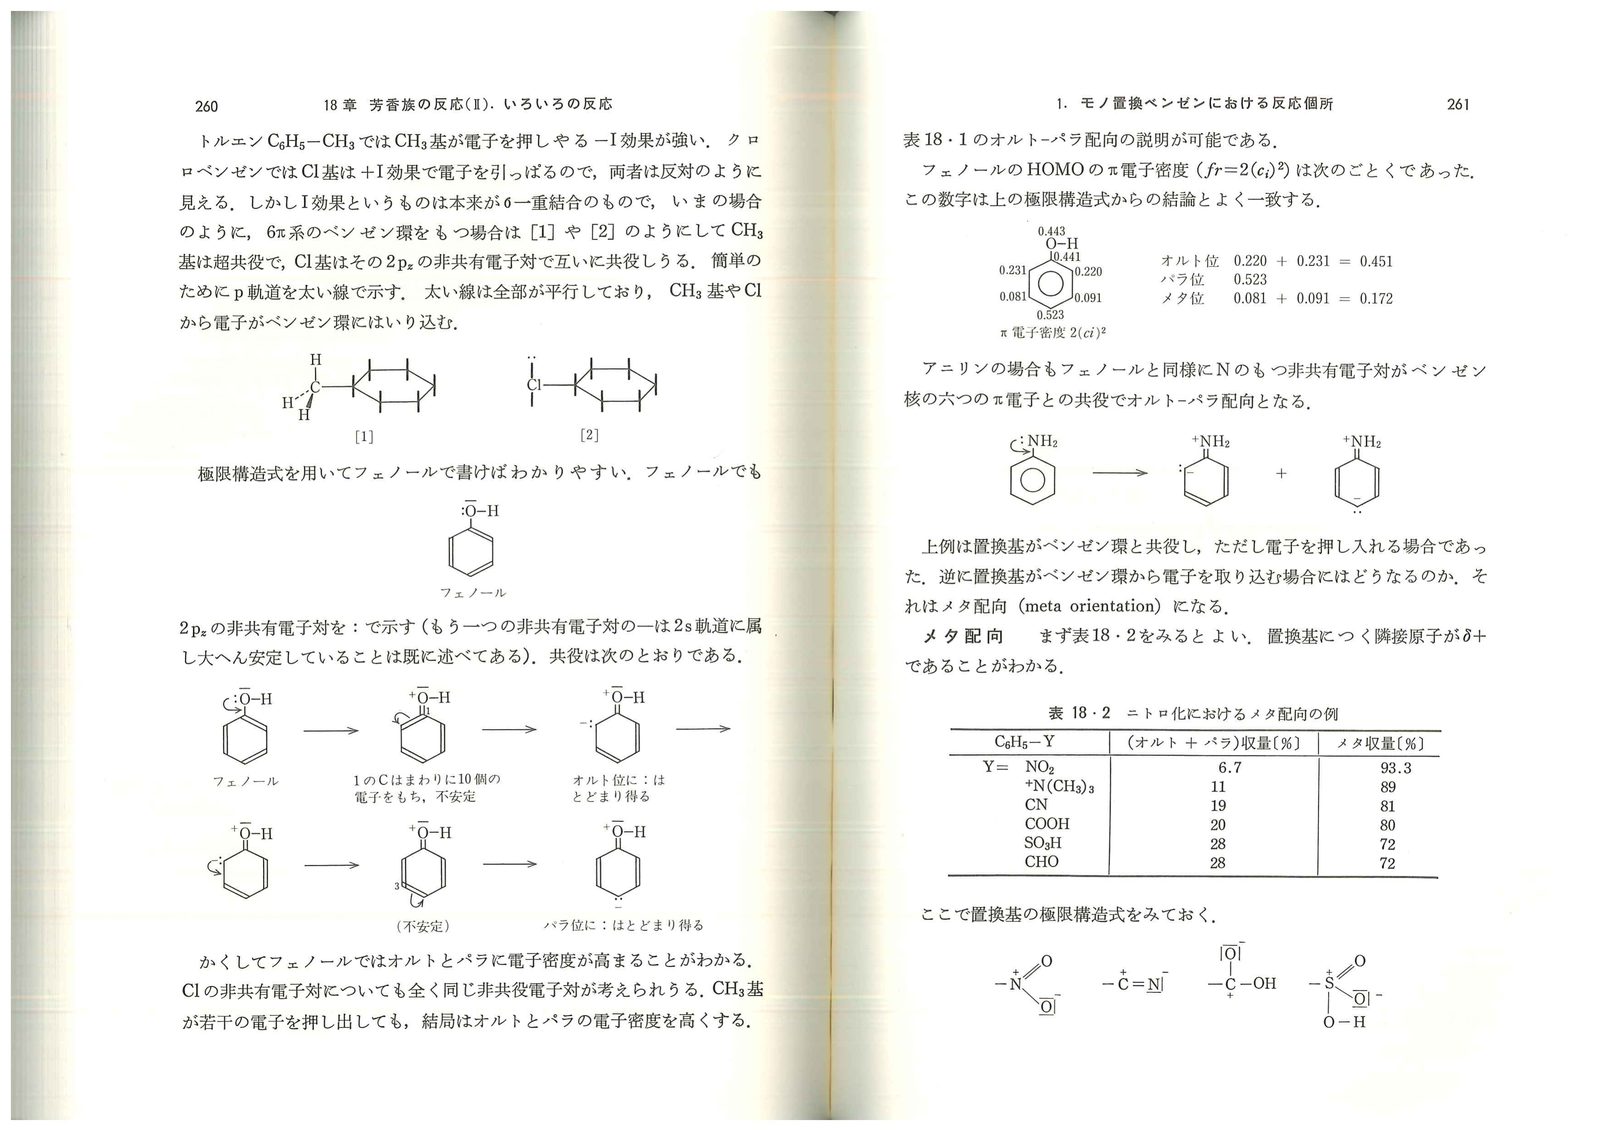
フェノールで極限構造式を追うと明快だ:
OH の O の非共有電子対 → ベンゼン環 → オルト位に電荷が移動
                                       → パラ位に電荷が移動
フェノールの HOMO の π 電子密度(2cᵢ²)を計算すると:
| 位置 | π 電子密度 |
|---|---|
| 1位(OH 結合炭素) | — |
| オルト(2, 6位) | 0.443 + 0.443 = 0.886 |
| メタ(3, 5位) | 0.172 + 0.172 = 0.344 |
| パラ(4位) | 0.523 |
オルト・パラの電子密度が高く、求電子試剤(δ⁺)が優先的に攻撃するのは当然だ。アニリン(NH₂ 基)でも N の非共有電子対がベンゼン核と共役して同様の配向を与える。
💡 直観的に理解する方法極限構造式で「オルトとパラに負電荷の極限形が書けるか」をチェックするだけでよい。書けるなら電子密度が高い = 求電子試剤の標的になる。
1.2 メタ配向
逆に X 基がベンゼン環から電子を引き抜く場合、ベンゼン環が全体的に電子不足になる。特にオルト・パラの電子密度が低くなるため、相対的にメタ位が攻撃される(メタ配向)。
| 置換基 Y | (オルト + パラ) 収量(%) | メタ収量(%) |
|---|---|---|
| NO₂ | 6.7 | 93.3 |
| ⁺N(CH₃)₃ | 11 | 81 |
| CN | 19 | 80 |
| COOH | 20 | 72 |
| SO₃H | 28 | 72 |
| CHO | 28 | 93 |
これらの置換基に共通するのは「隣接原子が δ⁺」であること。安息香酸エチルエステルの例:
     δ⁻    δ⁺
 C₆H₅–C(=O)–O–C₂H₅
         ↑
     この C がδ⁺ → オルト・パラも電子密度低下
     → メタ位が相対的に高電子密度
🔑 メタ配向の本質:メタ位が「積極的に電子が豊富」なのではなく、オルト・パラが「電子貧困」になった結果の相対的なマシさである。
2. コルベ–シュミット反応
コルベ–シュミット反応(Kolbe-Schmidt reaction) は工業的に行われるフェノールの炭酸化反応だ。
        ONa                     ONa
         |                       |
     C₆H₅  + CO₂  → (125℃, 5 atm)  → サリチル酸 (多い)
                                    + p-ヒドロキシ安息香酸 (少ない)
🖼 第18章 原ページ 3/7
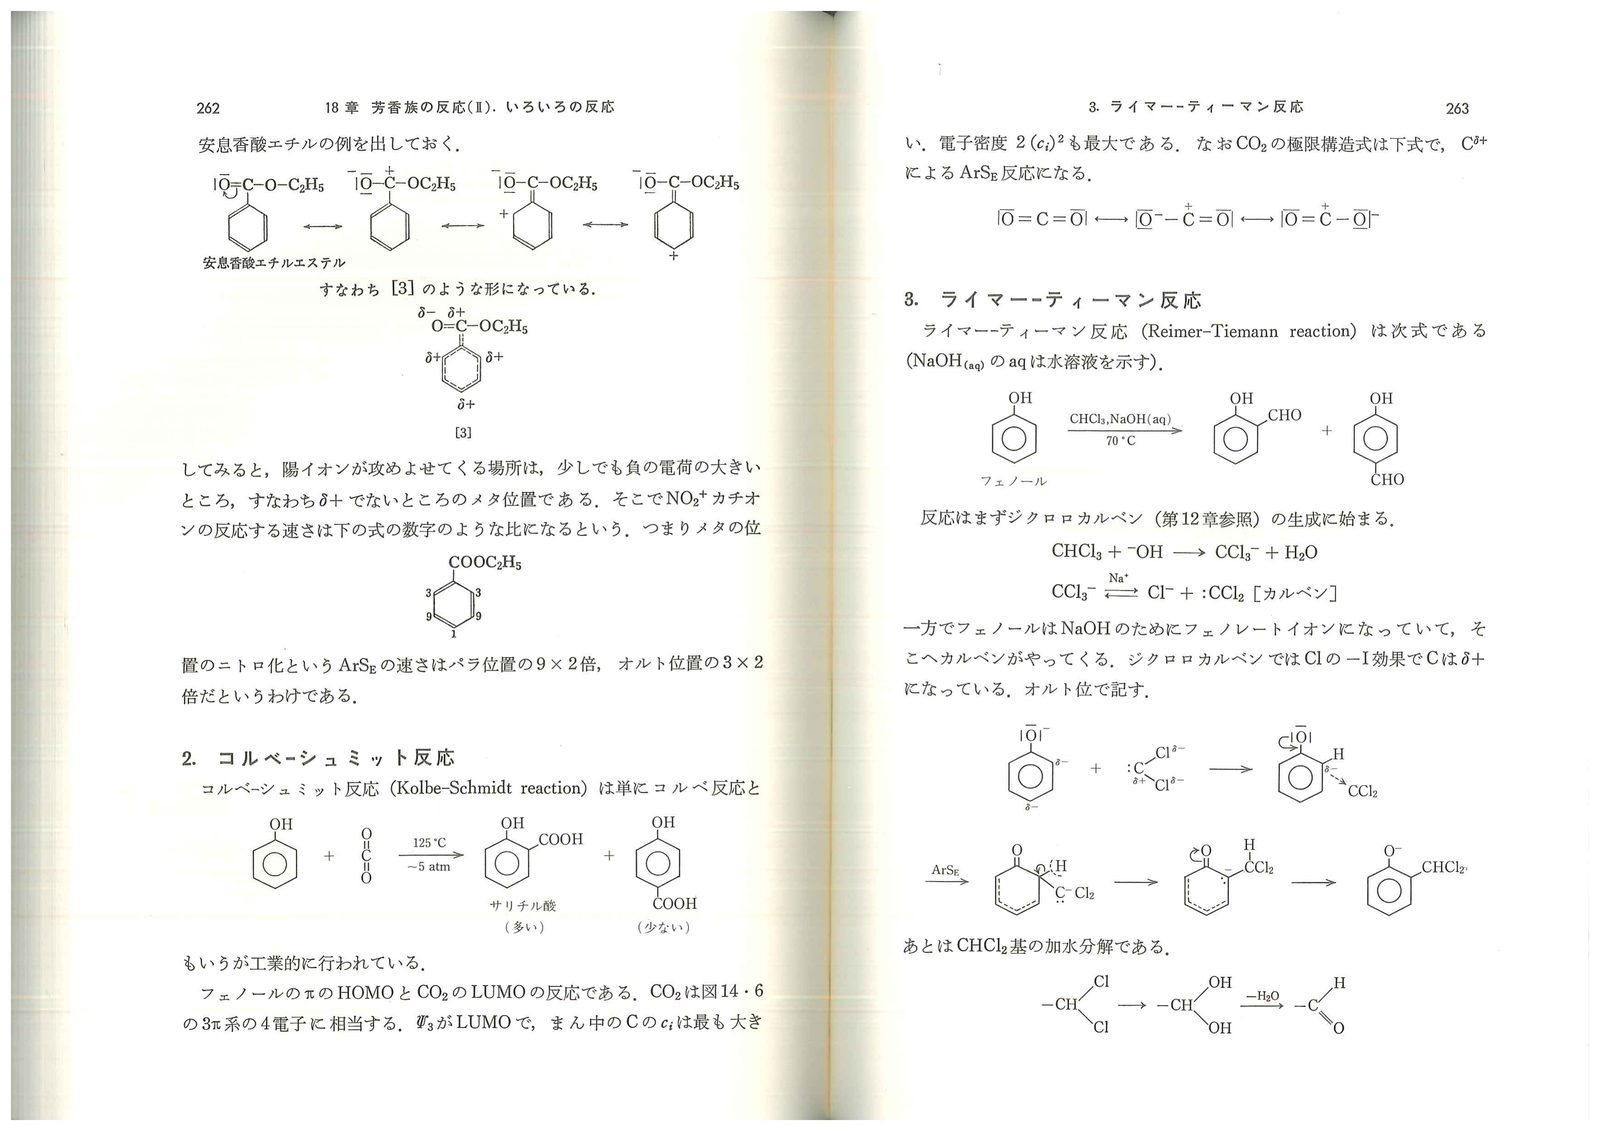
機構の本質:フェノールの π HOMO と CO₂ の LUMO の反応。
CO₂ は 3π 系(4電子)に相当し、ψ₃ が LUMO でその中心の C の係数 cᵢ が最大。つまり CO₂ の C が δ⁺ として働き ArSₑ を起こす。生成物がサリチル酸(オルト体)が主なのは、フェノレートイオンが Na⁺ と錯体を形成してオルト位へ導く立体的要因も加わるからだ。
💡 14_分子軌道法HMOとの接続:3π 系の LUMO が反応に関与するという議論は、ペリ環状反応の HOMO-LUMO 反応と同じ枠組みだ。
3. ライマー–ティーマン反応
ライマー–ティーマン反応(Reimer-Tiemann reaction) は、フェノールをアルカリ性水溶液中でクロロホルムと反応させてサリチルアルデヒドを得る反応。
         OH                    OH
          |                     |
      C₆H₅  + CHCl₃ + NaOH → (70℃)  → [オルト] CHO
+ [パラ] CHO機構:
- CHCl₃ + ⁻OH → CCl₃⁻ + H₂O
- CCl₃⁻ → Cl⁻ + :CCl₂(ジクロロカルベン生成)
- :CCl₂ の C は Cl の -I 効果で δ⁺ → フェノレートイオンに ArSₑ 攻撃
- 生成した –CHCl₂ 基を加水分解すると –CHO
ジクロロカルベン(:CCl₂)については 12_ひと休みの章 でカルベンの性質として登場済みだ。
フェノレートO⁻ → :CCl₂(δ⁺中心)がオルト位を攻撃
→ σ 錯体 → 脱プロトン → -CHCl₂ 基
→ 加水分解 → -CHO
🔑 12_ひと休みの章の伏線回収:カルベンが「求電子的」に振る舞うという性質をここで使う。Cl の -I 効果が :CCl₂ の C を強く δ⁺ にする。
4. アニリンのジアゾ化
4.1 ジアゾニウム塩の生成
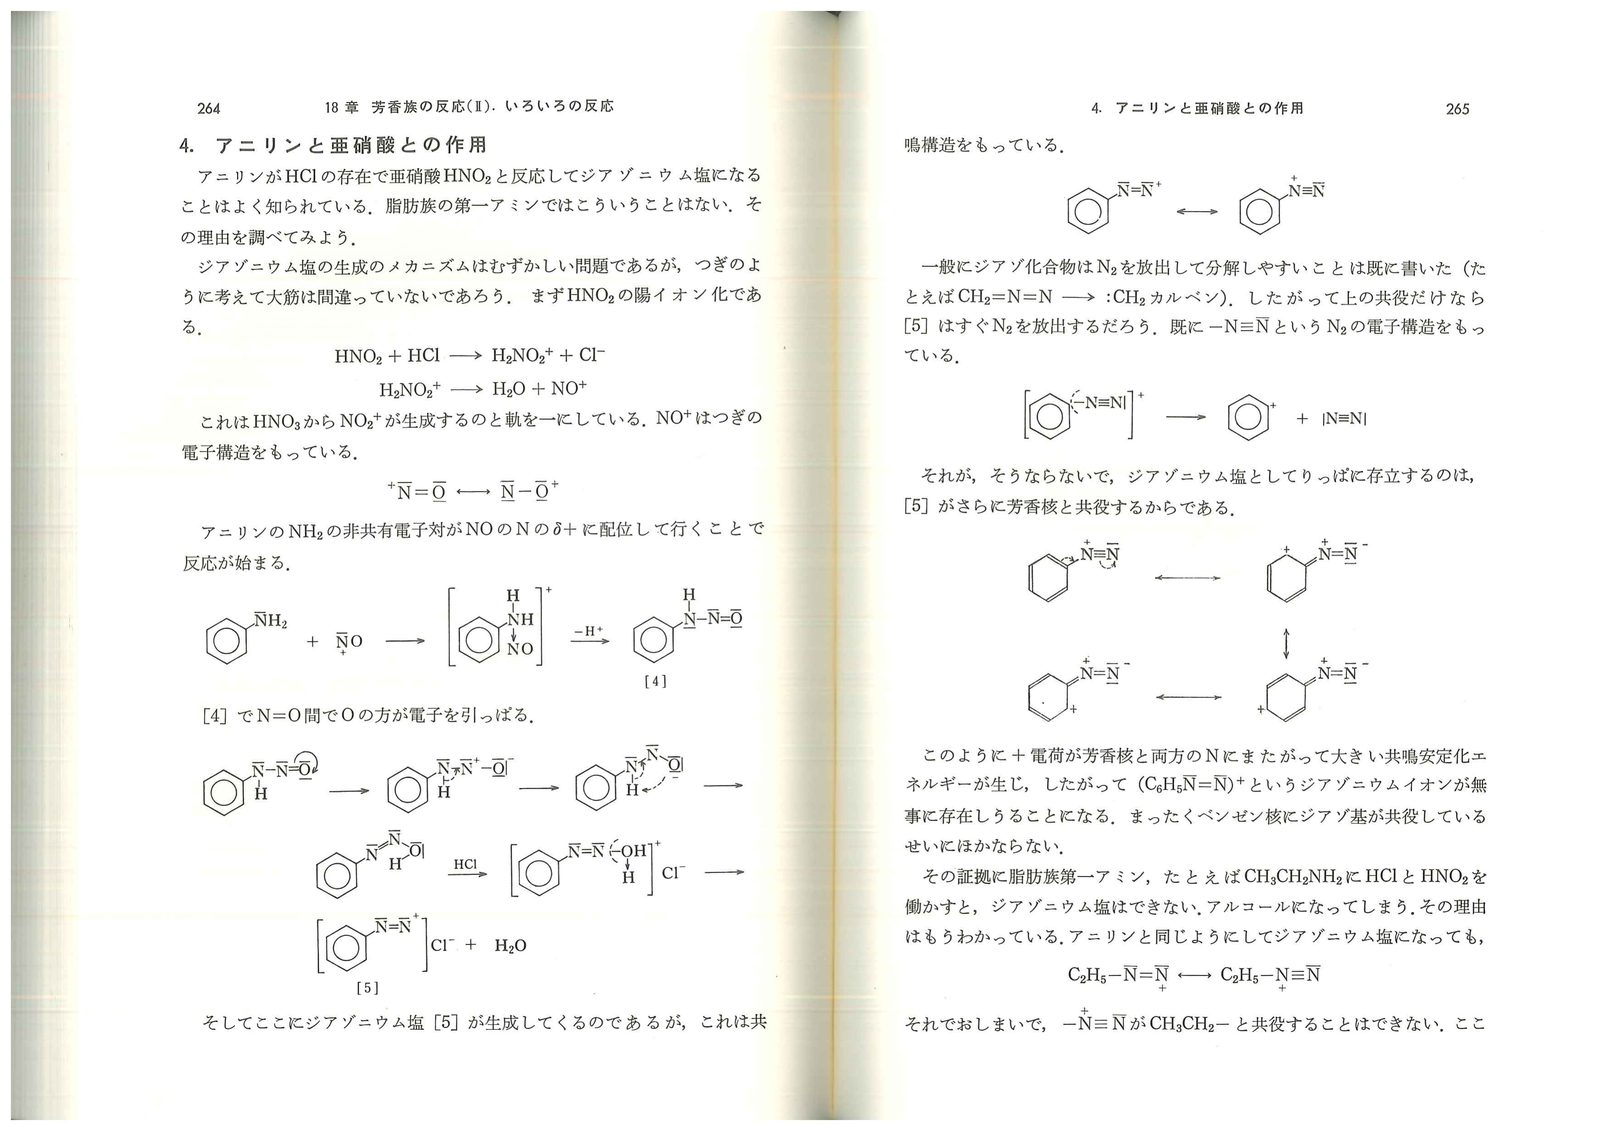
アニリン + HCl + HNO₂(亜硝酸)→ フェニルジアゾニウム塩(C₆H₅–N⁺≡N)
HNO₂ + HCl → H₂NO₂⁺ + Cl⁻
H₂NO₂⁺ → H₂O + NO⁺
NO⁺ の N に、アニリンの NH₂ の非共有電子対が配位して反応開始。
🖼 第18章 原ページ 4/7
4.2 なぜ脂肪族アミンではジアゾニウム塩が安定でないか
芳香族ジアゾニウム塩が安定に存在できる理由は ベンゼン核との共役:
C₆H₅–N⁺≡N ⇌ C₆H₅–N=N⁺ ⇌ [ベンゼン環との共鳴]プラス電荷がベンゼン核と両方の N にまたがる大きな共鳴安定化エネルギーがある。
一方、脂肪族アミン(例:C₂H₅NH₂)から中間体ジアゾニウム塩が生成しても:
C₂H₅–N⁺≡N → C₂H₅⁺ + N₂ (すぐ分解)–N≡N が CH₂CH₂– と共役できないため安定化エネルギーがゼロ。結果として N₂ を脱離してカルボカチオンになり、水と反応してアルコールになる。
💡 芳香族性の力がここでも現れる:ベンゼン核が単なる反応場ではなく、「電荷の非局在化タンク」として機能する。
5. クライゼン転位
クライゼン転位(Claisen rearrangement) は、アリルビニルエーテルを加熱するだけでアリル基が C–C 結合形成しながら転位する反応だ。
     O–CH₂–CH=CH₂        O
      |                    ‖
C₆H₅ →(加熱)→ C₆H₄ CH₂–CH=CH₂(オルト体)機構(ウッドワード–ホフマン則):(3,3)シグマトロピー転位。
🖼 第18章 原ページ 5/7
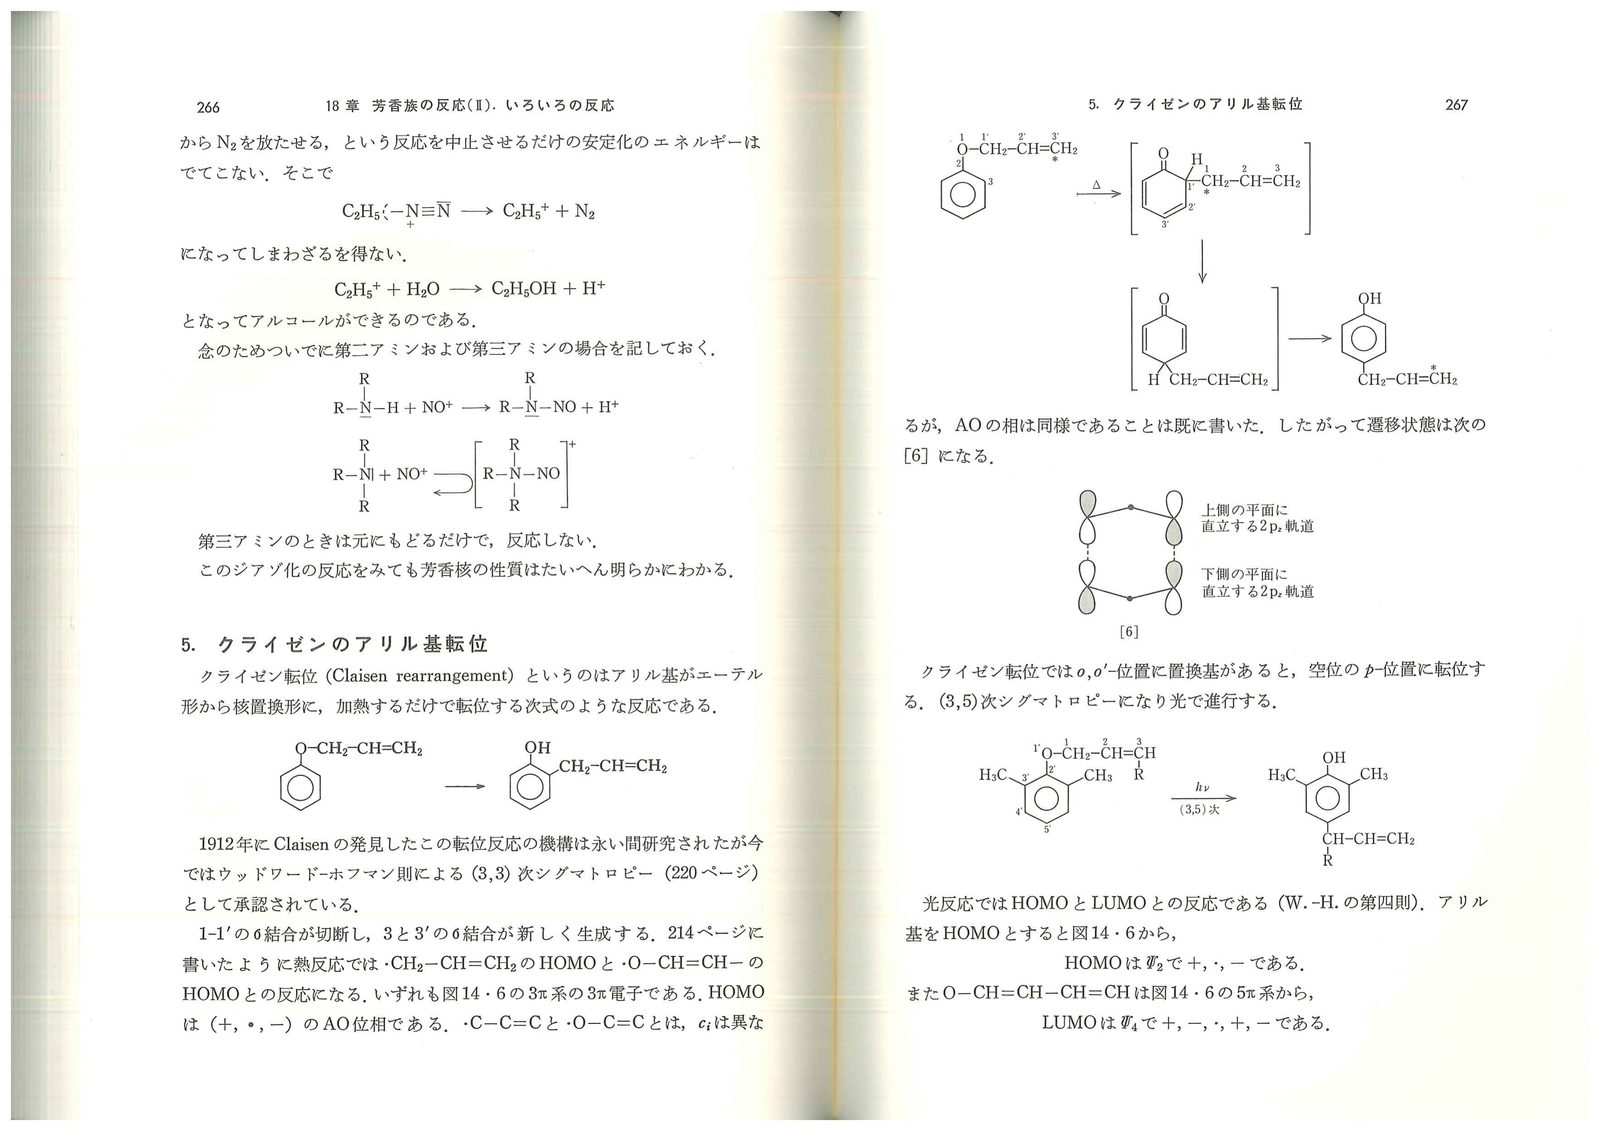
- 熱反応では HOMO と HOMO の反応(1–1' 結合切断、3–3' 結合形成)
- 遷移状態 [6] は 6π 電子の環状構造
- AO の位相が一致して熱許容
もし σ,σ'-位置(オルト位)に置換基があって、パラ位が空いていれば (3,5)シグマトロピーに切り替わり、光で進行する(W-H 第四則:光反応では HOMO と LUMO の相互作用)。
🖼 第18章 原ページ 6/7
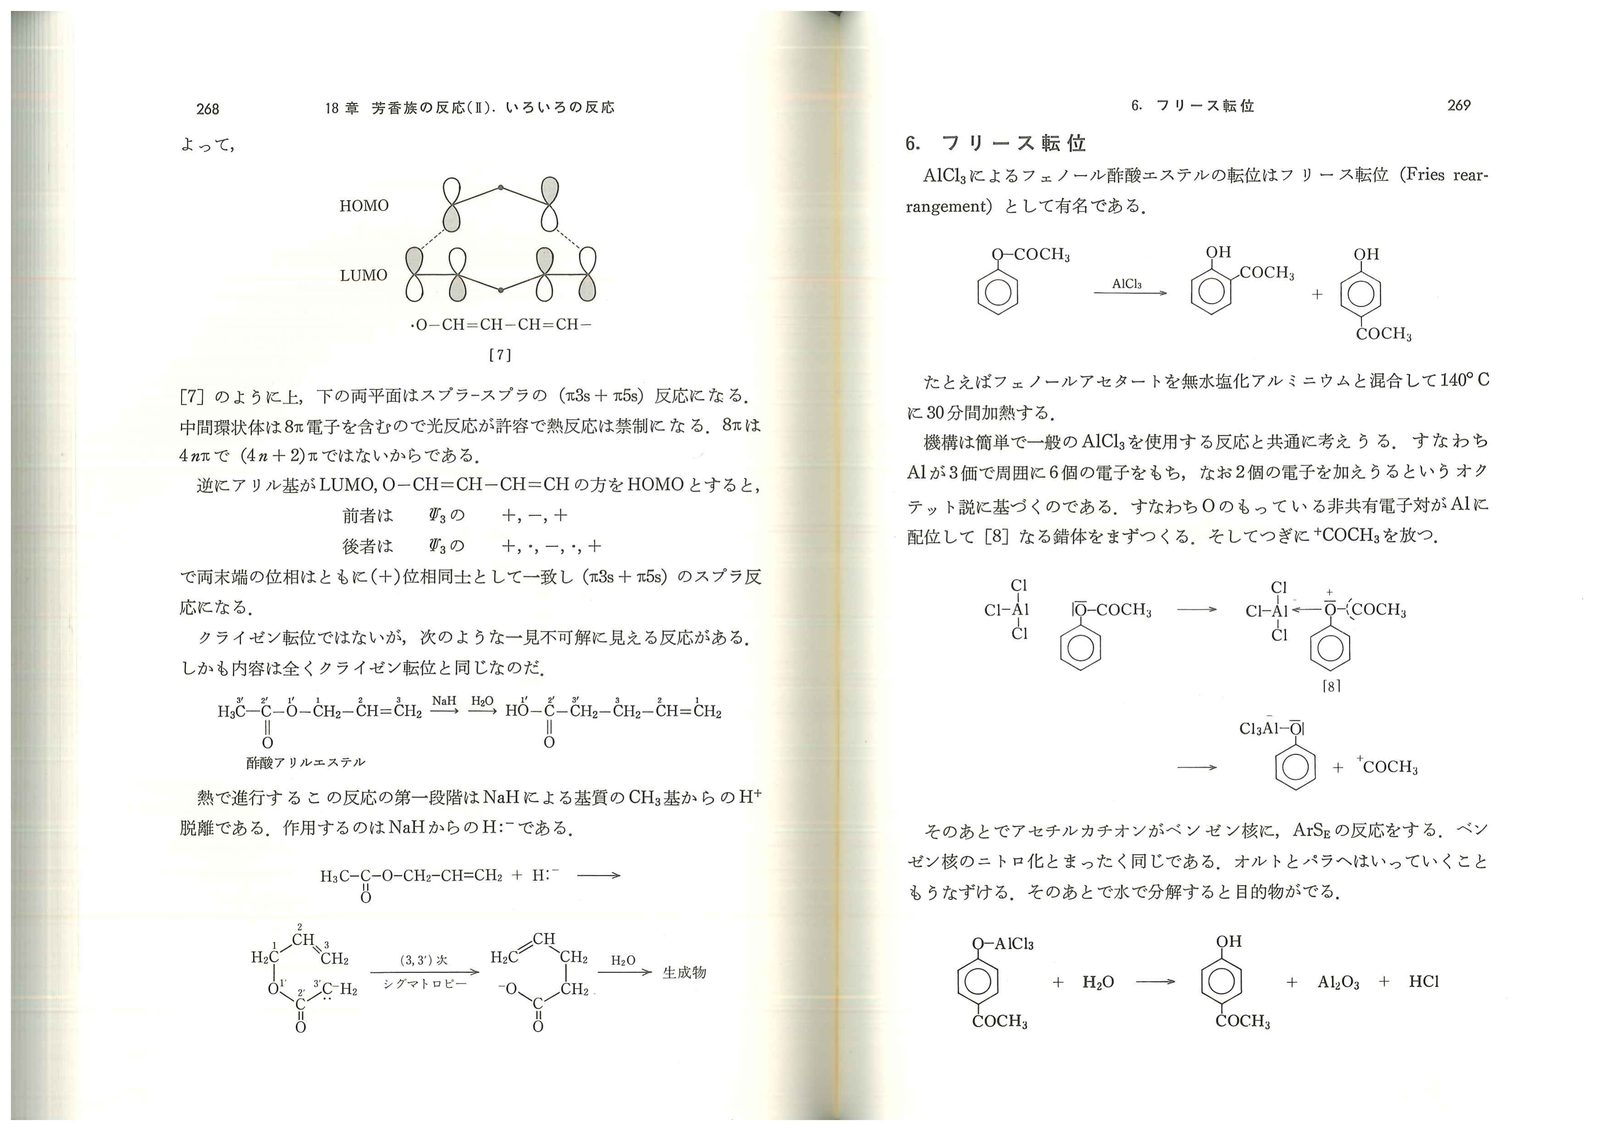
🔑 15_ペリ環状反応(W-H則)との接続:シグマトロピー転位の次数・熱/光の選択則がそのまま適用される。
6. フリース転位
フリース転位(Fries rearrangement) は、フェノールエステルを AlCl₃ で処理するとアシル基が環に移動する反応。
     O–CO–CH₃              OH
      |          AlCl₃       |
C₆H₅ → (140℃, 30分)→ C₆H₄ CO–CH₃(オルトとパラ)機構:
- O の非共有電子対が Al(空の軌道を 2 個もつ)に配位 → 錯体 [8] 生成
- +COCH₃(アセチルカチオン)が解離
- アセチルカチオンがベンゼン核に ArSₑ 反応(ニトロ化と同じ過程)
- 水で後処理
🖼 第18章 原ページ 7/7
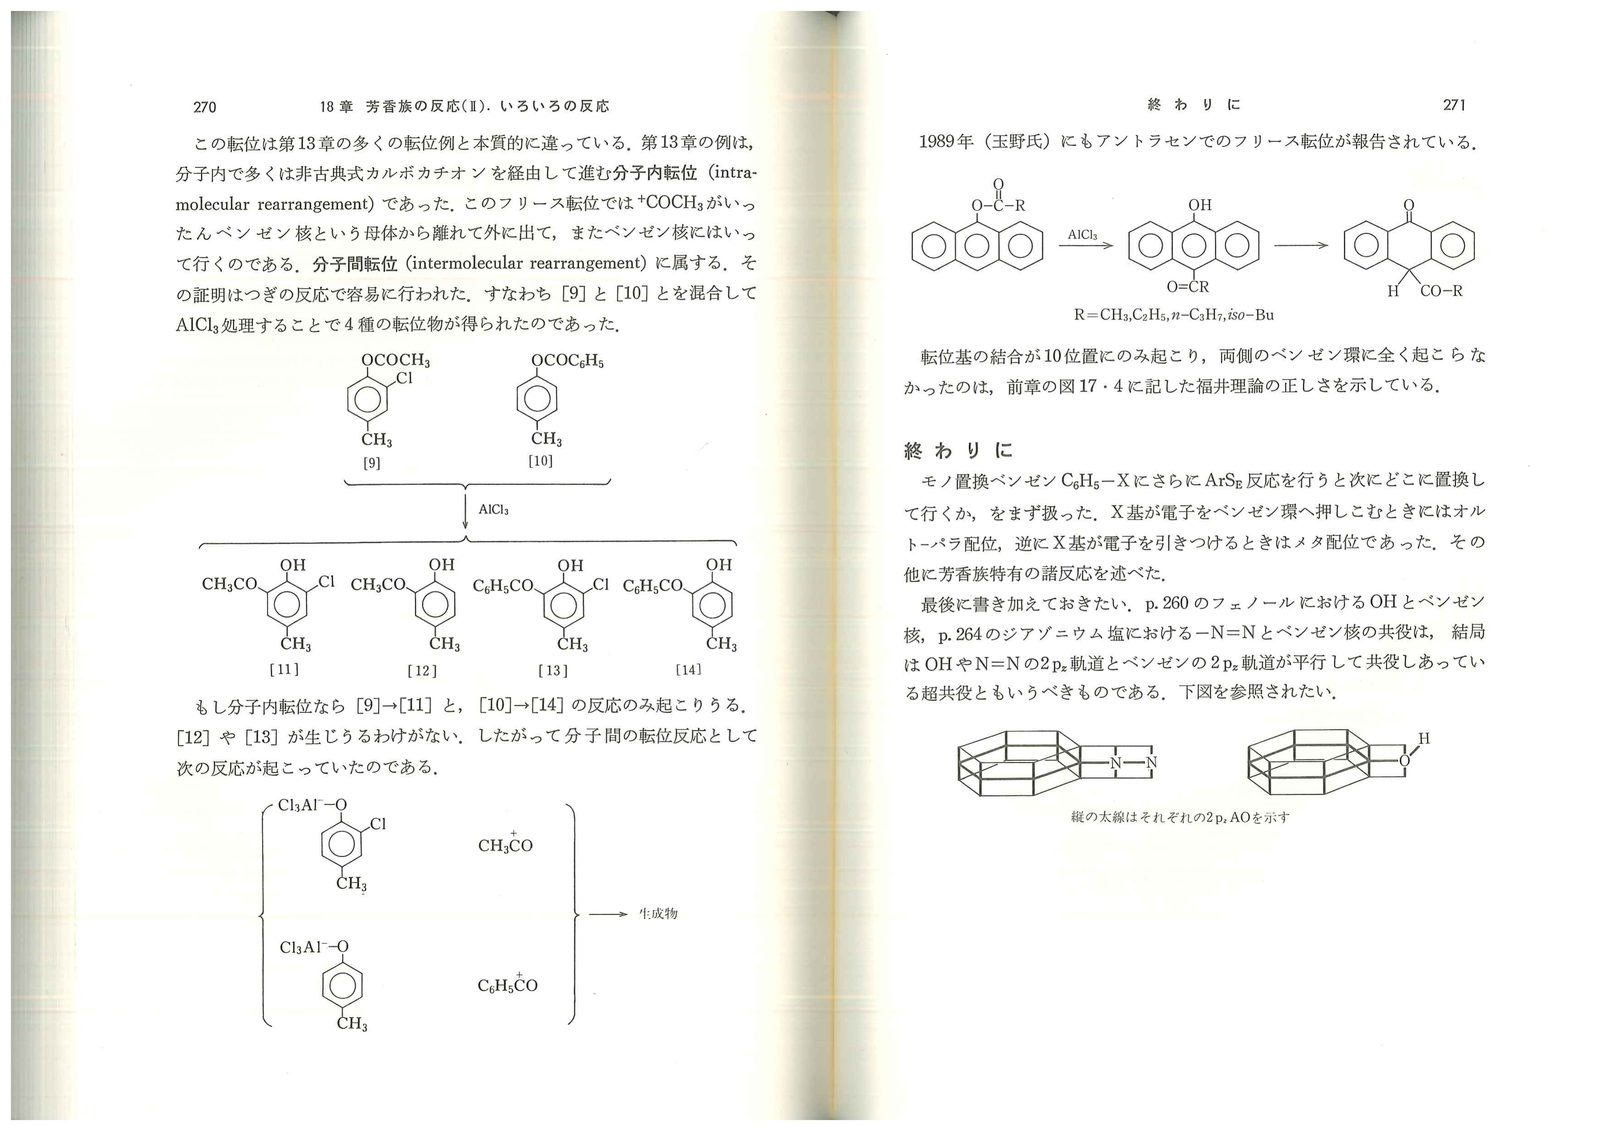
6.1 分子間転位の証明
フリース転位は 分子間転位(intermolecular rearrangement) であり、13_脂肪族の転位反応の非古典式カルボカチオンを経由する分子内転位とは本質的に異なる。
証明実験:フェノールエステル [9] と [10] を混合して AlCl₃ 処理すると、交差生成物 [12] と [13] が得られた。もし分子内転位なら [9]→[11]、[10]→[14] だけのはず。交差生成物の存在は「一旦 +COCH₃ が外に出てから再付加」を証明する。
💡 転位反応の分類意識:同じ「転位」でも 13 章(分子内)と 18 章(分子間)は機構が根本的に違う。ここをきちんと区別できると、反応機構論の理解が深まる。
❓ つまずきポイント Q&A
Q1. クロロベンゼンはオルト–パラ配向なのに、Cl は電子求引基ではないの?
A. Cl は 誘起効果(-I)では電子を引くが、2p₂ 非共有電子対の共役(+M)でベンゼン環に電子を押し込む。共鳴効果が誘起効果に勝つため、総合的にはオルト–パラ配向になる。ただし、OH や NH₂ に比べると電子供与が弱く、反応性は活性化されているが弱め(ClBz のニトロ化は純 BnzH より遅い)。
Q2. メタ配向基の「隣接原子が δ⁺」というのはどういう意味?
A. たとえば –NO₂ なら、直接ベンゼンと結合している N が δ⁺(N=O の共鳴で電子を O に引かれている)。安息香酸 –COOH は C=O の C が δ⁺。これらが「ベンゼン核から電子を吸う」源だ。
Q3. フェノールの HOMO の π 電子密度はどうやって計算するの?
A. HMO法(ヒュッケル分子軌道法) で分子軌道係数 cᵢ を求め、2cᵢ² として計算する(14_分子軌道法HMO参照)。フェノールの場合、オルト・パラの係数が大きく出る。
Q4. コルベ–シュミット反応でなぜオルト体が主生成物なの?
A. CO₂ がフェノレートの Na⁺ と配位しながらオルト位に近づく(金属配位効果)。つまり電子論(π HOMO–LUMO 相互作用)に加えて、Na⁺ による位置決め効果がある。温度を上げるとパラ体の比率が増える。
Q5. クライゼン転位とフリース転位は何が違う?
A. クライゼン転位は 熱だけで起きる分子内熱許容反応(W-H則の (3,3)シグマトロピー)。フリース転位は AlCl₃ 触媒が必要な分子間イオン反応。カチオン (+COCH₃) が一旦系外に出る点が決定的な違い。
Q6. ジアゾニウム塩はなぜ「塩」?
A. N⁺≡N というカチオンと Cl⁻ アニオンでイオン対を形成している。水溶液中では C₆H₅–N⁺≡N というカチオンとして存在し、ジアゾカップリングや Sandmeyer 反応などに使われる。
🧭 章末まとめ — 1枚で復習
モノ置換ベンゼンへの第二置換
  ├── 電子供与基 (OH, NH₂, CH₃, ハロゲン)
  │     → オルト・パラの電子密度UP
  │     → オルト–パラ配向
  └── 電子求引基 (NO₂, CN, COOH, CHO)
        → オルト・パラの電子密度DOWN
        → メタ配向(相対的なマシさ)

フェノール特有の名反応
  ├── コルベ–シュミット   : CO₂(LUMO) + フェノールπ(HOMO) → サリチル酸
  ├── ライマー–ティーマン : :CCl₂(求電子) + フェノレートイオン → サリチルアルデヒド
  └── フリース転位        : AlCl₃ → +COCH₃ 解離 → ArSₑ (分子間転位)

クライゼン転位 : アリルビニルエーテル → (3,3)シグマトロピー → オルト体 (W-H 熱許容)

ジアゾ化 : アニリン + HNO₂ → ArN₂⁺ 安定 (ベンゼン核との共役)
脂肪族アミン → ArN₂⁺ 不安定 → アルコールこの章のキーワード:オルト–パラ配向 / メタ配向 / 置換基効果 / コルベ–シュミット反応 / ライマー–ティーマン反応 / ジクロロカルベン / ジアゾニウム塩 / クライゼン転位 / フリース転位 / 分子間転位 / 分子内転位
🔗 関連ノート・次への橋渡し
- 次章 → 19_芳香族求核置換反応 — 求電子とは逆にアニオノイド試剤が芳香環を攻撃する ArSₙ 反応へ。ベンザイン中間体という、まったく異なる機構が登場する
- 前章 → 17_芳香族求電子置換反応 — 本章の前提。σ 錯体・δ 錯体の基本と ArSₑ の機構
- 14_分子軌道法HMO → 14_分子軌道法HMO — フェノールの π 電子密度計算(HMO法)、HOMO/LUMO
- 15_ペリ環状反応 → 15_ペリ環状反応 — クライゼン転位の (3,3)シグマトロピー、W-H則
- 13_脂肪族の転位反応 → 13_脂肪族の転位反応 — 分子内転位(非古典式カルボカチオン)との対比
🎯 次のノートを読む前にフェノールを NaOH + クロロベンゼン(強塩基条件)で反応させると何が起きるか、考えてみよ。これはオルト–パラ配向が逆転するような話で、19_芳香族求核置換反応「ArSₙ 反応」の出発点になる。
📚 ソース
- 原典:米山正信『有機電子論解説 — 有機化学の基礎』第18章 p.259–271
- 教科書OCR:
G:/020_有機電子論解説-有機化学の基礎/output/md/有機電子論解説-有機化学の基礎_18章(p259-271)芳香族の反応(II)-いろいろの反応.md - 図画像:
assets/18/page_0001.png〜page_0007.png
INDEX | ← 前へ 17_芳香族求電子置換反応 | 次へ → 19_芳香族求核置換反応