第17章 芳香族の反応(I) — 求電子置換反応
原典:米山正信『有機電子論解説 — 有機化学の基礎』第17章(p.245〜258)INDEX | ← 前へ 16_ベンゼンと芳香族性 | 次へ → 18_芳香族のいろいろの反応
📌 TL;DR — この章で持ち帰る5つだけ
- 芳香環はπ電子雲で覆われているから、求電子試剤(E⁺)が攻撃する。これが ArSE(芳香族求電子置換)反応。
- 機構はσ錯体経由:E⁺ が1炭素に結合して 4 価の炭素を作り(π電子 6→4 個)、続いて H⁺ が脱離して芳香族性を回復する。
- 律速段階は第一段階(σ錯体形成)。重水素効果がないことがその証拠。
- ニトロ化の実際の求電子種は NO₂⁺(ニトロニウムイオン)。混酸中で HNO₃ + 2H₂SO₄ → NO₂⁺ + H₃O⁺ + 2HSO₄⁻ の反応で生成。
- 反応位置はフロンティアMO(HOMO 電子密度 f_r = 2c²)で決まる。ナフタレンならα位(1位)が f_r 最大 → ArSE はα位で起こる。
覚える前にこれだけ:ベンゼンが「付加でなく置換反応をする」のは芳香族の安定化エネルギーを失いたくないから。σ錯体という不安定中間体を素早く通り抜けて、元の芳香族性を回復するのが ArSE 機構のポイント。
なぜこの章を読むのか
16_ベンゼンと芳香族性でベンゼンの安定性(非局在化エネルギー ≈ 150.7 kJ/mol)を学んだ。この安定性が実際の反応挙動にどう現れるかを本章で見る。
ベンゼンは電子豊富なπ雲で上下を覆われているため、電子を求める試剤(求電子試剤 = E⁺) と優先的に反応する。しかしただ付加するのではなく、最終的に置換体を与える。この「置換に至る機構」と「置換が起きる炭素の位置選択性」が本章の2大テーマだ。
1. ベンゼンのニトロ化 — 機構の詳細
1.1 ニトロニウムイオン NO₂⁺ の生成
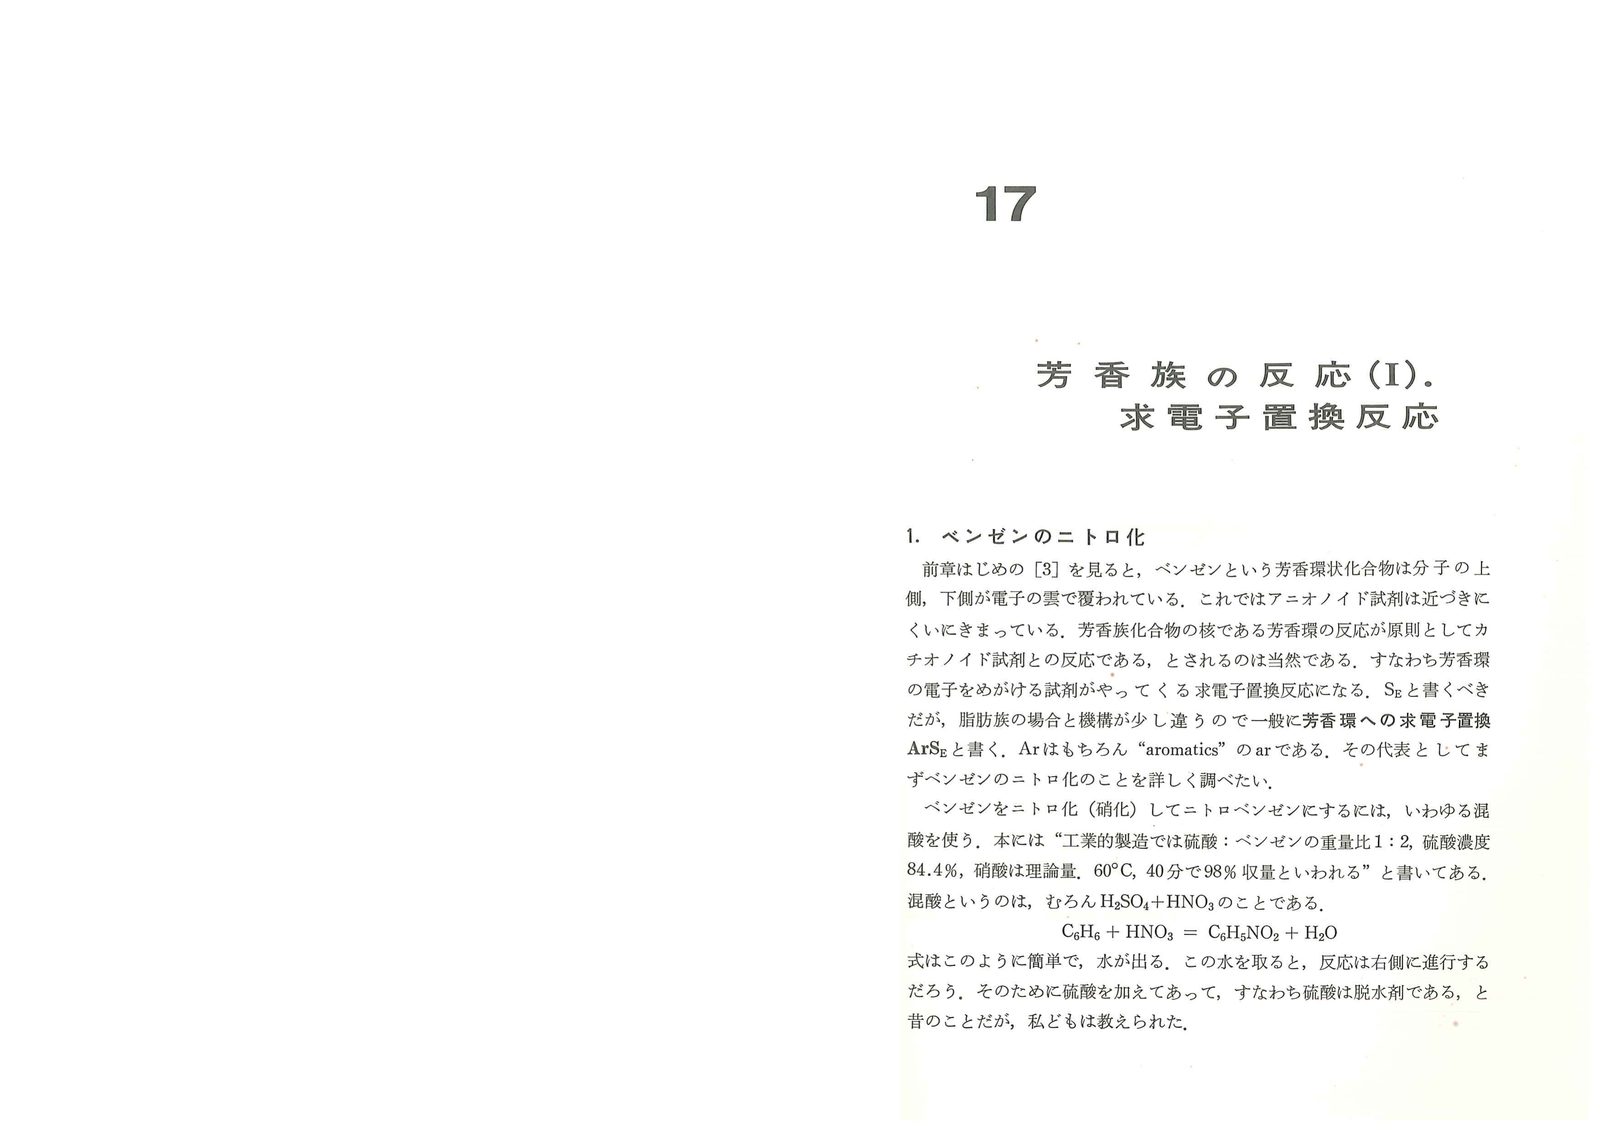
ベンゼンのニトロ化は混酸(H₂SO₄ + HNO₃)で行う。「硫酸は脱水剤」という古い説明は正確ではない。実際には:
HNO₃ + 2H₂SO₄ → NO₂⁺ + H₃O⁺ + 2HSO₄⁻ ...(1)この反応は 3 段階に分解できる:
(2) HNO₃ + H₂SO₄ → HNO₃H⁺ + HSO₄⁻   (H₂SO₄ が H⁺ を供与)
(3) HNO₃H⁺ → H₂O + NO₂⁺              (水が脱離して NO₂⁺ 生成)
(4) H₂O + H₂SO₄ → H₃O⁺ + HSO₄⁻ (水の中和)ここで重要なのは、HNO₃よりH₂SO₄の方が強い酸だということ。H₂SO₄ が H⁺ を HNO₃ に渡す(= H₂SO₄ が酸、HNO₃ が塩基)。これは05_酸と塩基の酸・塩基の定義の実例だ。
NO₂⁺(ニトロニウムイオン) の存在は:
- NO₂⁺ClO₄⁻ 結晶(HClO₄ + HNO₃ から合成)
- NO₂⁺NO₃⁻ 結晶
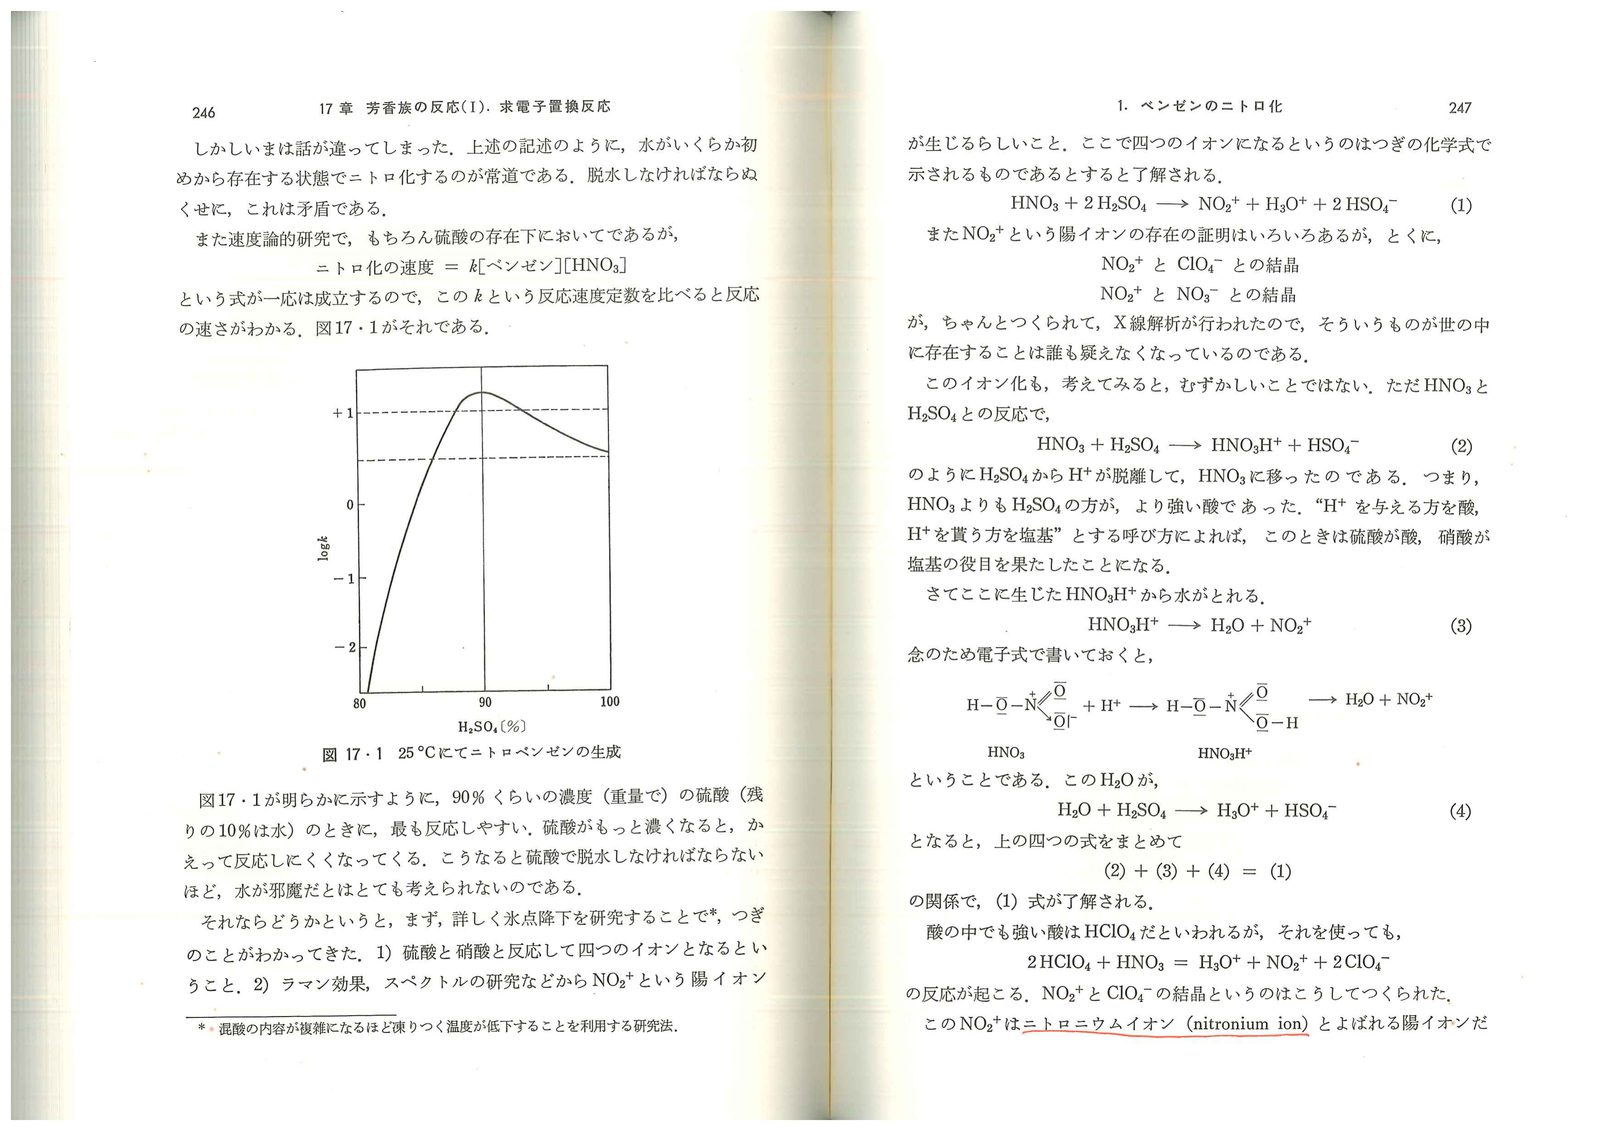
のX線解析で確認済み。NO₂⁺は CO₂ と等電子体で、直線形構造(N−O 間距離 = 115.4 pm)。
🖼 第17章 原ページ 1/8
1.2 最適硫酸濃度の謎を解く
速度論的研究(反応速度 = k [ベンゼン][HNO₃])の実験では、硫酸濃度 ≈ 90% のときに最も反応速度が大きい。硫酸が濃すぎると逆に遅くなる。
「硫酸で水を取り除けば反応が進む」という従来の説明(脱水説)では、この最適濃度の存在が説明できない。一方、NO₂⁺ 説では:
- 硫酸が薄すぎる → NO₂⁺ 生成量が少ない
- 硫酸が濃すぎる → H₂O や他のイオン種の存在比変化で NO₂⁺ が減少
という合理的説明が可能になる。
1.3 σ錯体(Wheland 中間体)の形成
NO₂⁺ は高いエネルギーを持った粒子として、ベンゼンのπ電子雲を突き抜けて六角形の C 原子に結合する:
ベンゼン + NO₂⁺ → [σ錯体 [6]]σ錯体 [6] で:
- NO₂ が結合した炭素は sp³ の四面体構造になる(2p_z 軌道を失う)
- π電子は 6 個 → 4 個に減少
- 残りの 4 個は 5 個の炭素に非局在化した共役系
σ錯体は次の3つの共鳴極限式 [7]〜[9] で書ける(正電荷が ortho, para に分散):
  H NO₂     H NO₂     H NO₂
  |  |       |  |       |  |
⊕─C─C─  ←→  ─C─C─⊕  ←→  ─C─C─
              (o位が⊕)         (p位が⊕)
💡 σ錯体とπ錯体の違いπ錯体:NO₂⁺ がπ電子雲の上に乗っただけ(弱い結合、可逆的)σ錯体:NO₂⁺ が C に σ 結合を作った(強い結合、4π電子系中間体)σ錯体を作るためにはベンゼンの安定化エネルギーを失うエネルギーが必要 → これが反応の活性化エネルギーの主成分。
🖼 第17章 原ページ 2/8
1.4 σ錯体からの H⁺ 脱離
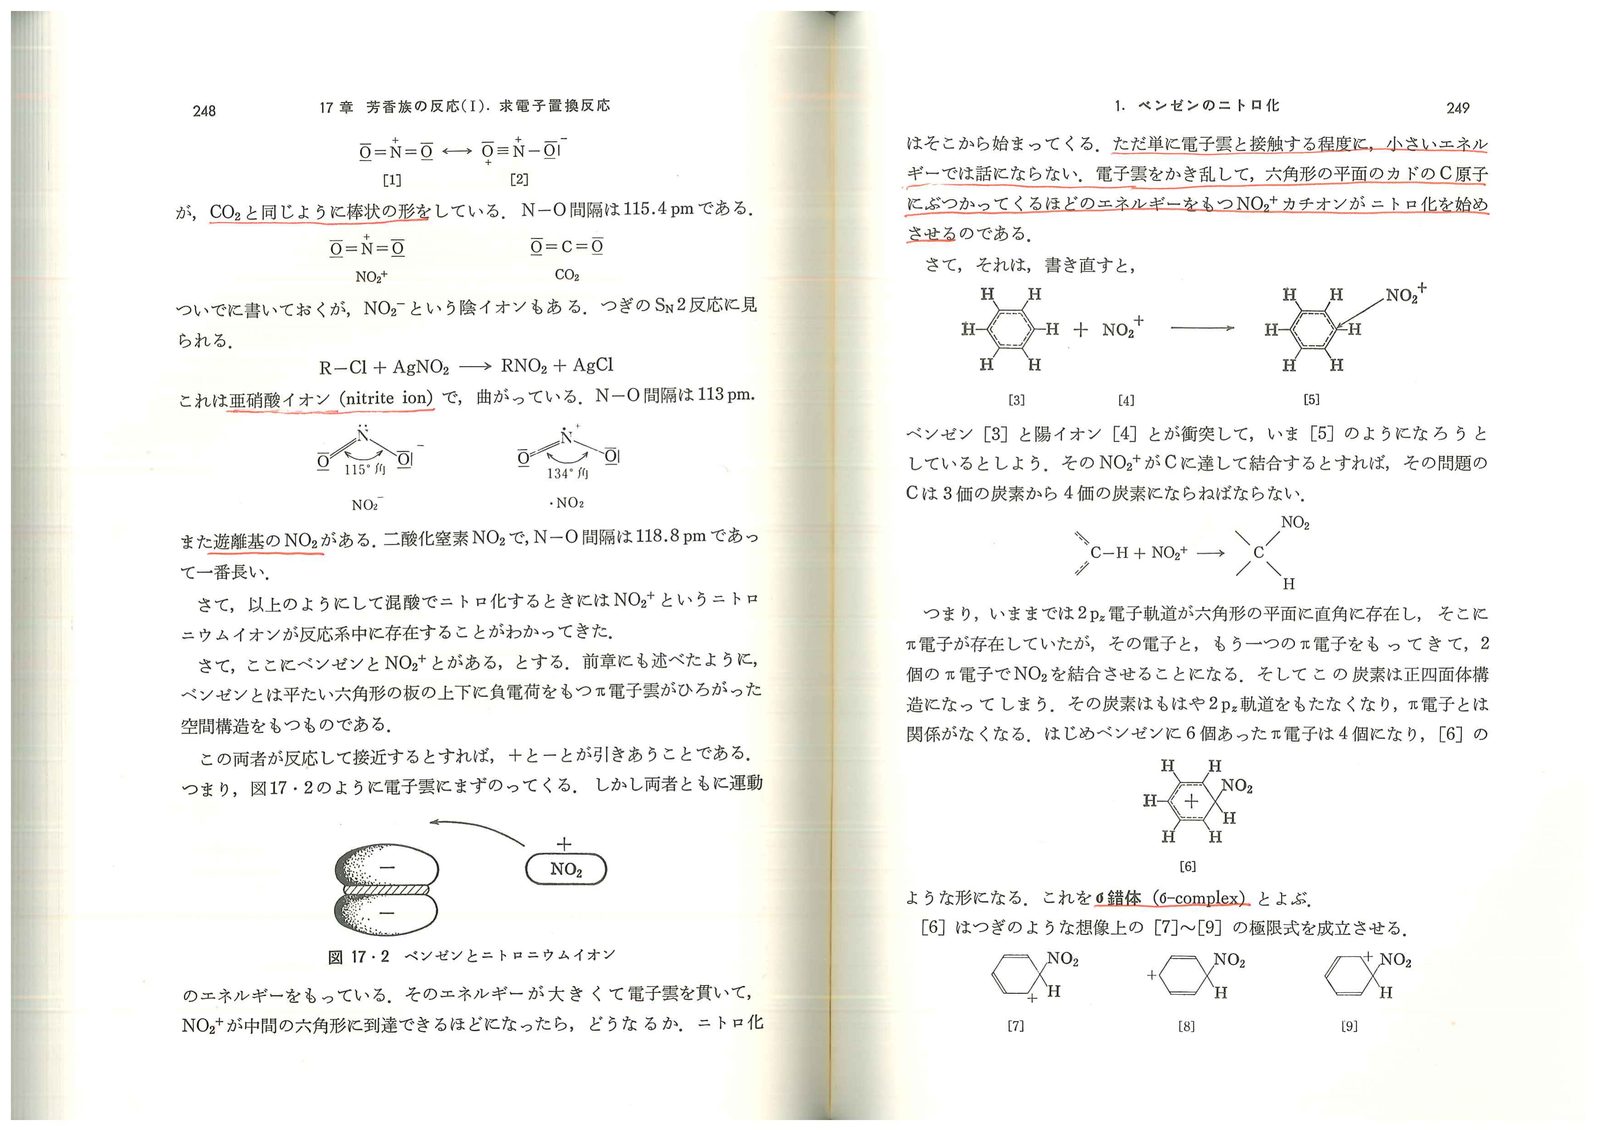
σ錯体 [6] は不安定。H⁺ を失えば元のベンゼン核(6π電子)に戻り、大きな安定化エネルギーを回収できる:
σ錯体[6] → ニトロベンゼン + H⁺H⁺ は系中の HSO₄⁻ または H₂O が受け取る(HSO₄⁻ が主)。
1.5 律速段階の確定 — 重水素効果の利用
重水素化ベンゼン [11](C₆D₆) と 通常のベンゼン [10](C₆H₆) のニトロ化速度はまったく同じ。
もし第二段階(H⁺ または D⁺ 脱離)が律速なら:
- D⁺は H⁺ より抜けにくい(重水素効果で速度比 > 10 倍の差が出るはず)
- C₆D₆ の方が遅くなるはず
実際は同じ速度 → 第二段階(H⁺ 脱離)は律速でない。
第一段階(NO₂⁺ のσ結合形成)が律速段階と確定。
エネルギー図(図17・3)では遷移状態 a(σ錯体形成)が b(H⁺ 脱離)より高い。
🖼 第17章 原ページ 3/8
2. ベンゼンのスルホン化・ハロゲン化
2.1 スルホン化
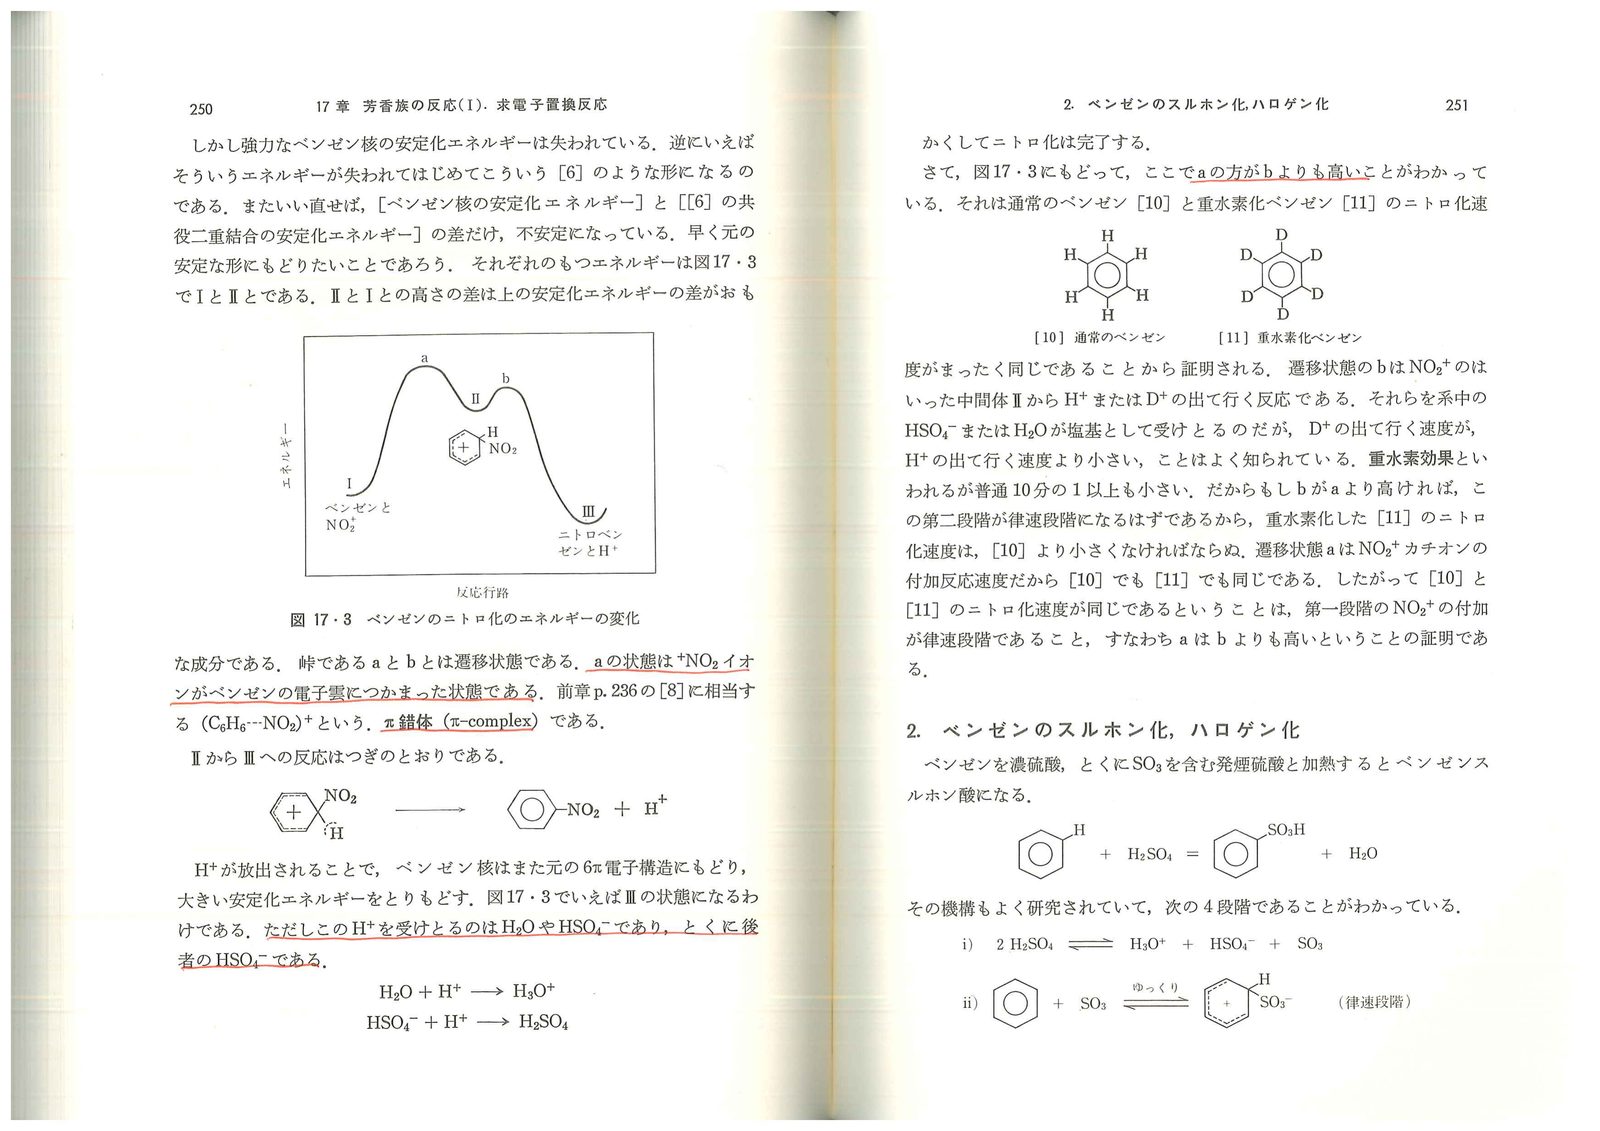
ベンゼン + 発煙硫酸(SO₃ 含む)→ ベンゼンスルホン酸:
反応機構(4段階):
i)   2H₂SO₄ ⇌ H₃O⁺ + HSO₄⁻ + SO₃   (可逆)
ii)  ベンゼン + SO₃ → σ錯体(速い)    ← 律速は次
iii) σ錯体 → スルホン酸 + H⁺          (速い)
iv)  H⁺ + HSO₄⁻ → H₂SO₄
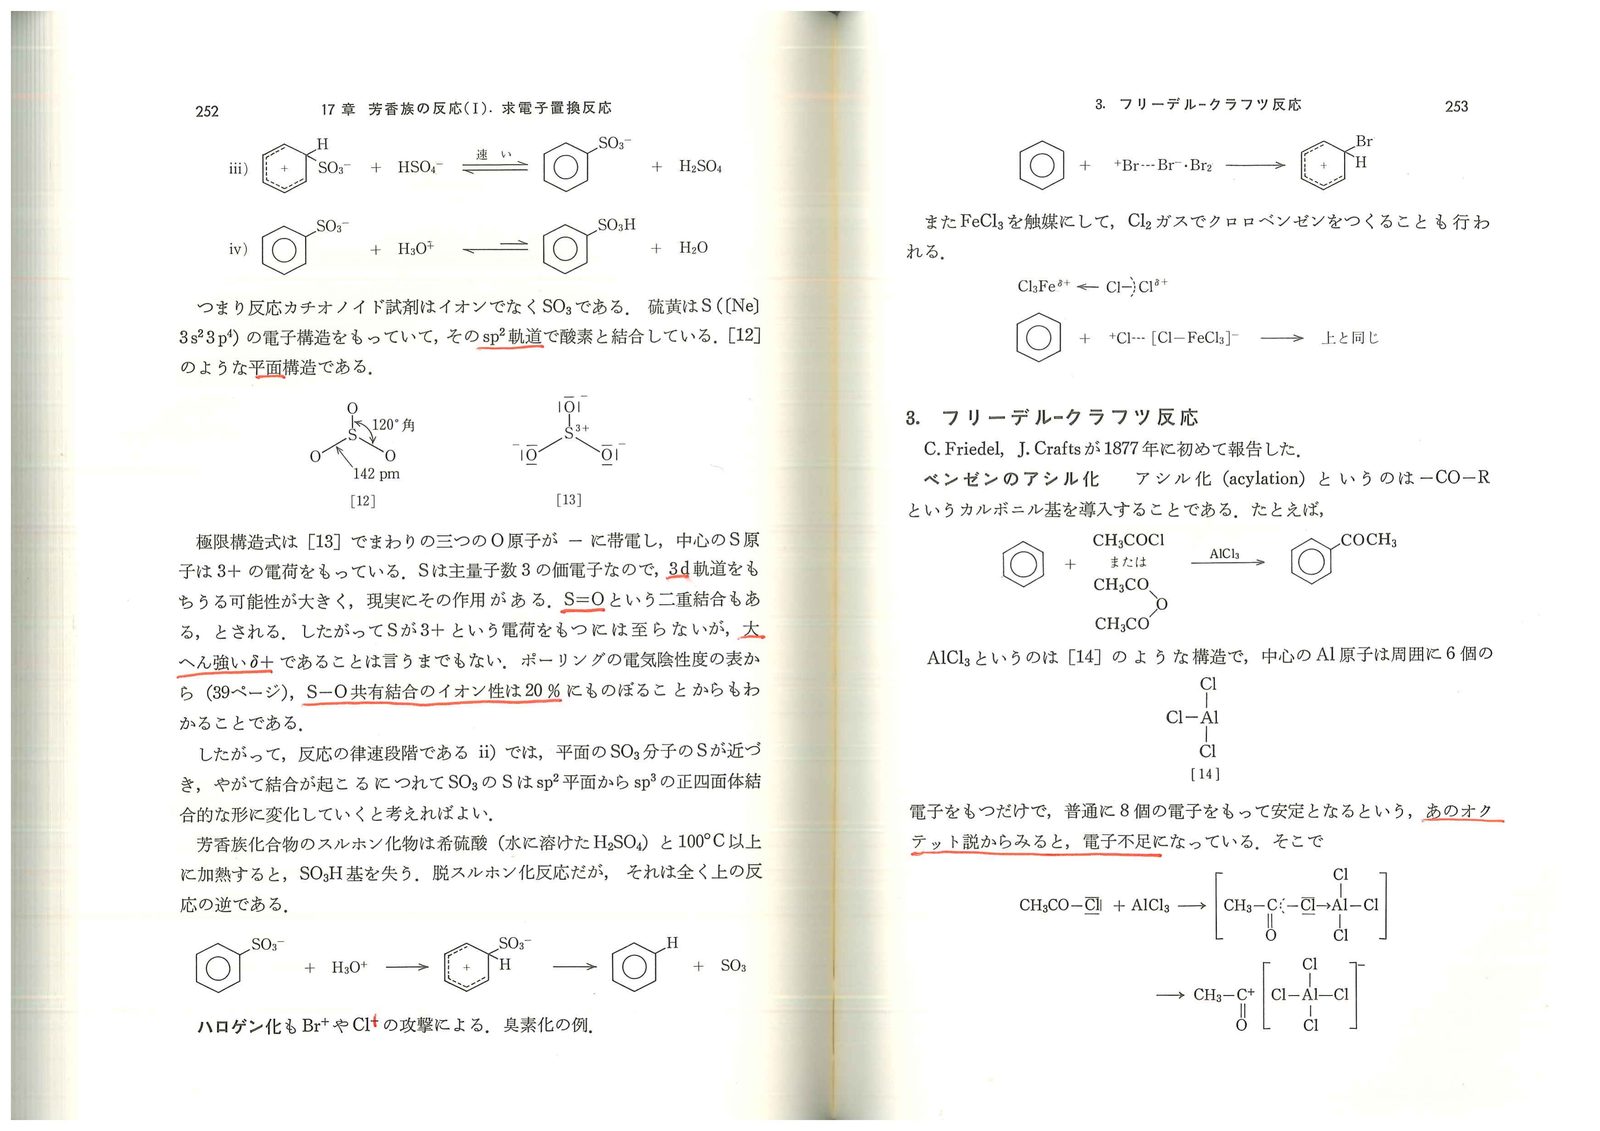
求電子試剤は SO₃(イオンでなく中性分子)。SO₃ は平面構造([12])で S 原子が強い δ⁺ を持つ(O の電気陰性度によるため)。
特徴:スルホン化は可逆。希硫酸 + 100°C 以上で脱スルホン化が起こる。
2.2 ハロゲン化
臭素化・塩素化では Br⁺ や Cl⁺ が求電子種。FeCl₃(ルイス酸)触媒を用いた塩素化:
FeCl₃ + Cl₂ → [FeCl₄]⁻ · Cl⁺ → Cl⁺ がベンゼンを攻撃FeCl₃ は電子不足の Al 原子を持つ AlCl₃ と同様のルイス酸(まわりに 6 個の電子しかない)。
🖼 第17章 原ページ 4/8
3. フリーデル−クラフツ反応
C. Friedel と J. Crafts が 1877 年に報告。ベンゼンに アシル基(−CO−R)やアルキル基(−R) を導入する反応。
3.1 アシル化(acylation)
ベンゼン + CH₃COCl →(AlCl₃)→ アセトフェノン + HCl機構:
CH₃COCl + AlCl₃ → CH₃CO⁺ + [AlCl₄]⁻
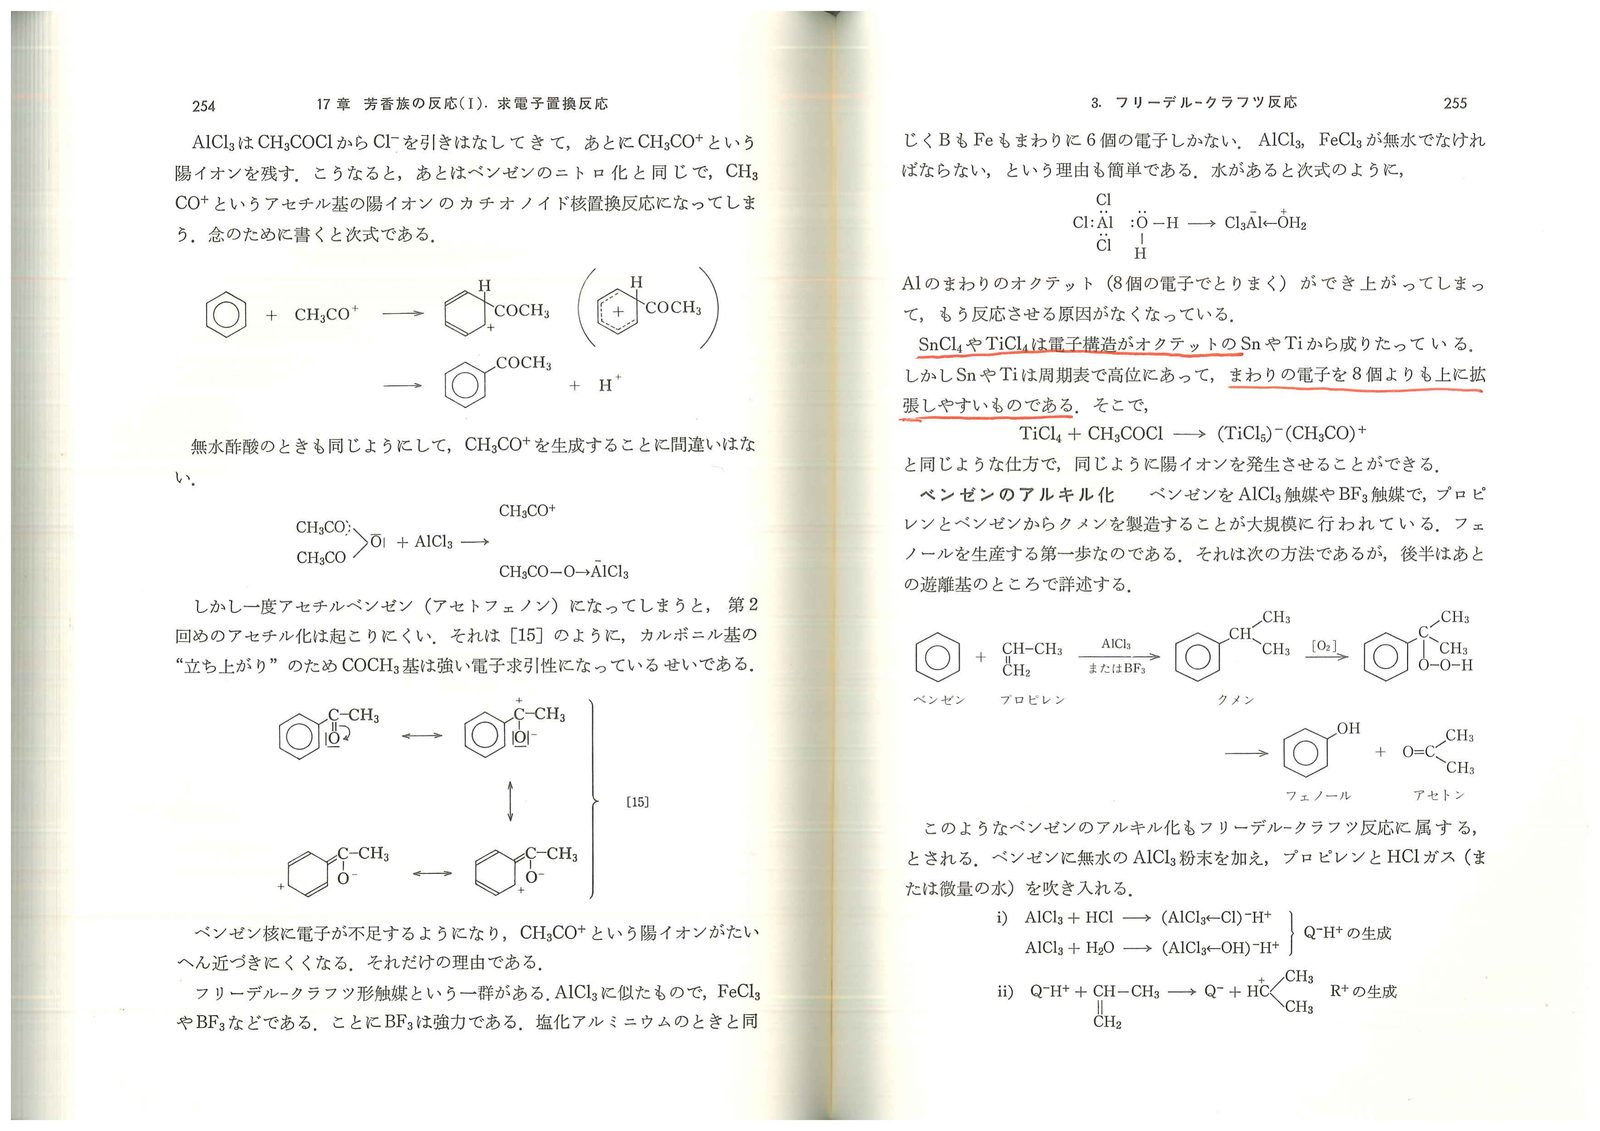
CH₃CO⁺ + ベンゼン → σ錯体 → アセトフェノン + H⁺
H⁺ + [AlCl₄]⁻ → HCl + AlCl₃
AlCl₃ は Lewis 酸。中心 Al は 6 個の電子しか持たず(オクテット不足)、Cl⁻ を引き抜いてアシルカチオン CH₃CO⁺(アセチリウムイオン)を生成する。
🔑 アセチル化は一回止まるアセトフェノンの C=O 基はベンゼン核に電子求引性([15] の「立ち上がり」効果)を持つため、核が電子不足になり、2 回目の CH₃CO⁺ の攻撃が極めて起こりにくい。配向性の問題(後述)の実例。
3.2 アルキル化(alkylation)
代表例:クメン製造(ベンゼン + プロピレン → クメン = イソプロピルベンゼン)
AlCl₃ 存在下でプロピレン + HCl から i-Pr⁺(2-プロピルカチオン、2-プロパノールからの等価体) が生成し、ベンゼンを ArSE 攻撃。
クメンはさらに酸化されてフェノールとアセトンを与える(重要な工業プロセス)。
BF₃ も同様の Lewis 酸触媒として機能(F の電気陰性度が高いため B は特に電子不足)。
AlCl₃ は無水条件が必須:水が存在すると Al の周囲に OH が配位して安定なオクテット構造になり、Lewis 酸性が失われる。
🖼 第17章 原ページ 5/8
4. ArSE における反応位置 — フロンティア MO 理論
4.1 問題設定
ベンゼン(C₆H₆)ではすべての炭素が等価で位置選択性の問題はない。しかしナフタレンでは α 位(1 位)と β 位(2 位)が異なる。どちらが ArSE を受けやすいか?
一般に、置換基のあるベンゼン誘導体では「どの位置に次の置換が入るか(オルト/パラ vs メタ)」が重要になる(これは次章の配向性問題につながる)。
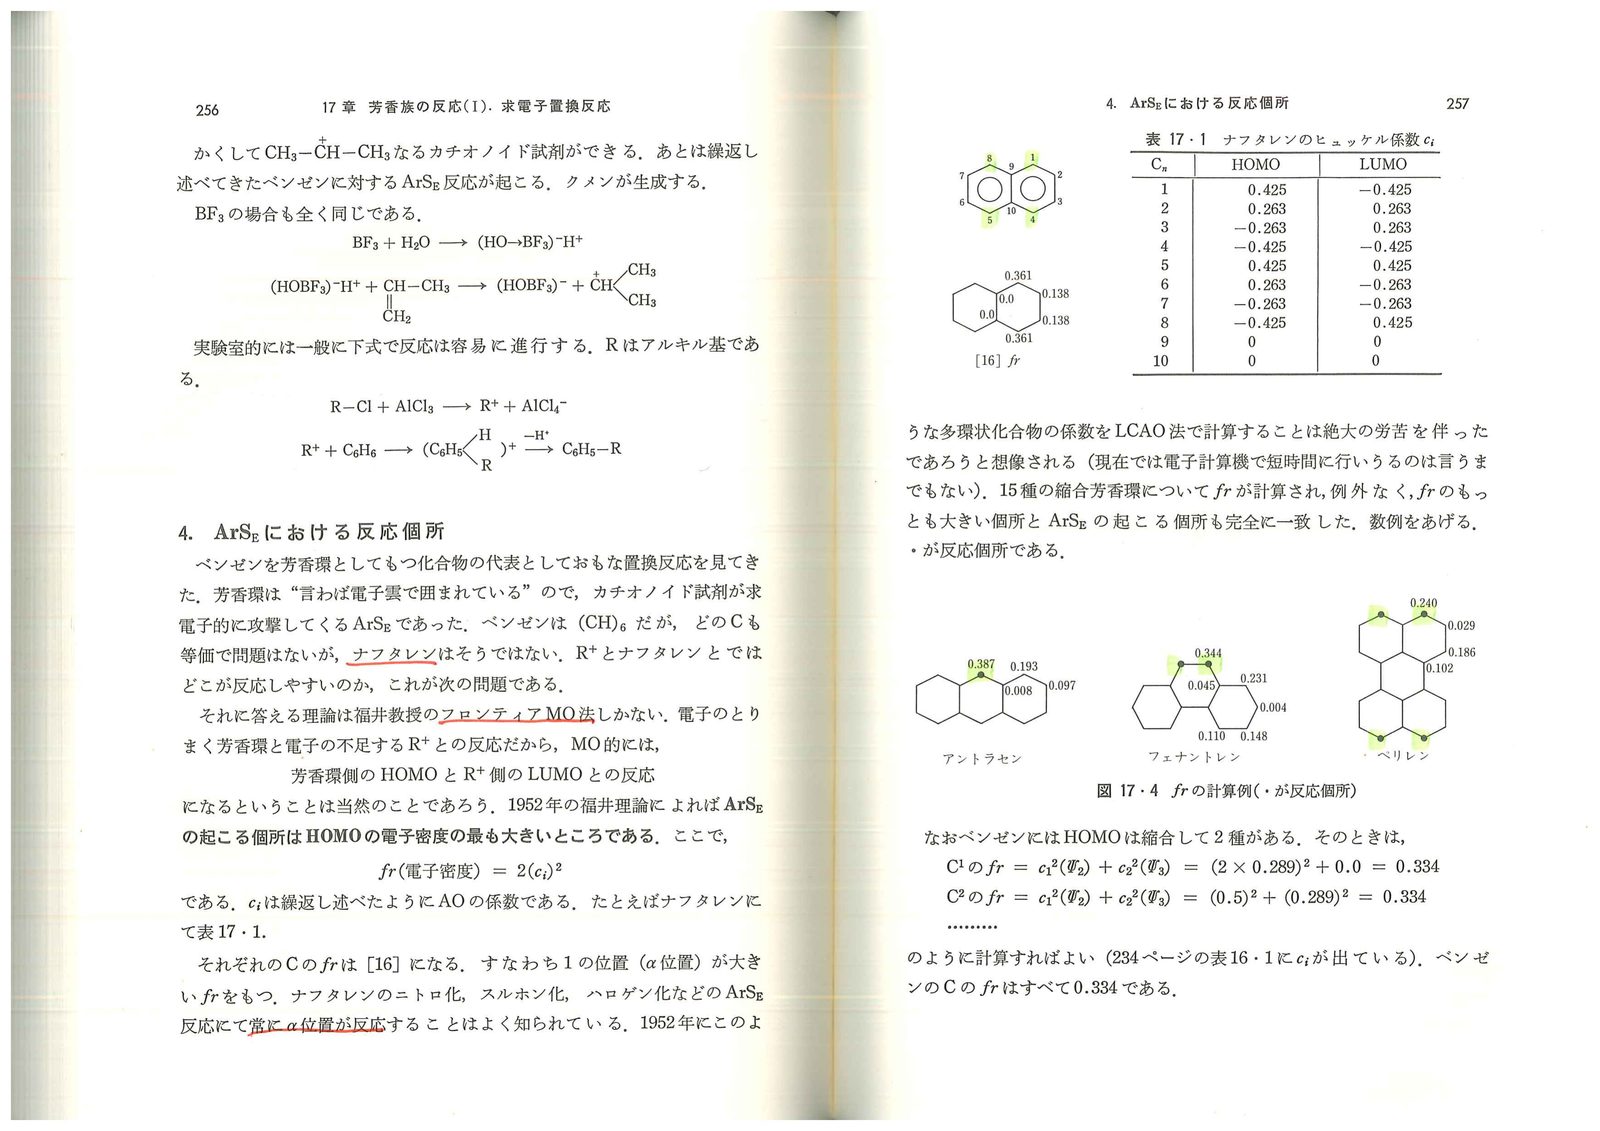
4.2 フロンティア電子密度 f_r
福井謙一教授(1952年)の理論:
ArSE が起こる位置は HOMO の電子密度が最大の炭素
フロンティア電子密度(frontier electron density):
f_r = 2(c_r)² (HOMOが縮退している場合は各MO寄与を足す)c_r はその炭素 r の HOMO 係数。
4.3 ナフタレンの ArSE
ナフタレンの HOMO の係数(表17・1 相当)から f_r を計算:
| 炭素位 | HOMO 係数 c | f_r = 2c² |
|---|---|---|
| C₁ (α) | 0.425 | 0.361 |
| C₂ (β) | 0.263 | 0.138 |
α 位の f_r が大きい → ナフタレンの ArSE(ニトロ化、スルホン化、ハロゲン化等)は常に α 位(1 位)で起こる。これは実験事実と完全に一致。
1952 年時点では手計算で 15 種の縮合芳香環について係数を求め、例外なしに「f_r 最大の位置 = ArSE の起きる位置」が一致した。
4.4 ベンゼンの f_r
ベンゼンは HOMO が Ψ₂, Ψ₃ と 2 本縮退している(16_ベンゼンと芳香族性)。両方の寄与を合算:
C₁の f_r = 2c₁²(Ψ₂) + 2c₁²(Ψ₃) = 0 + ... = 0.334
C₂の f_r = 0.334
(全炭素で等しい)
ベンゼンはどこでも等価(= f_r 均等)なので、位置選択性なし。これも正しい。
4.5 アントラセン・フェナントレン
図17・4(教科書)に示されるように:
- アントラセン:9位(中央の環の端)が f_r 最大 → 9位で ArSE
- フェナントレン:9位が f_r 最大 → 9位で ArSE
これらも実験と完全一致。「例外は一例もなかった」(著者)。
🖼 第17章 原ページ 6/8
5. ArSE 機構のまとめ
ベンゼン + E⁺
      ↓ 第一段階(律速)
  σ錯体  [E が sp³ 結合した 4π 電子中間体]
      ↓ 第二段階(速い)
  置換生成物 + H⁺
      ↓
  E が H と置き換わった置換芳香族
σ錯体は:
- 5 個の炭素が関与する共役系(4π 電子)
- 正電荷が ortho/para 位の炭素に非局在化
- 芳香族性を失っているため高エネルギー(不安定な中間体)
🖼 第17章 原ページ 7/8
6. 求電子試剤一覧と反応条件
| 反応名 | 求電子試剤 | 試薬・触媒 |
|---|---|---|
| ニトロ化 | NO₂⁺ | HNO₃ + H₂SO₄(混酸) |
| スルホン化 | SO₃(またはH₂S₂O₇中のSO₃) | 発煙硫酸(SO₃含む) |
| 臭素化 | Br⁺ | Br₂ + FeBr₃ |
| 塩素化 | Cl⁺ | Cl₂ + FeCl₃(または AlCl₃) |
| アシル化 | RCO⁺ | RCOCl + AlCl₃(または無水酸+AlCl₃) |
| アルキル化 | R⁺ | RCl + AlCl₃(または BF₃+HCl+アルケン) |
🖼 第17章 原ページ 8/8
❓ つまずきポイント Q&A
Q1. なぜ「付加」でなく「置換」なの?
A. 付加反応(+ Br₂ など)が起きると sp³ 炭素が増えてベンゼン核の芳香族性が失われる。安定化エネルギー 150.7 kJ/mol を失うより、H⁺ を1個失って元の 6π 系に戻った方が安定。だから必ず置換で終わる。
Q2. σ錯体の「σ」は何を指す?
A. NO₂⁺ と炭素の間に σ 結合(新しい共有結合) が形成されたことを指す。π 錯体(π 電子雲との弱い吸着)と区別するための命名。Wheland 中間体とも呼ぶ。
Q3. AlCl₃ は反応後に回収できる?
A. アシル化では回収できない。アシル化の最終段階で H⁺ + AlCl₄⁻ → HCl + AlCl₃ が再生されるはずだが、実際にはアセトフェノンが AlCl₃ と錯体を作り、実質的に AlCl₃ は「量論量」必要になる。アルキル化では触媒量で可能。
Q4. ニトロ化速度は「H₂SO₄ 濃度」に依存するのはなぜ?
A. NO₂⁺ を作るには HNO₃ → NO₂⁺ の変換が必要で、その変換に H₂SO₄ が必要(H⁺ の供与体として)。H₂SO₄ が薄いと NO₂⁺ が少ない → 遅い。H₂SO₄ が濃すぎると系中の水和等でイオン分布が変化して NO₂⁺ が実際には減少する。
Q5. 脱スルホン化(スルホン化の逆反応)が起きるのはなぜ?
A. スルホン化機構の逆:希硫酸(つまり求電子試剤の SO₃ 濃度が低い)でベンゼンスルホン酸を加熱すると、逆に σ 錯体を経て SO₃ が脱離してベンゼンに戻る。可逆的なのはスルホン化の活性化エネルギーが比較的小さいため。
Q6. f_r が大きい位置が「ArSE の起こる場所」なのはなぜ?
A. ArSE では芳香環(HOMO を持つ) が求電子試剤(E⁺, LUMO を持つ)と反応する。HOMO と LUMO の摂動相互作用は、HOMO の係数 c が大きい炭素で最大になる。そこで最もエネルギー的に有利にσ錯体が形成できる(= 活性化エネルギーが最小)。
🧭 章末まとめ — 1枚で復習
ベンゼンのArSE機構

  ベンゼン(π電子雲)+ E⁺(求電子試剤)
    ↓ 【第1段階:律速】E⁺ がC原子にσ結合
  σ錯体(Wheland中間体)
    ・sp³炭素1個、残り4Cの4π共役系
    ・正電荷がortho/para位に非局在化
    ↓ 【第2段階:速い】H⁺ 脱離
  置換芳香族 + H⁺

代表的求電子試剤
  ニトロ化: NO₂⁺  (混酸で生成)
  スルホン化: SO₃  (脱スルホン化可逆)
  ハロゲン化: X⁺   (FeCl₃/FeBr₃ で活性化)
  F-C アシル化: RCO⁺ (AlCl₃ で活性化)
  F-C アルキル化: R⁺  (AlCl₃/BF₃ で活性化)

反応位置の決め方(フロンティアMO)
  f_r = 2(c_r)²  (HOMO が縮退の場合は和)
  f_r 最大の炭素 = ArSE が起きる位置
例: ナフタレン → α位(f_r = 0.361)> β位(0.138)この章のキーワード:ArSE / 求電子置換反応 / σ錯体(Wheland中間体)/ π錯体 / ニトロニウムイオン(NO₂⁺) / 律速段階 / 重水素効果 / フリーデル−クラフツ反応 / Lewis酸 / AlCl₃ / フロンティア電子密度(f_r) / 配向性
🔗 関連ノート・次への橋渡し
- 次章 → 18_芳香族のいろいろの反応 — 置換基の配向効果(オルト/パラ配向 vs メタ配向)、ハメット則、芳香族求核置換反応等、本章の ArSE を発展させた内容。
- 関連: 16_ベンゼンと芳香族性 — ArSE の「なぜ置換か」の根拠(安定化エネルギー保持)はここで与えられた。
- 関連: 14_分子軌道法HMO — f_r の計算に必要な HOMO 係数 c を SHMO で求める方法はここ。
- 関連: 06_脂肪族の置換反応 — 脂肪族 SN 反応と機構を比較。ArSE では中間体がσ錯体(カチオン)、SN1 ではカルボカチオンという違いを整理。
🎯 次のノートを読む前にナフタレンに −NO₂ 基がすでにある場合(1-ニトロナフタレン)、次のニトロ化はどの位置に入るか?HOMO の係数・f_r の変化と配向基の電子論的効果を使って予測を試みよ。(ヒント:−NO₂ 基はメタ配向基 = 電子求引基で HOMO 電子密度を下げる)
📚 ソース
- 原典:米山正信『有機電子論解説 — 有機化学の基礎』第17章 p.245–258
- 教科書OCR:
G:/020_有機電子論解説-有機化学の基礎/output/md/有機電子論解説-有機化学の基礎_17章(p245-258)芳香族の反応(I)-求電子置換反応.md - 図画像:
assets/17/page_0001.png〜page_0008.png
INDEX | ← 前へ 16_ベンゼンと芳香族性 | 次へ → 18_芳香族のいろいろの反応