第5章 酸と塩基
原典:米山正信『有機電子論解説 — 有機化学の基礎』第5章(p.58〜75)INDEX | ← 前へ 04_I効果とE効果と共鳴 | 次へ → 06_脂肪族の置換反応
📌 TL;DR — この章で持ち帰る5つだけ
- ブレンステッド定義:H⁺ を与えるのが酸、受けとるのが塩基。有機化学の日常ではこれで十分。
- 酸の強さの2条件:① H が δ⁺ になりやすいか(I/E 効果)、② H⁺ を放った後の陰イオンが共鳴で安定化するか。
- カルボン酸が酸な理由 = C=O の E 効果 + COO⁻ の非局在化(2つの O に電荷分散)。
- フェノールが酸な理由 = OH の H⁺ 離脱後に PhO⁻ がベンゼン環全体で電荷を分散。メタノールより酸性が高い。
- Ka と pKa、Kb と pKb:pKa 小 = 強酸、pKb 小 = 強塩基。共役酸塩基の関係 Ka × Kb = Kw(= 10⁻¹⁴)。
覚える前にこれだけ:酸と塩基は「電子の偏り(04_I効果とE効果と共鳴)」と「共鳴(04_I効果とE効果と共鳴)」のアウトプット。H⁺ を出しやすい = 「そこが元から δ⁺」かつ「出した後が安定」の2条件を満たすこと。
なぜこの章を読むのか
04_I効果とE効果と共鳴で I 効果・E 効果・共鳴(非局在化)という道具を手に入れた。5章はその最初の応用問題だ。
「なぜ酢酸はアルコールより酸性が高いのか」「なぜフェノールは酸なのにメタノールは酸でないのか」「なぜアニリンはアンモニアより弱い塩基なのか」
これらはすべて I 効果・E 効果・非局在化エネルギーで説明できる。有機化学の問題を「電子の言葉で考える」訓練の第一歩だ。
また、このあとの置換反応(06_脂肪族の置換反応)では求核剤(Lewis 塩基)・求電子剤(Lewis 酸)が登場する。それらの反応性も、結局はここで学ぶ「電子の偏りと安定化」の延長線上にある。
1. 酸と塩基の定義
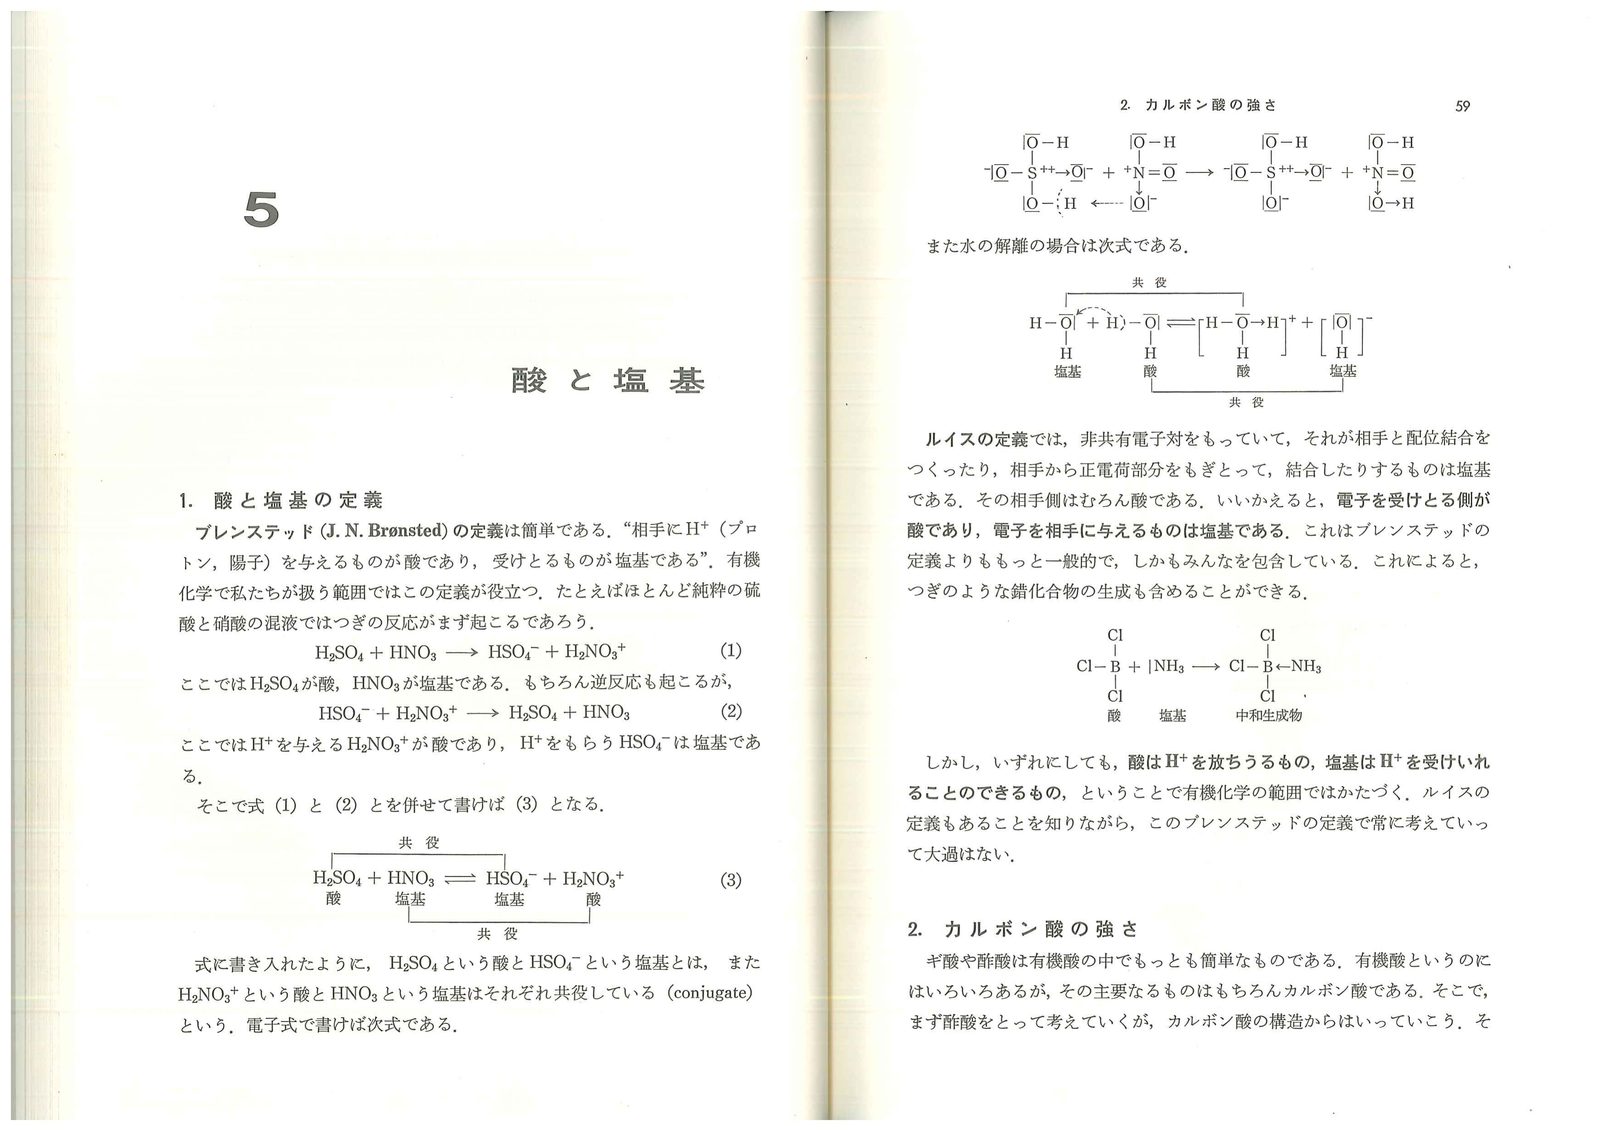
1.1 ブレンステッドの定義
酸(Brønsted acid):H⁺(プロトン)を相手に与えるもの塩基(Brønsted base):H⁺ を受けとるもの
例:濃硫酸 + 硝酸の混液(ニトロ化の試薬):
H₂SO₄ + HNO₃ ⇌ HSO₄⁻ + H₂NO₃⁺ (正反応:H₂SO₄ が酸、HNO₃ が塩基)逆反応も同時に起こり、共役酸塩基対(conjugate acid-base pair) が成立する:
- H₂SO₄ の共役塩基 = HSO₄⁻
- HNO₃ の共役酸 = H₂NO₃⁺
1.2 ルイスの定義(より広い)
ルイス酸:電子対を受けとる(電子受容体)ルイス塩基:電子対を与える(電子供与体)
これはブレンステッド定義よりも一般的で、H⁺ を伴わない反応(例:BF₃ + NH₃)も含む。有機化学では、求電子剤 ≈ ルイス酸、求核剤 ≈ ルイス塩基、という対応で使われる。
🔑 ルイス定義は06_脂肪族の置換反応〜10_カルボニル基の反応の反応理論の言語になる。今は「ブレンステッドを本線にしながら、ルイスの定義も知っておく」という姿勢でよい。
🖼 第5章 原ページ 1/9
2. カルボン酸の強さ — C=O の E 効果がカギ
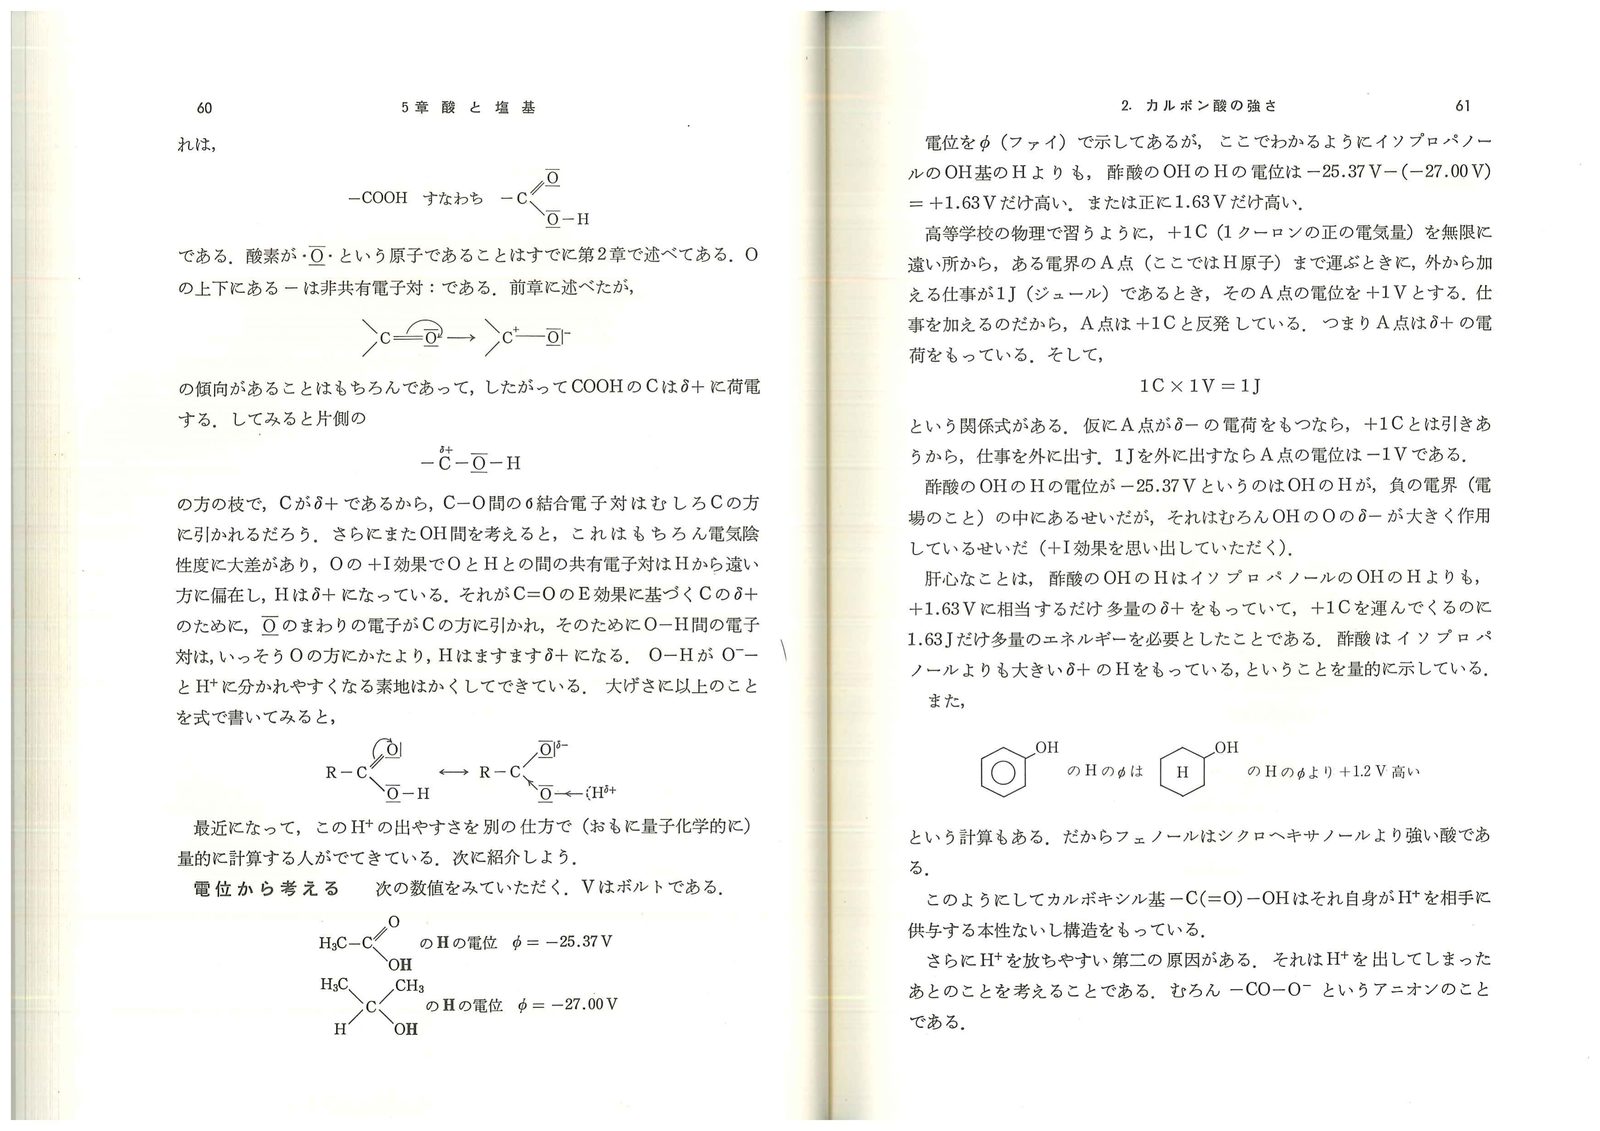
2.1 カルボキシル基 –COOH の電子構造
–COOH をもつ酢酸(CH₃COOH)はなぜ H⁺ を放出できるのか。
    O
    ‖
R–C–O–H
第一の理由:H が δ⁺ になりやすい
C=O の E 効果 → C が δ⁺ に偏る → C–O–H の O が電子をさらに引かれる → O–H の電子対が O 側に偏る → H が δ⁺ に。
E効果: C=O の π 電子が O 側に移行 → C はδ⁺に
I効果: O の +I 効果で O–H の電子が O 側に → H がδ⁺に
電位による定量計算:酢酸の OH の H の電位は –25.37 V、イソプロパノールの OH の H は –27.00 V。差 = +1.63 V → 酢酸の H は 1.63 V 分だけ「多く δ⁺」であり、H⁺ として離れやすい。
🖼 第5章 原ページ 2/9
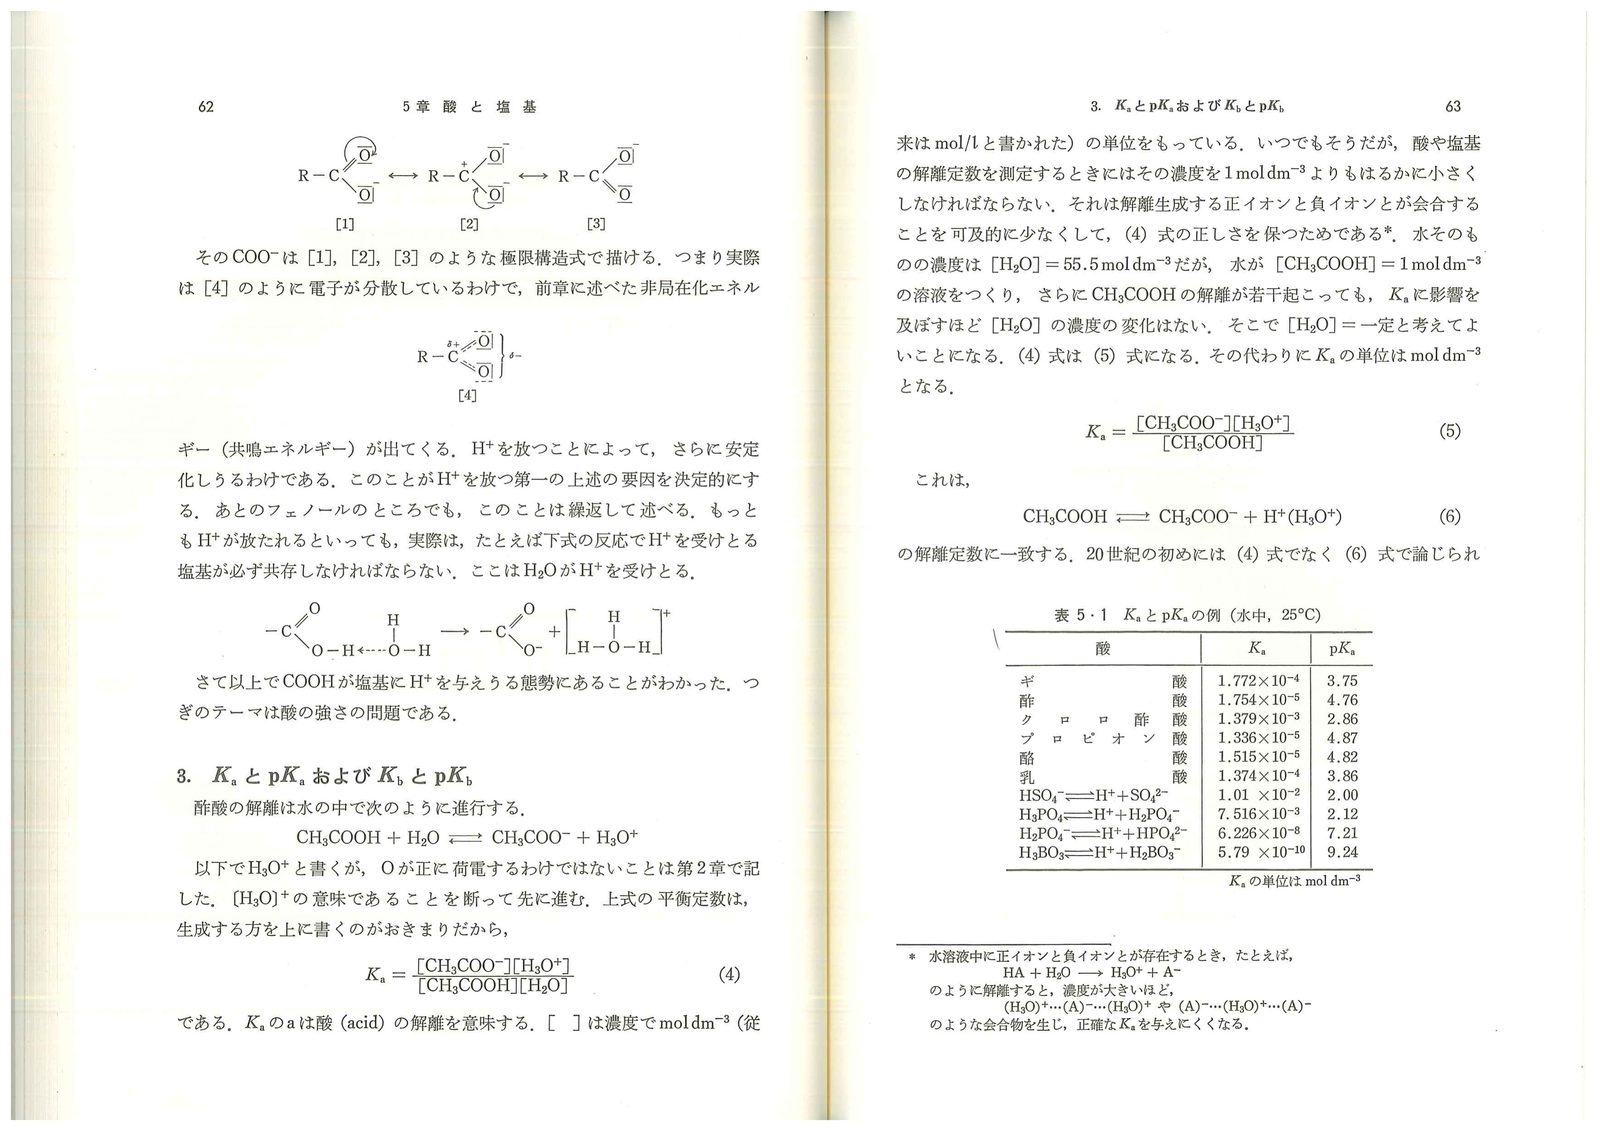
第二の理由:H⁺ を放った後の COO⁻ が非局在化で安定
    O⁻          O
    |            ‖
R–C       ⇌   R–C
    ‖            |
    O            O⁻
COO⁻ の2つの極限構造式(どちらの O も等価)→ 非局在化エネルギーの獲得。電荷が1つの O に局在するよりも、2つの O に分散する方が安定。これが H⁺ 脱離をさらに促進する。
💡 2つの O が完全に等価(実測)カルボキシラートアニオン COO⁻ では2本の C–O 結合距離が等しい(X 線解析)。これは「1本が C=O、もう1本が C–O」という構造ではなく、非局在化した1種類の結合であることを意味する。
3. Ka, pKa,Kb, pKb の定義と関係
3.1 酸の解離定数 Ka と pKa
酢酸の解離:
CH₃COOH + H₂O ⇌ CH₃COO⁻ + H₃O⁺平衡定数([H₂O] は一定として省略):
Ka = [CH₃COO⁻][H₃O⁺] / [CH₃COOH]
pKa = −log Ka
pKa が小さい → Ka が大きい → 強い酸。
| 化合物 | Ka(mol/dm³) | pKa |
|---|---|---|
| ギ酸 | 1.77 × 10⁻⁴ | 3.75 |
| 酢酸 | 1.754 × 10⁻⁵ | 4.76 |
| プロピオン酸 | 1.379 × 10⁻⁵ | 4.87 |
| クロロ酢酸 | 1.374 × 10⁻³ | 2.86 |
| H₃PO₄ | 7.516 × 10⁻³ | 2.12 |
🔑 クロロ酢酸 > 酢酸。Cl は +I 効果(電子求引)をもち、OH の H をさらに δ⁺ にする → 強い酸。これはまさに I 効果が酸の強さに効く直接証拠だ。
3.2 塩基の解離定数 Kb と pKb
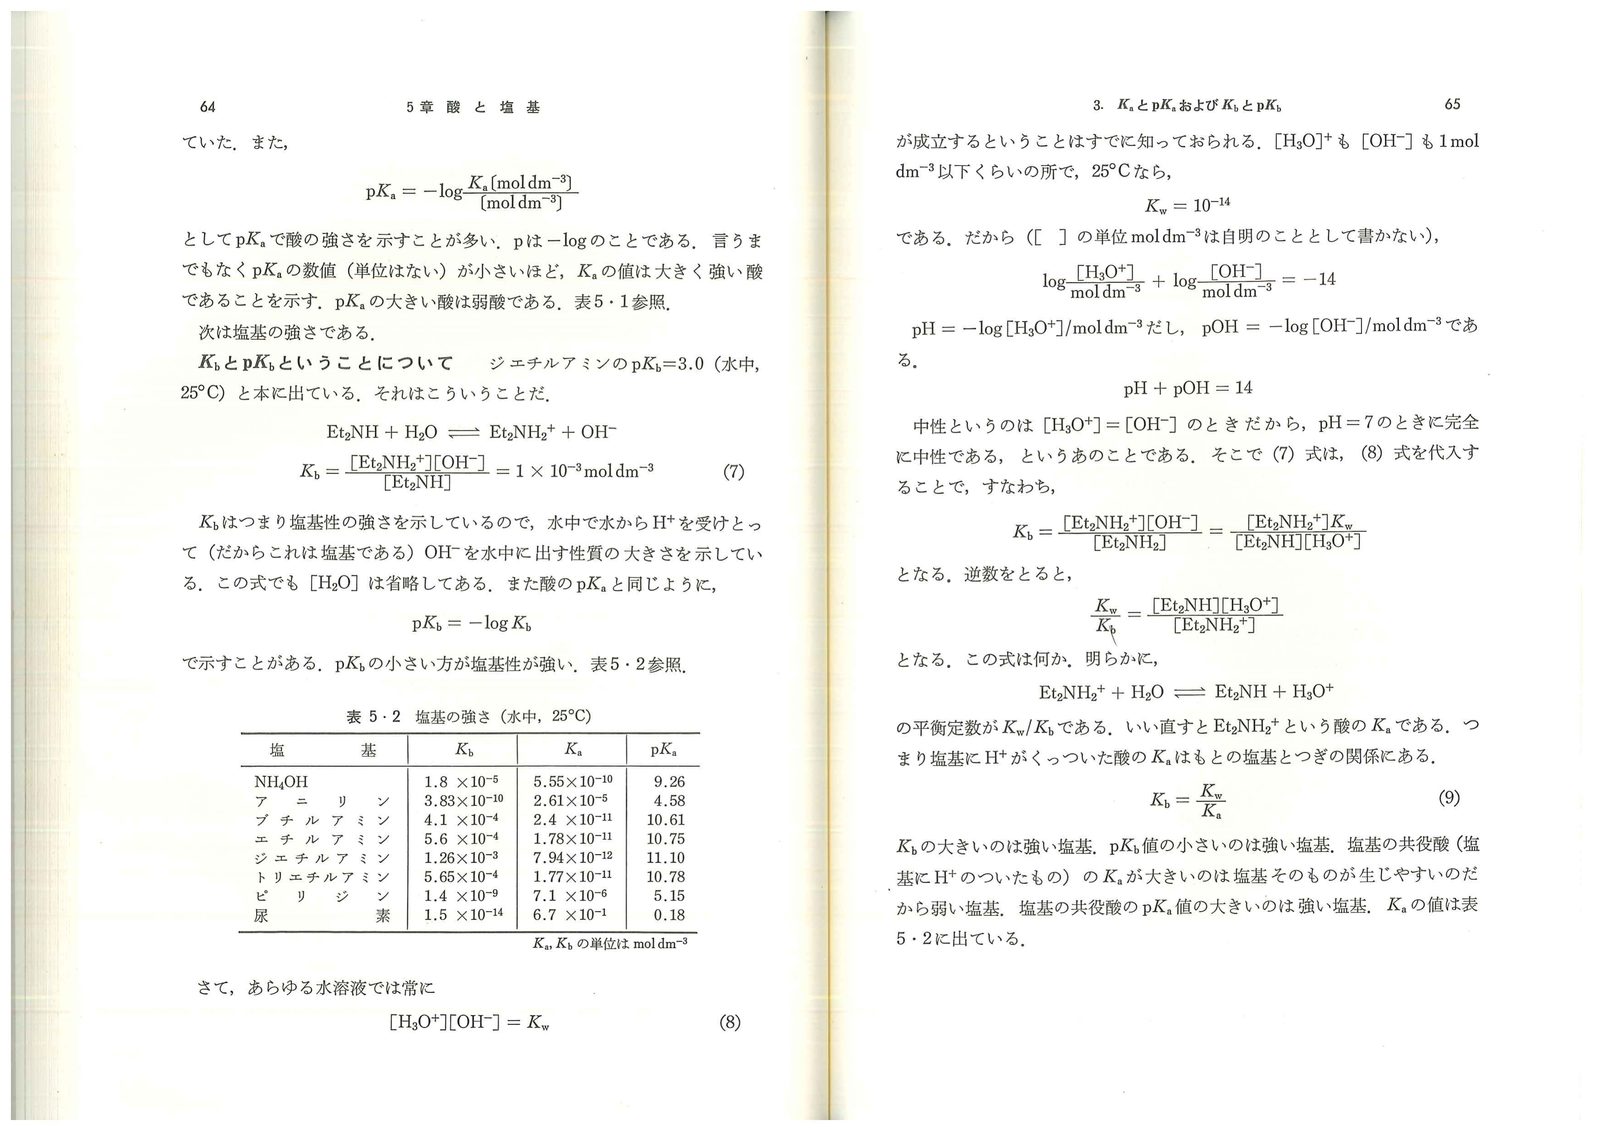
ジエチルアミン(Et₂NH)の例:
Et₂NH + H₂O ⇌ Et₂NH₂⁺ + OH⁻Kb = [Et₂NH₂⁺][OH⁻] / [Et₂NH]
pKb = −log KbpKb が小さい → 強い塩基。
3.3 共役酸塩基の関係
重要な関係式:
Ka × Kb = Kw = 10⁻¹⁴(25℃, 水中)
pKa + pKb = 14
これを使うと、塩基の Kb から共役酸(BH⁺)の Ka が計算できる(またはその逆)。
| 塩基 | Kb | pKa(共役酸) |
|---|---|---|
| NH₃(アンモニア) | 1.8 × 10⁻⁵ | 9.26 |
| エチルアミン | 5.6 × 10⁻⁴ | 10.75 |
| ジエチルアミン | 1.26 × 10⁻³ | 10.61 |
| トリエチルアミン | 5.65 × 10⁻⁴ | 10.78 |
| アニリン | 4.1 × 10⁻¹⁰ | 4.58 |
| ピリジン | 1.4 × 10⁻⁹ | 5.15 |
🖼 第5章 原ページ 3/9
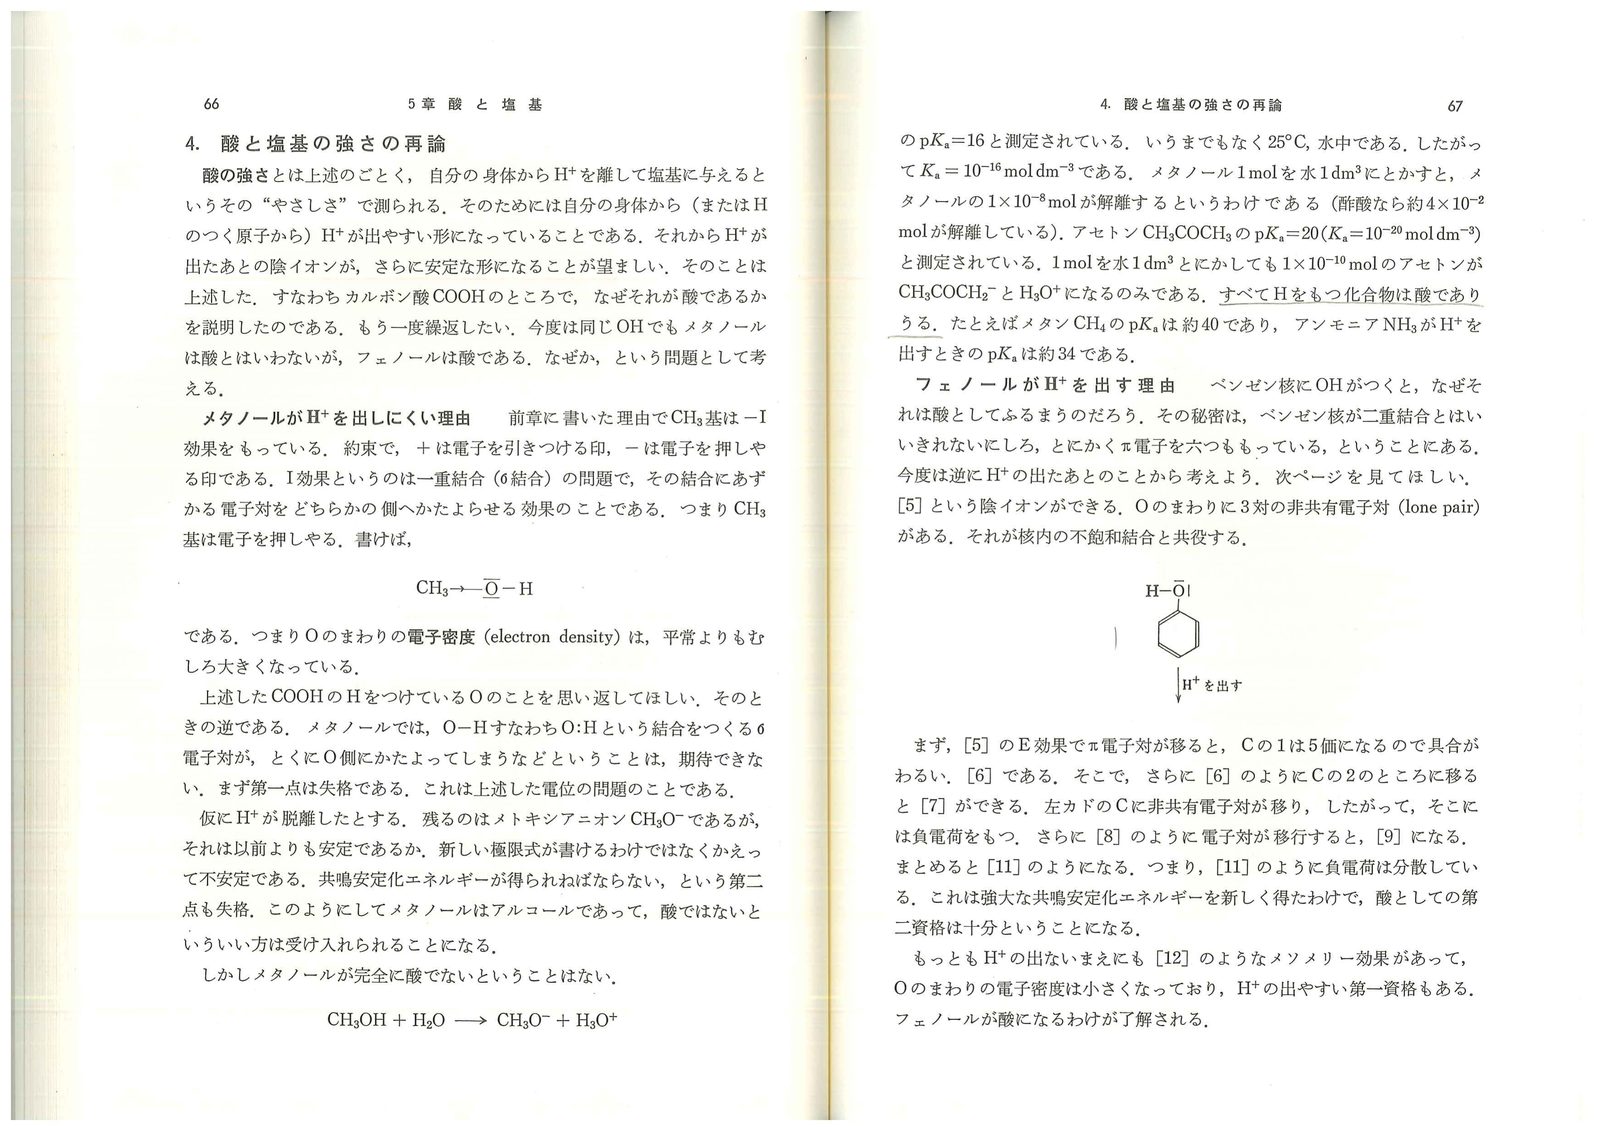
4. 酸と塩基の強さの再論
4.1 同じ OH でもメタノールは酸でなくフェノールが酸になる理由
メタノールが酸でない理由(2点とも失格):
- 第一条件:H が δ⁺ にならない
CH₃ は −I 効果(電子を押しやる)→ O まわりの電子密度が平常より高い → H は δ⁺ になりにくい。
- 第二条件:H⁺ を放った後の CH₃O⁻ が安定でない
新しい極限構造式が書けない → 共鳴安定化エネルギーなし → むしろ不安定。
結果:メタノールの pKa = 16(非常に弱い酸)
CH₃OH + H₂O ⇌ CH₃O⁻ + H₃O⁺ pKa = 16フェノールが酸である理由:
H⁺ を放った後の フェノキシドアニオン PhO⁻ の安定性が決定的だ。
PhO⁻ の E 効果:O の非共有電子対 → ベンゼン環の π 系と共役O の孤立電子対がベンゼン環の π 系に流れ込み、オルト・パラ位に電荷が分散する:
O⁻–Ph → O=Ph⁻ の極限式(オルト、パラ位)合計5つの極限構造式が書け(O 上 + オルト×2 + パラ×2)、非常に大きな共鳴安定化エネルギーを獲得。
フェノール pKa = 10.0 ≪ メタノール pKa = 16(フェノールの方が 10⁶ 倍強い酸)
🖼 第5章 原ページ 4/9

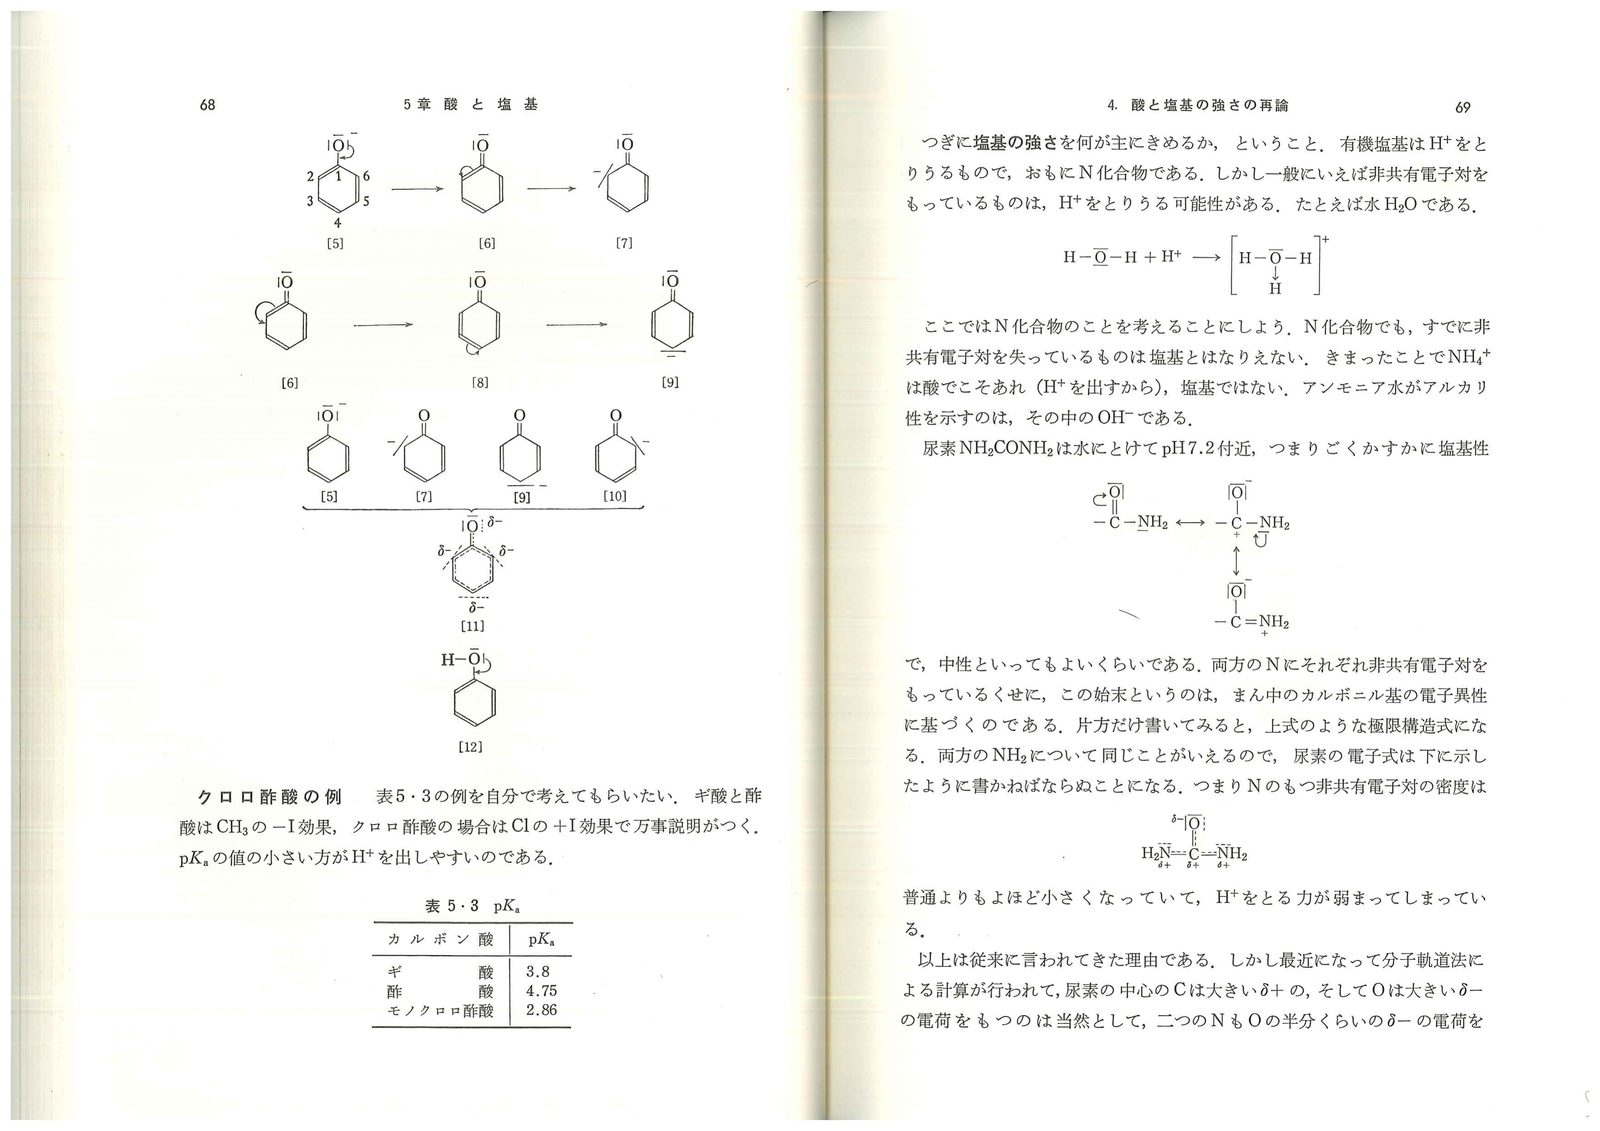
4.2 クロロ酢酸の例(I 効果の再確認)
| 化合物 | pKa |
|---|---|
| 酢酸(CH₃COOH) | 4.76 |
| ギ酸(HCOOH) | 3.75 |
| クロロ酢酸(ClCH₂COOH) | 2.86 |
Cl の +I 効果 → CH₂ の電子密度 ↓ → COOH の C がさらに δ⁺ → H がさらに δ⁺ → 強い酸。CH₃ は −I 効果(電子供与)→ H が δ⁺ になりにくい → 酢酸 > ギ酸。
4.3 塩基の強さ — N まわりの電子密度が決め手
N 化合物の塩基性は「N の非共有電子対の電子密度」で決まる。電子密度が高いほど H⁺ を引きつけやすい = 強塩基。
| 化合物 | pKb |
|---|---|
| NH₃ | 4.75 |
| H₂N–NH₂(ヒドラジン) | 5.8 |
| H₂N–OH(ヒドロキシルアミン) | 8.0 |
H → NH₂ → OH の順に置換すると塩基性が弱くなる:
- H は −I 効果(電子を押しやる = N の電子密度 ↑ = 強塩基)
- NH₂ は中立
- OH は +I 効果(電子を引く = N の電子密度 ↓ = 弱塩基)
4.4 アニリンが弱い塩基な理由
NH₂–C₆H₅(アニリン)の pKb = 9.4(NH₃ の pKb = 4.75 より遥かに弱塩基)。
原因:アニリンの N の非共有電子対がベンゼン環の π 系に流れ込んでいる。
N の非共有電子対 → ベンゼン環と共役
→ N まわりの電子密度が小さくなっている
→ H⁺ を受けとりにくいさらに、アニリンが H⁺ を受けとると(アニリニウムイオン ⁺NH₃–C₆H₅ になると):
- N は 4 価になり、非共有電子対がゼロになる
- ベンゼン環との共役が消える → 共鳴安定化エネルギーが失われる
- 「不安定になる方向への変化」は自然に起こらない
この「H⁺ を取ることで安定化エネルギーを失う」のが、アニリンの弱塩基性の本質だ。
🖼 第5章 原ページ 5/9
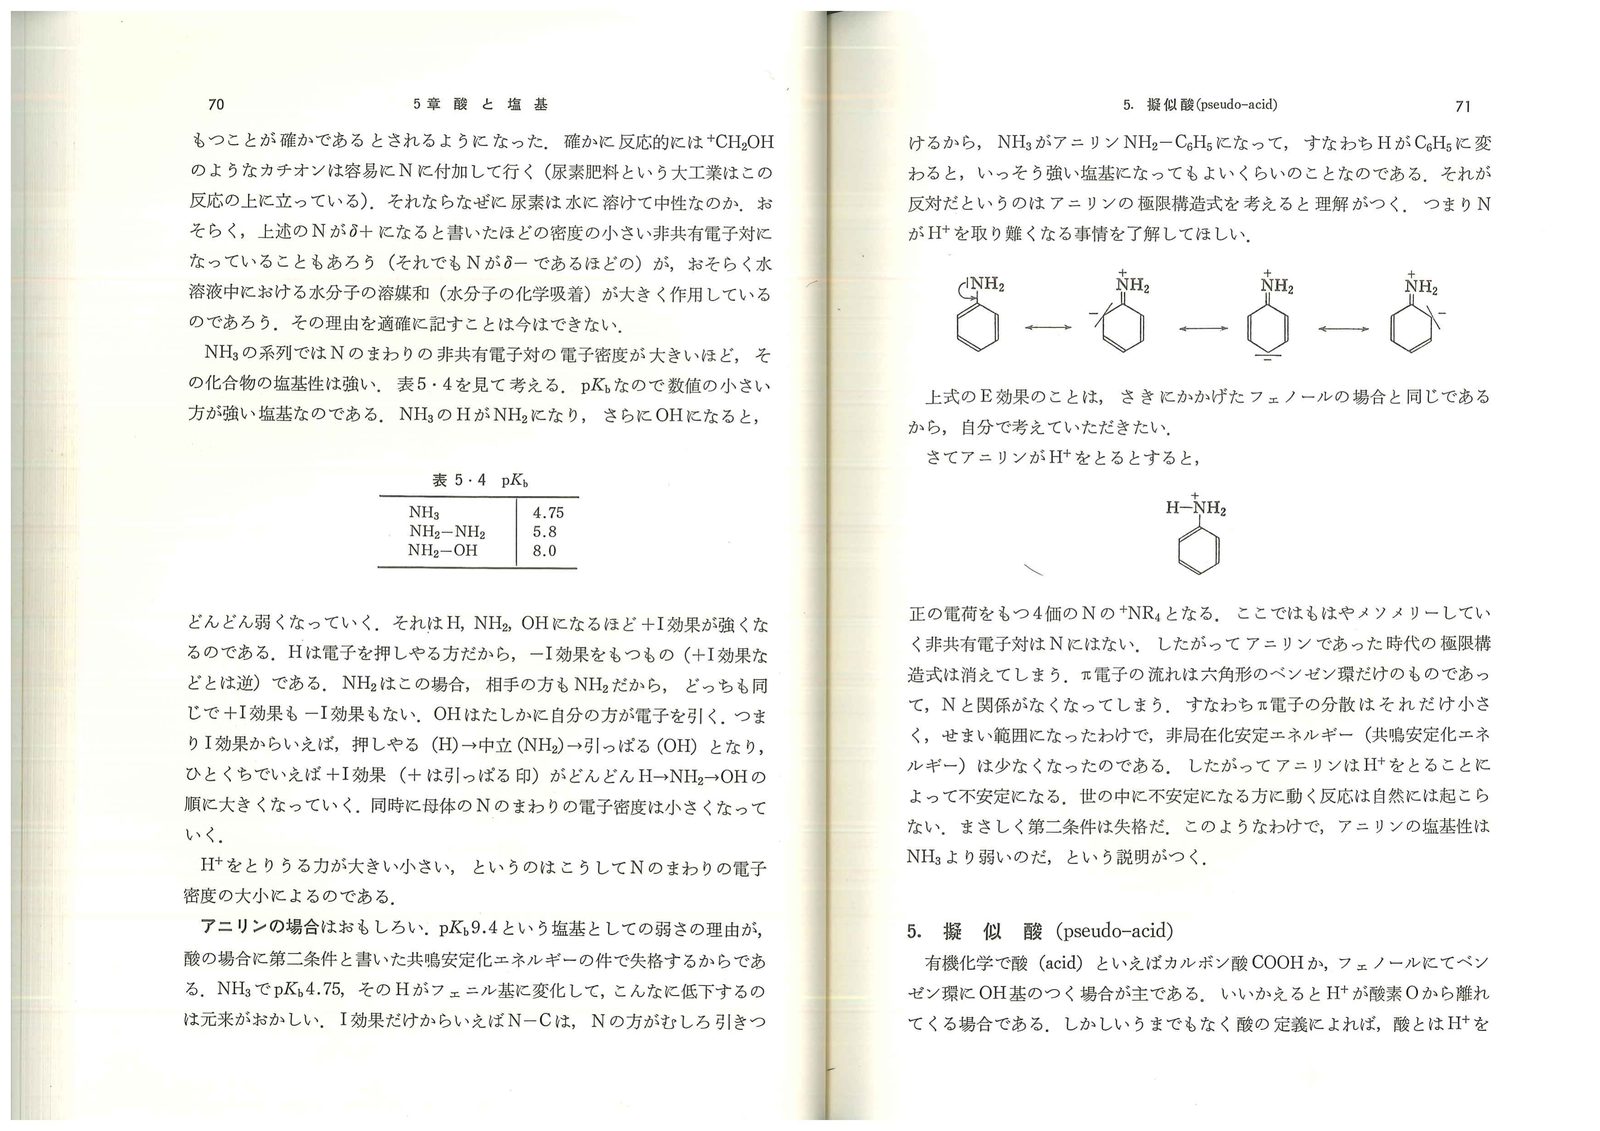
5. 擬似酸(pseudo-acid)— C の H が H⁺ として離れる特殊ケース
5.1 ニトロメタン CH₃NO₂
通常、H⁺ は O から離れる(カルボン酸・フェノール)。しかし CH₃NO₂ では C に結合した H が H⁺ として離れる。
理由:NO₂ の強い電子求引力(+I 効果 + メソメリー効果)によって:
CH₃–NO₂  →  C–N 結合が部分的な二重結合性を帯びる
H₃C–(+N–O⁻) の C が5価になりそうになる
→ どうしても H⁺ を一つ手放さざるを得ない
CH₃–NO₂ + OH⁻ ⇌ ⁻CH₂–NO₂ + H₂O残ったアニオン [CH₂–NO₂]⁻ もいくつかの極限構造式を持ち、共鳴安定化される。
ニトロン酸(aci-form)との互変異性:
⁻CH₂–NO₂  ⇌  CH₂=N–O–OH  (ニトロン酸形)
                    [17]
この [17] はカルボン酸 [18] の構造と非常によく似ている。
| 化合物 | Ka(mol/dm³) |
|---|---|
| ニトロメタン CH₃NO₂ | 5.6 × 10⁻⁴ |
| ニトロエタン CH₃CH₂NO₂ | 3.9 × 10⁻⁵ |
| 2-ニトロプロパン | 9.7 × 10⁻⁶ |
🖼 第5章 原ページ 6/9
🔑 擬似酸の概念は重要「H⁺ は O から離れる」というルールの例外。活性メチレン化合物(マロン酸エステル、アセト酢酸エステル)の反応性(13_脂肪族の転位反応付近)も同様の原理で理解できる。
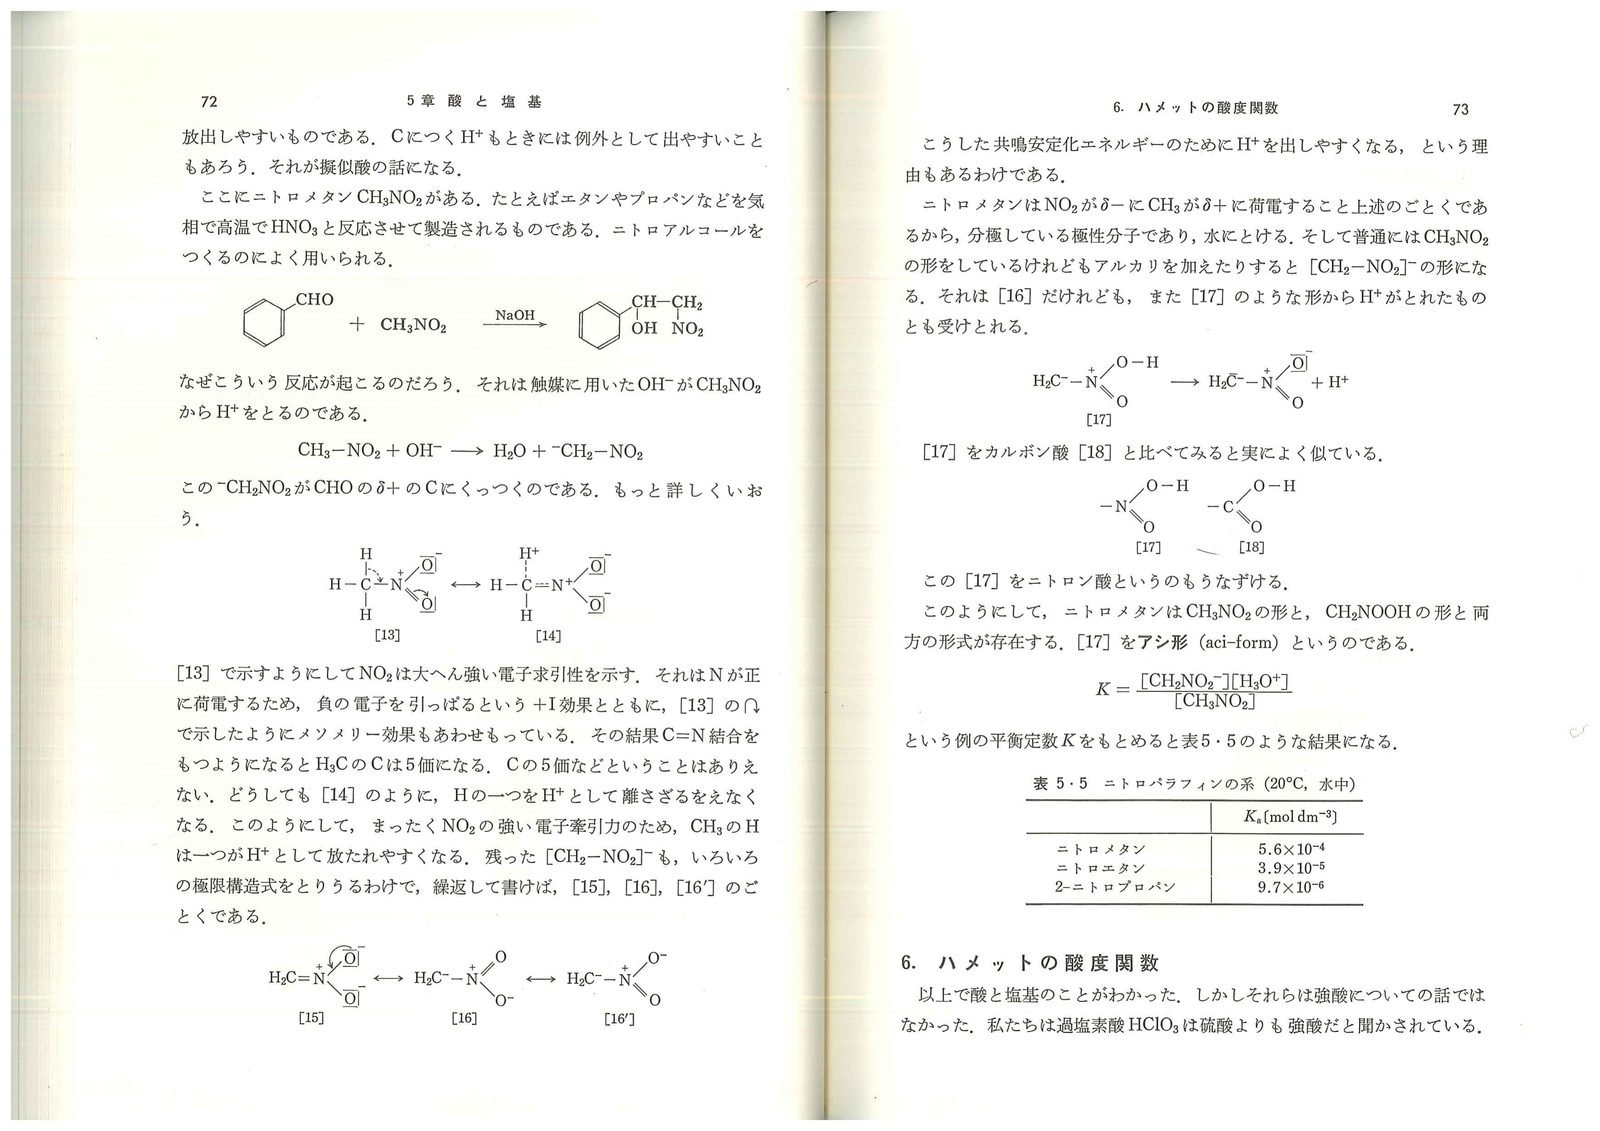
6. ハメットの酸度関数 H₀
6.1 なぜ強酸には pKa が使えないか
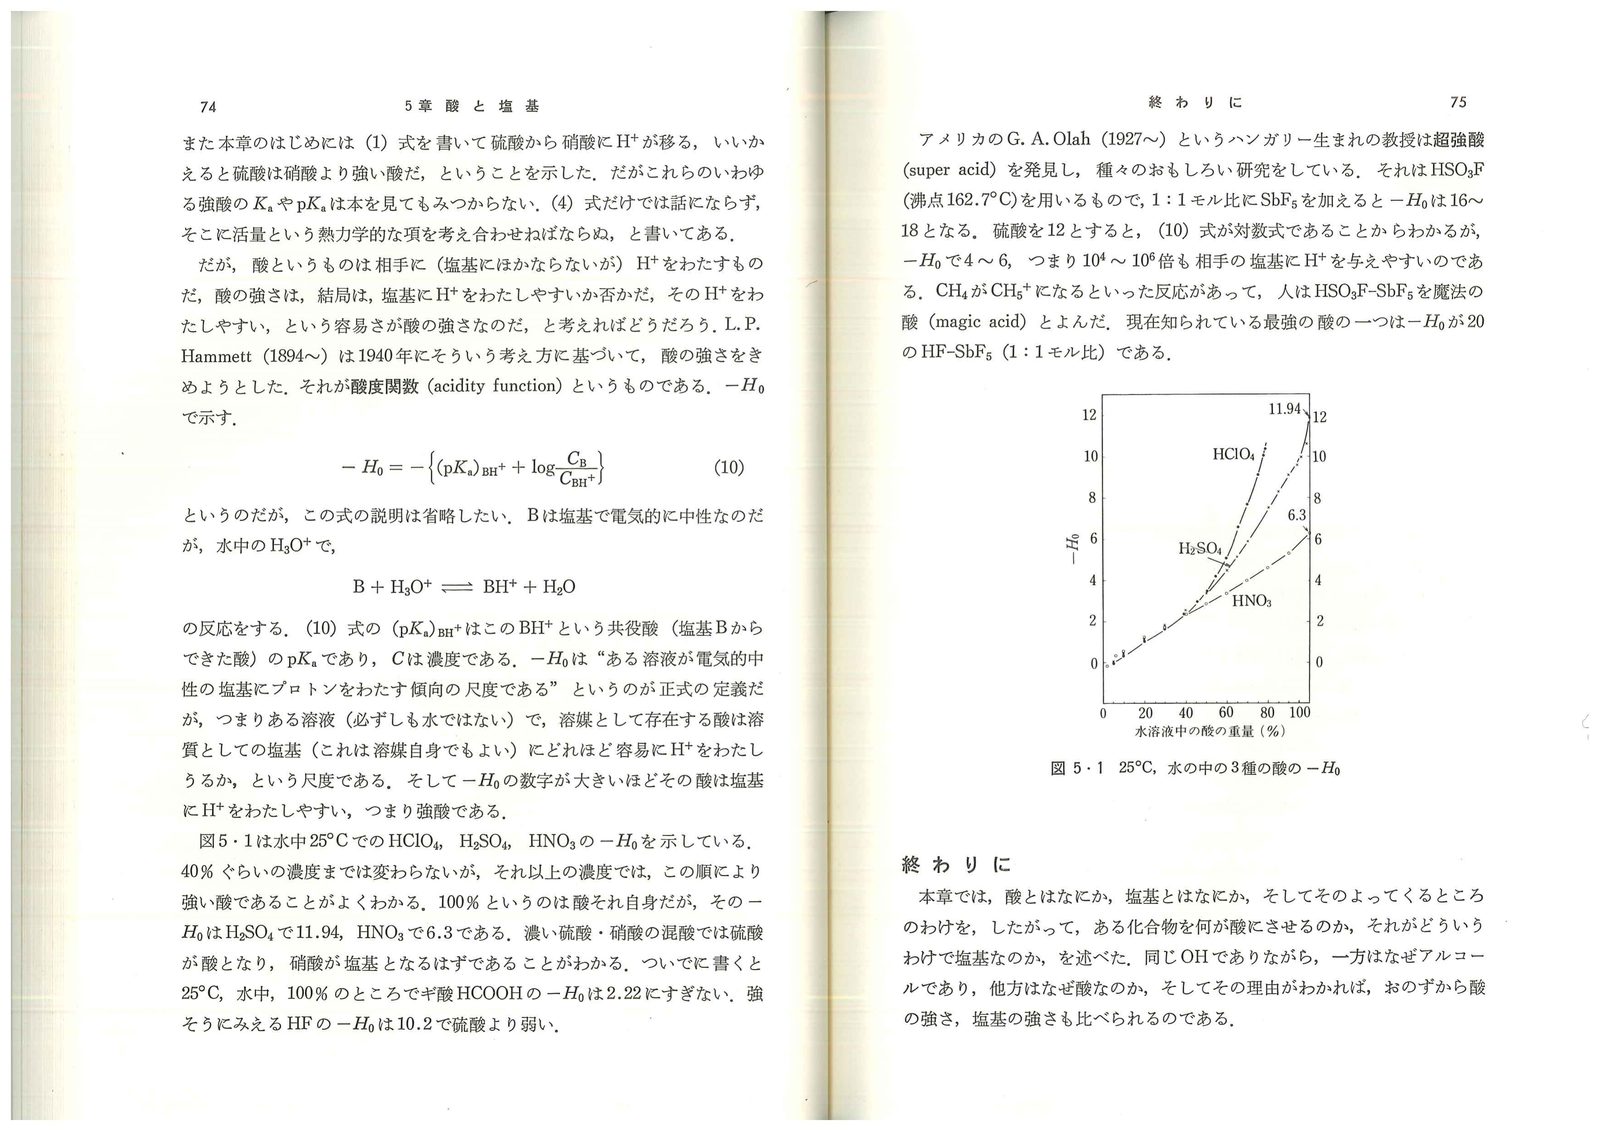
酢酸や安息香酸のような弱酸は pKa で扱える。しかし H₂SO₄(100%)のような超強酸では水が少なく、活量の概念が不可欠になり、(5)式の Ka だけでは不十分。
6.2 ハメットの酸度関数 −H₀
L.P. Hammett(1894〜1980)が考案した、強酸溶液の強さを示す指標:
−H₀ = −(pKa)_{BH⁺} + log (C_{BH⁺} / C_B)B:電気的中性の塩基(指示薬)。B が H₃O⁺ と反応して BH⁺ になる平衡を利用。−H₀ が大きいほど「塩基に H⁺ を与えやすい強酸」。
| 酸(100%) | −H₀ |
|---|---|
| ギ酸 HCOOH | 2.22 |
| HF | 10.2 |
| H₂SO₄ | 11.94 |
| HNO₃ | 6.3 |
| HClO₄ | > 13 |
HClO₄ > H₂SO₄ > HF > HNO₃ > ギ酸 の順に強酸。
6.3 魔法の酸(Magic Acid)
G.A. Olah(ハンガリー生まれ、ノーベル賞受賞)が超強酸を研究:
HSO₃F(フルオロスルホン酸)+ SbF₅(1:1モル比)
−H₀ = 16〜18(H₂SO₄ の −H₀ = 12 の 10⁴〜10⁶ 倍強力)
この酸は「Magic Acid」と呼ばれ、CH₄ を CH₅⁺ に変換するような極端な反応を引き起こす。(対数なので −H₀ で 4〜6 の差 = 10⁴〜10⁶ 倍の差。)
現在知られる最強の酸の一つは HF–SbF₅(1:1モル比)で −H₀ = 20。
🖼 第5章 原ページ 7/9
🖼 第5章 原ページ 8/9
🖼 第5章 原ページ 9/9
❓ つまずきポイント Q&A
Q1. pKa が小さい = 強酸、pKb が小さい = 強塩基、と覚えるだけでいい?
A. それで十分だが、理由も押さえておくと応用できる。pKa = −log Ka なので、Ka が大きい(よく解離する = 強酸)ほど pKa は小さくなる。「p」は「マイナス対数」のニーモニック。
Q2. 酢酸の COO⁻ で「2つの O が等価」と言うが、どちらの O が C=O だったか関係あるの?
A. 関係ない。COO⁻ になった時点で、どちらの O も等しく電子を共有している(非局在化)。「元の C=O の O」と「元の C–O–H の O」は区別できなくなる。
Q3. メタノールは pKa = 16 で「完全に酸でない」と言うが、本当に解離しているの?
A. 解離はしている(pKa = 16 は弱い酸であることを意味する)。1 mol のメタノールを 1 dm³ の水に溶かすと、そのうち約 10⁻⁸ mol が CH₃O⁻ + H⁺ に解離。酢酸(pKa = 4.76)だと同条件で 4 × 10⁻² mol が解離。差は 10¹¹ 倍。
Q4. アニリンは I 効果だけ見ると NH₃ より強塩基なはずでは?
A. その通り。C₆H₅ 基は CH₃ と同様に −I 効果(電子を押す)を N に与えるので、I 効果だけなら強塩基のはず。しかし実際は弱塩基。その理由は、N の非共有電子対がベンゼン環の π 系に流れ込んで共役しており、N まわりの電子密度が下がっているから。「I 効果と共鳴(E 効果)が逆向きに働くとき、共鳴の方が強く効く」という重要な教訓。
Q5. ルイス酸・ルイス塩基はブレンステッドと何が違う?
A. ブレンステッドは「H⁺ の授受」を条件とする。ルイスはより一般的で「電子対の授受」を条件とする。例:BF₃ + :NR₃ → F₃B←NR₃ は H⁺ を介さないが、ルイス酸(BF₃)+ ルイス塩基(NR₃)の反応。有機反応の記述には「求電子剤 ≈ ルイス酸」「求核剤 ≈ ルイス塩基」という用法が重要。
Q6. 尿素が中性なのはなぜ? N を持つのに。
A. 尿素 H₂N–CO–NH₂ の N の非共有電子対が、カルボニル基 C=O と強く共役している。E 効果で非共有電子対がカルボニル C 方向に流れ → N まわりの電子密度が著しく低下 → H⁺ を取れない。また水溶液中の溶媒和も弱塩基性を見かけ上中性にしている可能性がある。
🧭 章末まとめ — 1枚で復習
酸と塩基の定義
  ブレンステッド: H⁺ を与える = 酸, 受ける = 塩基
  ルイス:        電子対を受ける = 酸, 与える = 塩基

酸の強さの2条件
  ① H が δ⁺ になりやすい(I/E 効果)
  ② H⁺ を放った後の陰イオンが共鳴安定化される

代表的な酸の強さ(pKa)
  HClO₄ < H₂SO₄(−H₀ = 12)≪ クロロ酢酸(2.86)<
  ギ酸(3.75)< 酢酸(4.76)< 炭酸 < フェノール(10)≪
  メタノール(16)≪ アセトン(20)≪ CH₄(40)

塩基の強さ(弱→強: pKb 大→小)
  尿素 ≪ アニリン(9.4)< ピリジン(8.6)< NH₃(4.75)<
  アルキルアミン(3〜4)

共役酸塩基の関係
  Ka × Kb = Kw = 10⁻¹⁴(25℃)
  pKa + pKb = 14

酸強度のルール
  ①同族: 下ほど強酸(H₂Te > H₂Se > H₂S > H₂O:分極率の順)
  ②同周期: 右ほど強酸(CH₄ ≪ NH₃ < H₂O < HF:電気陰性度の順)
③共鳴安定化で大幅に強酸化(COO⁻, PhO⁻)この章のキーワード:ブレンステッド酸・塩基 / ルイス酸・塩基 / 共役酸塩基対 / Ka / pKa / Kb / pKb / Kw / 共鳴安定化 / カルボン酸の酸性 / フェノールの酸性 / アニリンの塩基性 / 擬似酸 / 酸度関数(−H₀)
🔗 関連ノート・次への橋渡し
- 次章 → 06_脂肪族の置換反応 — ここで学んだ「δ⁺ の C に δ⁻ の求核剤が攻撃する」という図式が出発点になる。求核剤 = ルイス塩基(5章)、標的の C = ルイス酸(04_I効果とE効果と共鳴の I 効果)。
- 04_I効果とE効果と共鳴 ← 04_I効果とE効果と共鳴 — 本章全体の基盤。I 効果と E 効果の復習はここへ。
- 10_カルボニル基の反応 → カルボニル基の反応 — カルボキシル基 COOH の延長。C=O の δ⁺C に求核剤が攻撃。
- 16_ベンゼンと芳香族性〜19_芳香族求核置換反応 → 芳香族の反応 — フェノールの酸性で学んだベンゼン環の活性化(OH がオルト・パラ配向性を持つ理由)が直接つながる。
🎯 次のノートを読む前に以下を自力で説明できるか確認:
- トリフルオロ酢酸 CF₃COOH が酢酸 CH₃COOH より強い酸である理由を、I 効果と非局在化で説明せよ(pKa: 酢酸 4.76 に対し CF₃COOH は 0.23)。
- NH₃・エチルアミン・アニリンの塩基性の強さの順を、電子論で説明せよ。
📚 ソース
- 原典:米山正信『有機電子論解説 — 有機化学の基礎』第5章 p.58–75
- 教科書OCR:
G:/020_有機電子論解説-有機化学の基礎/output/md/有機電子論解説-有機化学の基礎_5章(p58-75)酸と塩基.md - 図画像:
assets/05/page_0001.png〜page_0009.png
INDEX | ← 前へ 04_I効果とE効果と共鳴 | 次へ → 06_脂肪族の置換反応