A051 — Barton-McCombie 脱酸素反応
predict モード — 生成物(ゴール)から電子移動の経路を予測しよう
📄 問題(反応式の原図)
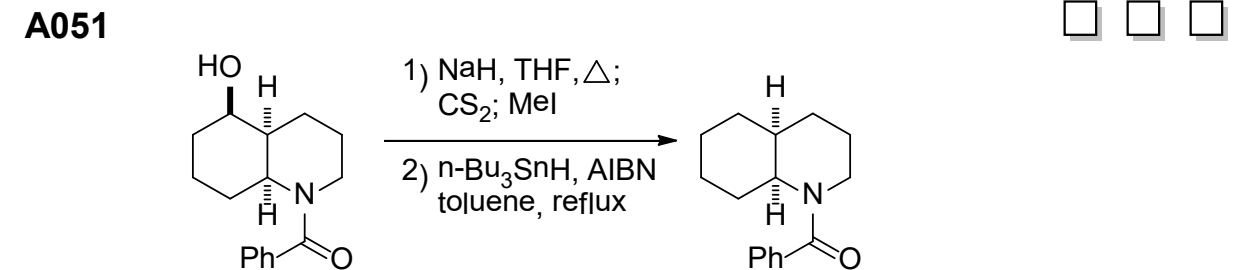
出発物質
ヒドロキシデカヒドロキノリン誘導体 (N-ベンゾイル基を持つ二環式アミンのOH 体)
- 4a 位に OH、窒素に PhC(=O)(ベンゾイル基)が付いた構造
- 試薬(Step 1) NaH(水素化ナトリウム) (強塩基:OH を脱プロトン → アルコキシド)
- CS₂(二硫化炭素) (求電子剤:アルコキシドと反応 → キサントゲン酸塩)
- MeI(ヨウ化メチル) (S-メチル化 → キサンテート形成)
- 試薬(Step 2) n-Bu₃SnH / AIBN (ラジカル脱酸素:C-O 結合を C-H に変換)
生成物(ゴール)
デオキシ体(OH → H に変換)
- C-OH が C-H に置き換わり、他の官能基はそのまま保持
溶媒・条件THF(テトラヒドロフラン)、加熱 → toluene(トルエン)、reflux
Tier 1
注目すべき官能基/原子
この反応は、まず出発物質のヒドロキシデカヒドロキノリン誘導体の4a位に存在するヒドロキシ基(OH)に注目します。このOH基は直接除去が困難なため、Step Bでキサンテート(R-O-C(=S)-SMe)というチオカルボニル誘導体へ変換されます。このキサンテートのチオカルボニル基(C=S)の硫黄原子は、続くラジカル反応において、トリブチルスズラジカル(Bu₃Sn・)の攻撃を受ける鍵となる部分です。
Tier 2
電子論的根拠
Step Aの脱プロトン化では、非常に強い塩基である水素化ナトリウム(NaH)のヒドリドイオンが、アルコールの水酸基のプロトンを効率的に引き抜きます。これは、生成する水素分子がアルコールよりもはるかに弱い酸であるため、平衡がアルコキシド生成側に大きく傾くという酸塩基の原理に基づいています。
Step Bのキサンテート形成では、生成したアルコキシドアニオンの酸素原子が強い求核剤として機能します。二硫化炭素(CS₂)の中心炭素は、二つの電気陰性な硫黄原子に挟まれているため電子不足であり、アルコキシドアニオンの求核攻撃を受けやすいです。その結果生じる硫黄アニオンが、ヨウ化メチル(MeI)のメチル炭素を求核攻撃することで安定な炭素-硫黄結合を形成します。
Step Dでは、スズラジカル(Bu₃Sn・)が「硫黄好き(thiophilic)」な性質を持ち、酸素原子よりも硫黄原子を優先して攻撃します。これは、スズ-硫黄結合の形成が熱力学的に非常に有利であるためです。また、チオカルボニル結合(C=S)はカルボニル結合(C=O)よりも結合エネルギーが弱いため、ラジカルが付加しやすいという性質も利用されます。
Step Eのβ-開裂の駆動力は、ラジカル中間体における比較的弱いC=S結合が、より安定なC=O結合に変換される際に放出される大きなエネルギー差です。このエネルギー的な安定化が、ラジカル中心の隣接位(β位)にある炭素-酸素結合を均一開裂させ、脱酸素化を進行させます。
Step Fでは、生成した炭素ラジカルがトリブチルスズヒドリド(Bu₃SnH)から水素ラジカルを引き抜くのは、スズ-水素結合が比較的弱い結合であるのに対し、新たに形成される炭素-水素結合がより強固であるため、熱力学的に有利なプロセスだからです。
Tier 3
律速段階・鍵結合
このBarton-McCombie脱酸素反応はラジカル連鎖反応であり、反応全体として見れば「伝播」ステップが律速段階となります。その中でも、特に以下の二つのステップが鍵となります。
1. スズラジカル(Bu₃Sn・)がキサンテートのチオカルボニル基(C=S)の硫黄原子に付加するステップ(Step D)。
2. それに続くラジカル中間体における炭素-酸素(C-O)結合のβ-開裂ステップ(Step E)。
これらのステップが効率的に進行し、元のヒドロキシ基が結合していた炭素から酸素が除去されることで、脱酸素化が実現します。
[出典: 6章 p3]
Tier 4
矢印の流れ(言語のみ)
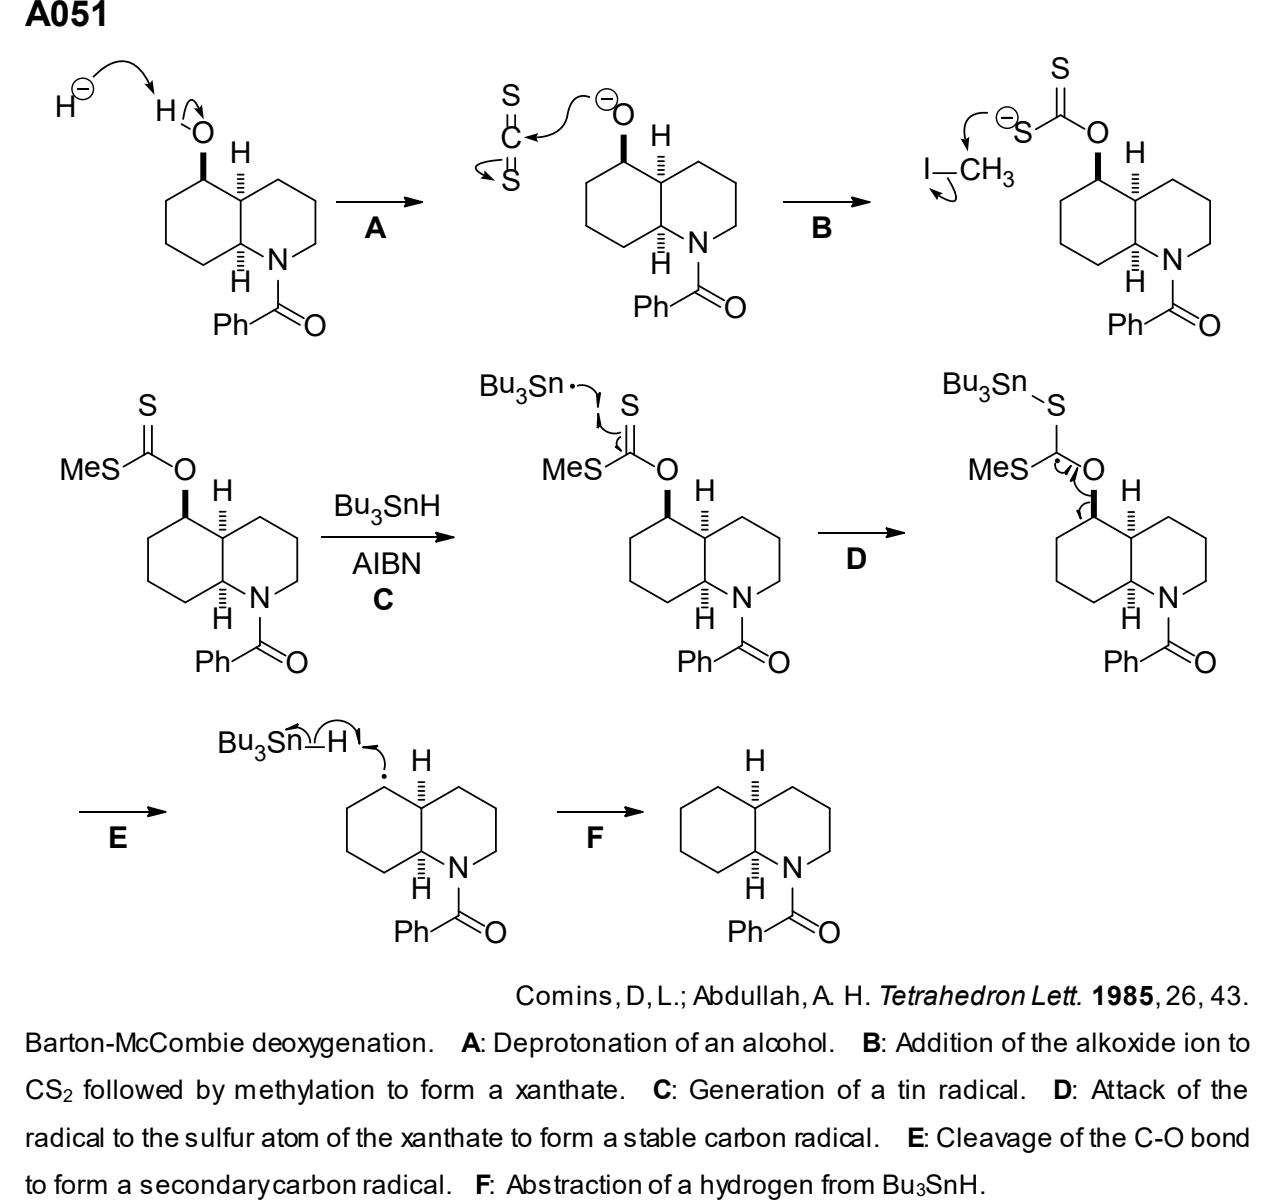
Step A: 脱プロトン化
1. 水素化ナトリウム(NaH)中のヒドリドイオン(H⁻)の孤立電子対が、アルコール(R-OH)の酸素原子と結合している水素原子を攻撃し、水素原子を引き抜きます。
2. 同時に、アルコール中の酸素-水素結合の電子対は酸素原子上に戻り、アルコキシドアニオン(RO⁻)の孤立電子対となります。
Step B: キサンテート形成
1. 生成したアルコキシドアニオン(RO⁻)の酸素原子の孤立電子対が、二硫化炭素(CS₂)の中心の電子不足な炭素原子を攻撃し、炭素-酸素結合を形成します。
2. 同時に、二硫化炭素の炭素-硫黄二重結合(C=S)の一方のπ電子対は、硫黄原子上へ移動し、チオカーボニルアニオンの孤立電子対となります。
3. 次に、その硫黄原子の孤立電子対が、ヨウ化メチル(MeI)のメチル炭素原子を求核攻撃し、硫黄-メチル結合を形成します。
4. 同時に、ヨウ化メチル中の炭素-ヨウ素結合の電子対はヨウ素原子上へ移動し、ヨウ化物イオン(I⁻)として脱離します。
Step C: ラジカル開始
1. 加熱によりアゾビスイソブチロニトリル(AIBN)が分解し、その結合から電子が均等に分かれ、炭素ラジカルと窒素ガス(N₂)が生成します。
2. 生成した炭素ラジカルの不対電子が、トリブチルスズヒドリド(Bu₃SnH)の水素原子を攻撃し、炭素-水素結合を形成します。
3. 同時に、トリブチルスズヒドリド中のスズ-水素結合の電子が均等に分かれ、一方の電子は炭素ラジカルの不対電子と共に炭素-水素結合を形成し、残りの電子はスズ原子上に戻り、スズラジカル(Bu₃Sn・)が生成します。
Step D: Bu₃Sn・のC=S攻撃
1. スズラジカル(Bu₃Sn・)の不対電子が、キサンテートのチオカルボニル結合(C=S)の一方の硫黄原子を攻撃し、スズ-硫黄結合を形成します。
2. 同時に、チオカルボニル結合中のπ結合の電子は均等に分かれ、一方の電子はスズラジカルの不対電子と共にスズ-硫黄結合を形成し、残りの電子はチオカルボニル炭素原子上に戻り、炭素ラジカル中間体が生成します。
Step E: β-開裂
1. 生成した炭素ラジカル中間体の炭素ラジカルの不対電子が、隣接する酸素原子とアルキル基(R)との間の炭素-酸素結合の電子と均等に分かれ、新たな炭素-酸素二重結合(C=O)を形成します。
2. 同時に、その炭素-酸素結合の残りの電子はアルキル基(R)の炭素原子上へ移動し、アルキルラジカル(R・)が生成します。
Step F: H引き抜き
1. 生成したアルキルラジカル(R・)の不対電子が、トリブチルスズヒドリド(Bu₃SnH)の水素原子を攻撃し、炭素-水素結合を形成します。
2. 同時に、トリブチルスズヒドリド中のスズ-水素結合の電子が均等に分かれ、一方の電子はアルキルラジカルの不対電子と共に炭素-水素結合を形成し、残りの電子はスズ原子上に戻り、スズラジカル(Bu₃Sn・)が再生されます。
Tier 5
生成物
これらのラジカル連鎖反応の進行により、最終的に出発物質のヒドロキシ基(OH)が水素原子(H)に置換された**デオキシ体**と呼ばれる化合物が得られます。この反応は、元のC-OH結合をC-H結合へと効率的に変換する脱酸素化プロセスであり、再生されたスズラジカルが次の反応サイクルを継続することで、少量の開始剤で多くの基質を変換できます。
✅ 解答を見る(巻矢印つき機構・公式解説)
📚 参考文献
[1] Comins, D. L.; Abdullah, A. H. Tetrahedron Lett. 1985, 26, 43. (解答画像記 載文献 – https://doi.org/10.1016/S0040-4039(00)89155-2)
[2] Barton, D. H. R.; McCombie, S. W. J. Chem. Soc. Perkin Trans. 1 1975, 1574. (原著論文) 🔗 doi.org/10.1039/p19750001574
[3] Zard, S. Z. Radical Reactions in Organic Synthesis; Oxford University Press, 2003. 🔗 doi.org/10.1093/oso/9780198502418.001.0001