第21章 遊離基
原典:米山正信『有機電子論解説 — 有機化学の基礎』第21章(p.303〜321)INDEX | ← 前へ 20_ハメット則 | 次へ → 22_遊離基の反応
📌 TL;DR — この章で持ち帰る5つだけ
- 遊離基(フリーラジカル)=不対電子(奇数電子)を1個もつ中性の原子団。カルボカチオン(偶数電子、δ⁺)・カルボアニオン(偶数電子、δ⁻)とは別物。
- 遊離基の安定性は主に 共鳴(非局在化)エネルギーで決まる:CH₃· ≪ ベンジル· ≪ トリフェニルメチル·。
- 超共役安定化:エチルラジカルがメチルラジカルより安定なのは sp³ 軌道と隣接 sp² 軌道の摂動(超共役)のため。
- 不安定な遊離基の主な発生源:過酸化物(O–O 均一開裂)、アゾ化合物(N=N 脱離)、レドックス分解(Fe²⁺ 等による電子移動)。
- captodative 効果:電子求引基(c)と電子供与基(d)を同じ中心 C にもつ遊離基が最も安定——ラジカル安定性の最大化原理。
覚える前にこれだけ:遊離基は「電子 1 個がはみ出した状態」。安定化するには「そのはみ出し電子を分子全体に広げる(非局在化する)」か「物理的に反応できないようにする(立体障害)」かの 2 つしかない。
なぜこの章を読むのか
20_ハメット則まではイオン性の反応(電子対が動く, curved arrow)を中心に扱ってきた。有機反応のもう一本の柱が ラジカル反応(電子1個が動く, fishhook arrow)だ。
遊離基反応は工業的に極めて重要(ラジカル重合・クメン法フェノール合成など)であり、21章では遊離基の「本質・安定性・発生法」を、22_遊離基の反応では「反応」を扱う。本章でしっかり遊離基の性格を把握しておかないと、22_遊離基の反応の連鎖機構が理解できない。
🔑 ここがあとで効く:遊離基の安定性の序列(共鳴 > 超共役 > captodative 効果)と発生法(過酸化物, アゾ化合物)は、22_遊離基の反応の開始剤や伝播反応を考えるときの基盤になる。
1. 遊離基の本質
1.1 定義と電子数
| 種類 | 電子数 | 例 | 電荷 |
|---|---|---|---|
| 中性分子 | 偶数 | CH₄(10個) | 0 |
| カルボカチオン | 偶数 | ⁺CH₃(6個) | +1 |
| カルボアニオン | 偶数 | ⁻CH₃(8個) | -1 |
| 遊離基 | 奇数 | ·CH₃(7個) | 0 |
遊離基は中性だが、1個の不対電子(unpaired electron, odd electron)をもつ。
🖼 第21章 原ページ 1/10
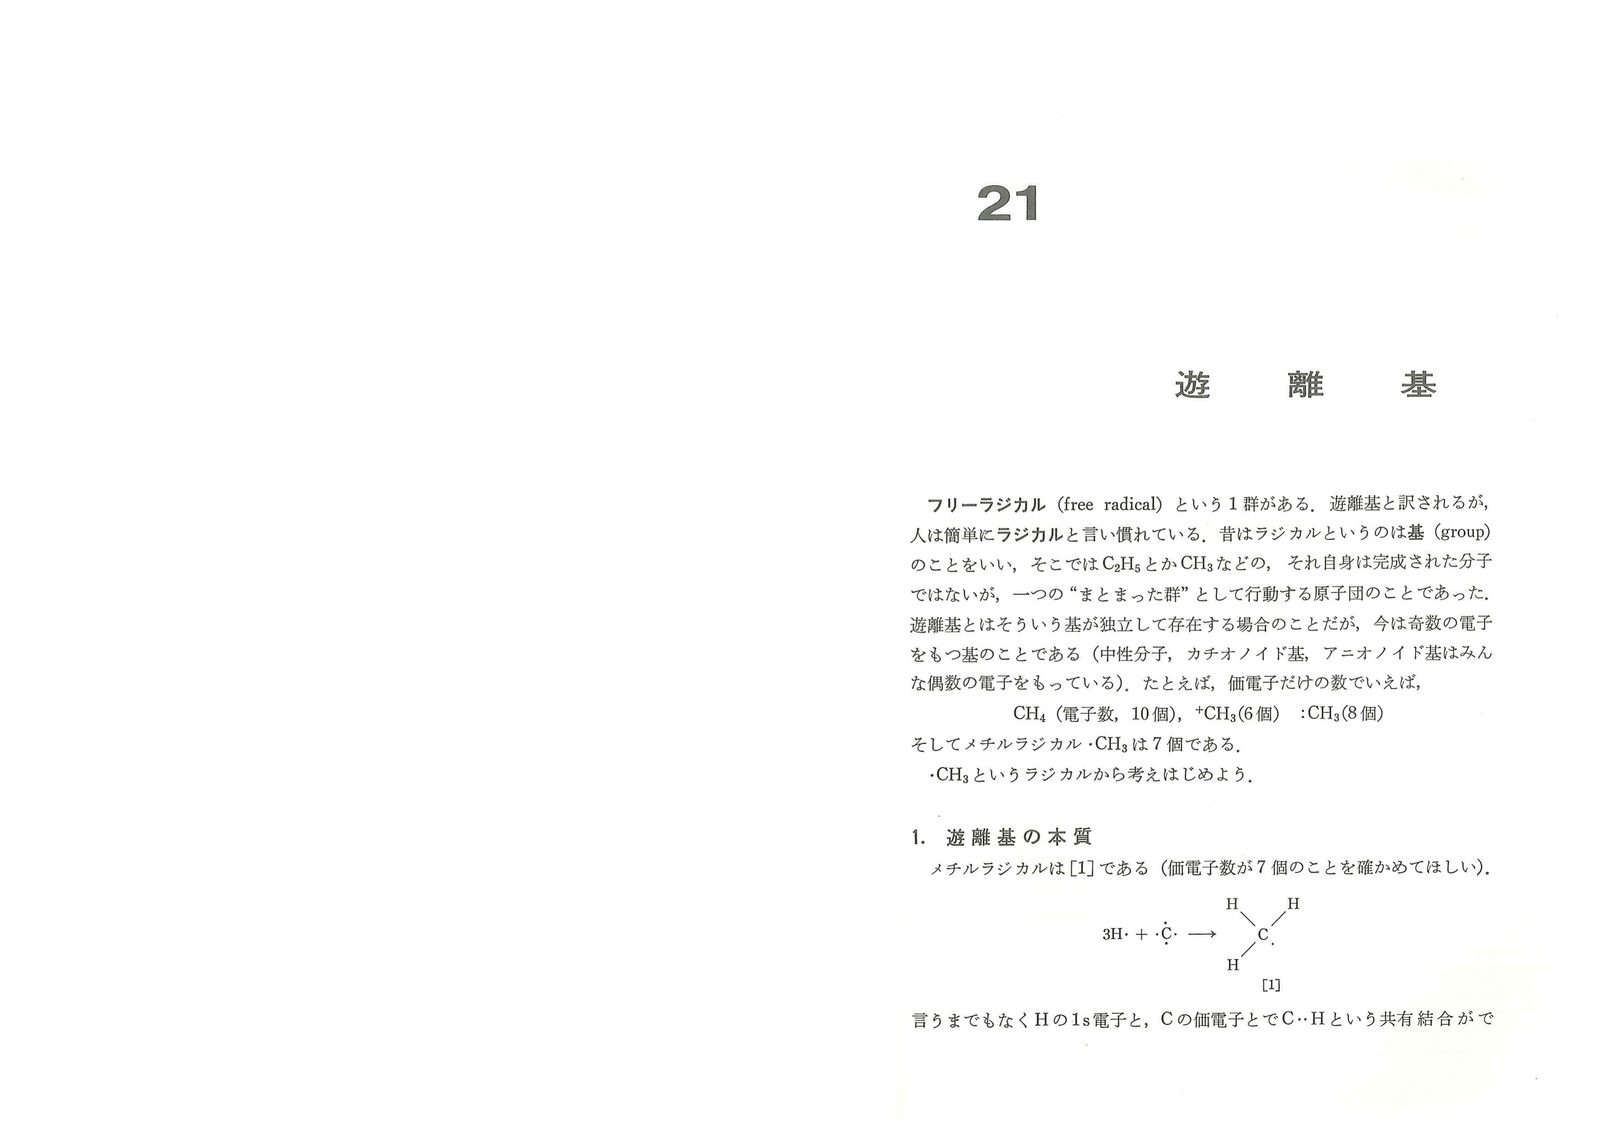
1.2 メチルラジカルの構造
·CH₃ はほぼ平面(原則として sp² 的)で、上下に直立した 2p₂ 軌道に不対電子が 1 個入っている:
      H  H  H
       \ | /
        C         ← ほぼ平面(sp²的)
     不対電子 (2p₂)
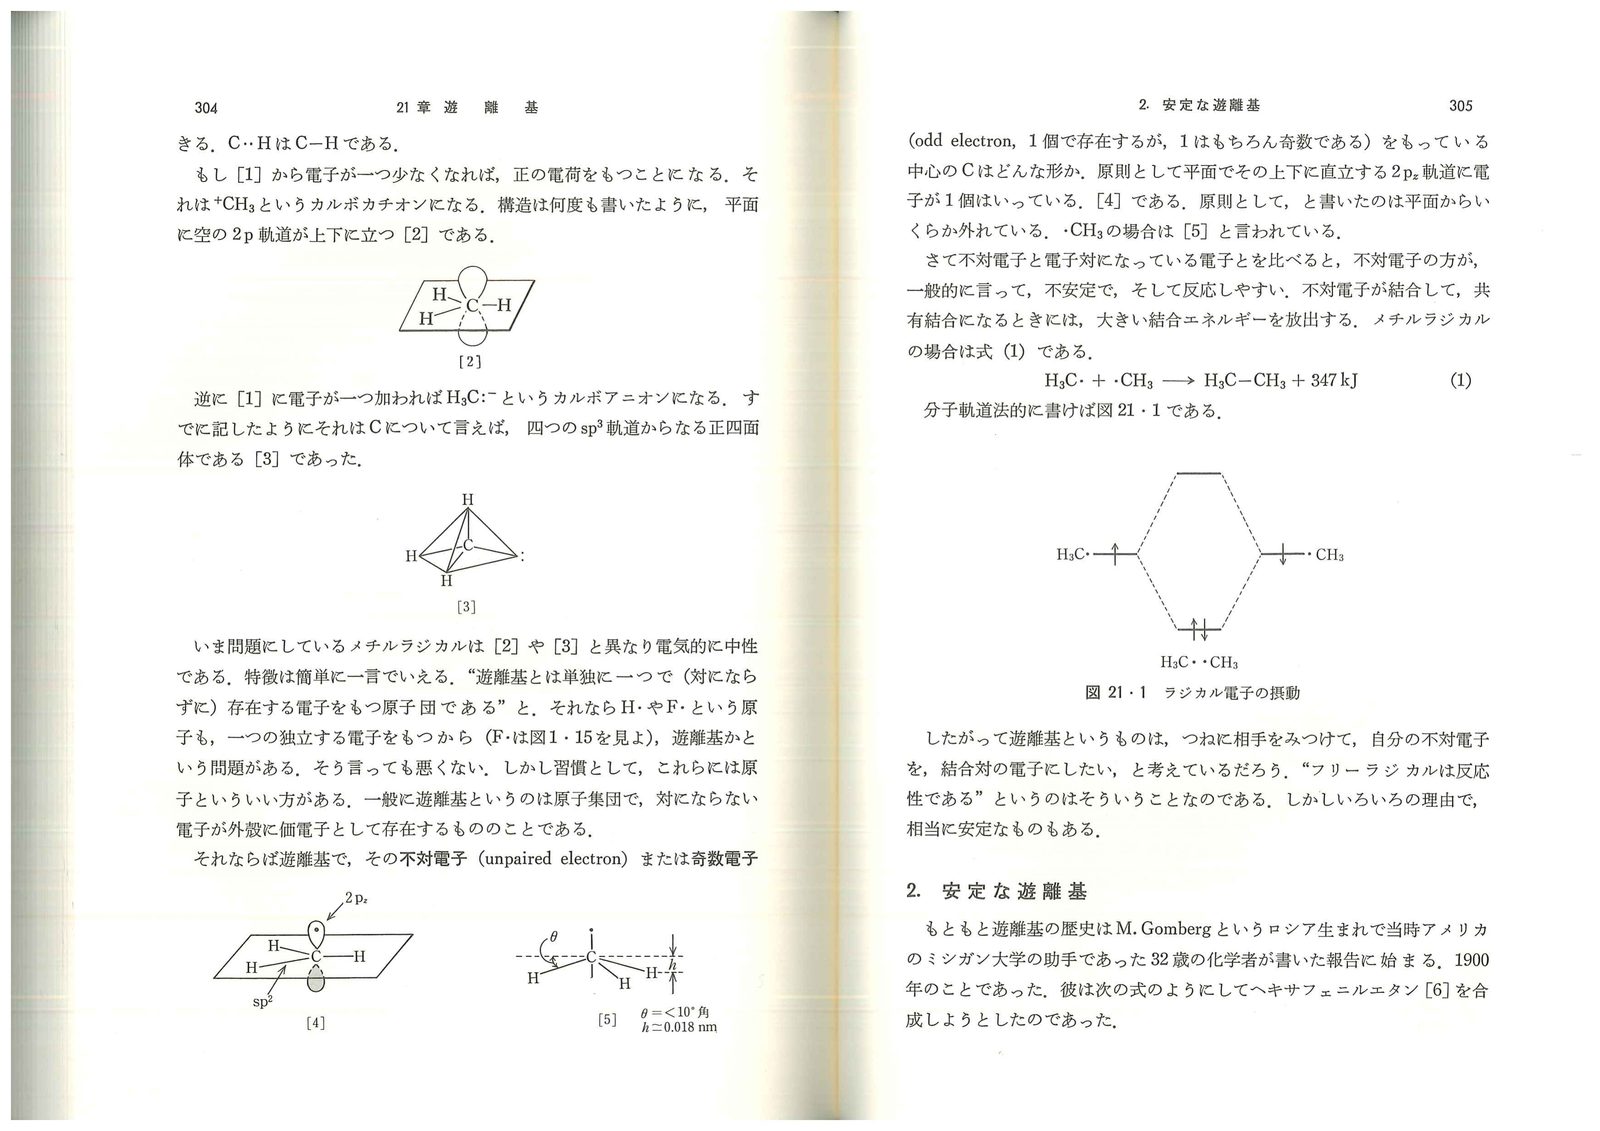
完全な平面ではなく、実測では若干の「くぼみ」がある([5] の構造)。
カルボカチオン(⁺CH₃)が完全平面で 2p₂ が空なのと対比:
- ⁺CH₃:空の 2p₂ → 求核試剤(Nu⁻)の標的
- ·CH₃:半充填の 2p₂ → 別の不対電子との共有結合が可能
1.3 不対電子が反応しやすい理由
·CH₃ + ·CH₃ → CH₃–CH₃ + 347 kJ/mol 式(1)不対電子 2 個が結合すると大きな結合エネルギー(共有結合形成)を放出するため、遊離基は「電子対を作りたい」という強い駆動力をもつ。
分子軌道論的には図21・1 のように 2 つのラジカル軌道が相互作用して、結合性 MO に 2 個の電子が落ちる過程(HOMO–HOMO 相互作用 → 1 電子は安定化、もう 1 電子は不安定化だが、合計でエネルギー利得)。
2. 安定な遊離基
2.1 Gomberg の発見(1900 年)
M. Gomberg(ミシガン大学、32 歳)はヘキサフェニルエタン [6] の合成を試みた:
2(C₆H₅)₃C–Cl + Zn → [(C₆H₅)₃C–C(C₆H₅)₃] [6]得られた化合物は元素分析が [6] に合わなかった(C88%, H6% で [6] の 93.8%, 6.2% でなく [7] の 88.0%, 5.8% に一致)。実際は過酸化物 [7] だった。
(C₆H₅)₃C· + O₂ → (C₆H₅)₃C–O–O–C(C₆H₅)₃ [7]CO₂ 雰囲気で実験し直すと、元素分析が [6] に一致する無色結晶(m.p. 145-147℃)が得られ、ベンゼンに溶かすと黄色になる。黄色溶液に O₂ を通すと退色して過酸化物 [7] になる。
🖼 第21章 原ページ 2/10
[6] ⇌ 2(C₆H₅)₃C· →(+O₂)→ 過酸化物 [7] 式(3)これが遊離基化学の誕生(1900 年)。
ただし m.p. 145-147℃ の化合物の構造は実際には [6] ではなく、1968 年に [9] であることが確定:
2(C₆H₅)₃C· ⇌ [9](ベンゼン環 C と C の結合で二量化)ベンゼン 0.03 mol dm⁻³ の希薄溶液で、(C₆H₅)₃C· が 3%、二量体が 97%(20℃)。ヘキサフェニルエタン [6] はいまだ合成されていない。
2.2 なぜトリフェニルメチルラジカルが安定か
中心 C の不対電子が 3 つのフェニル基(合計 18 個の炭素)全体に非局在化することで、大きな共鳴安定化エネルギーを獲得する。
🖼 第21章 原ページ 3/10
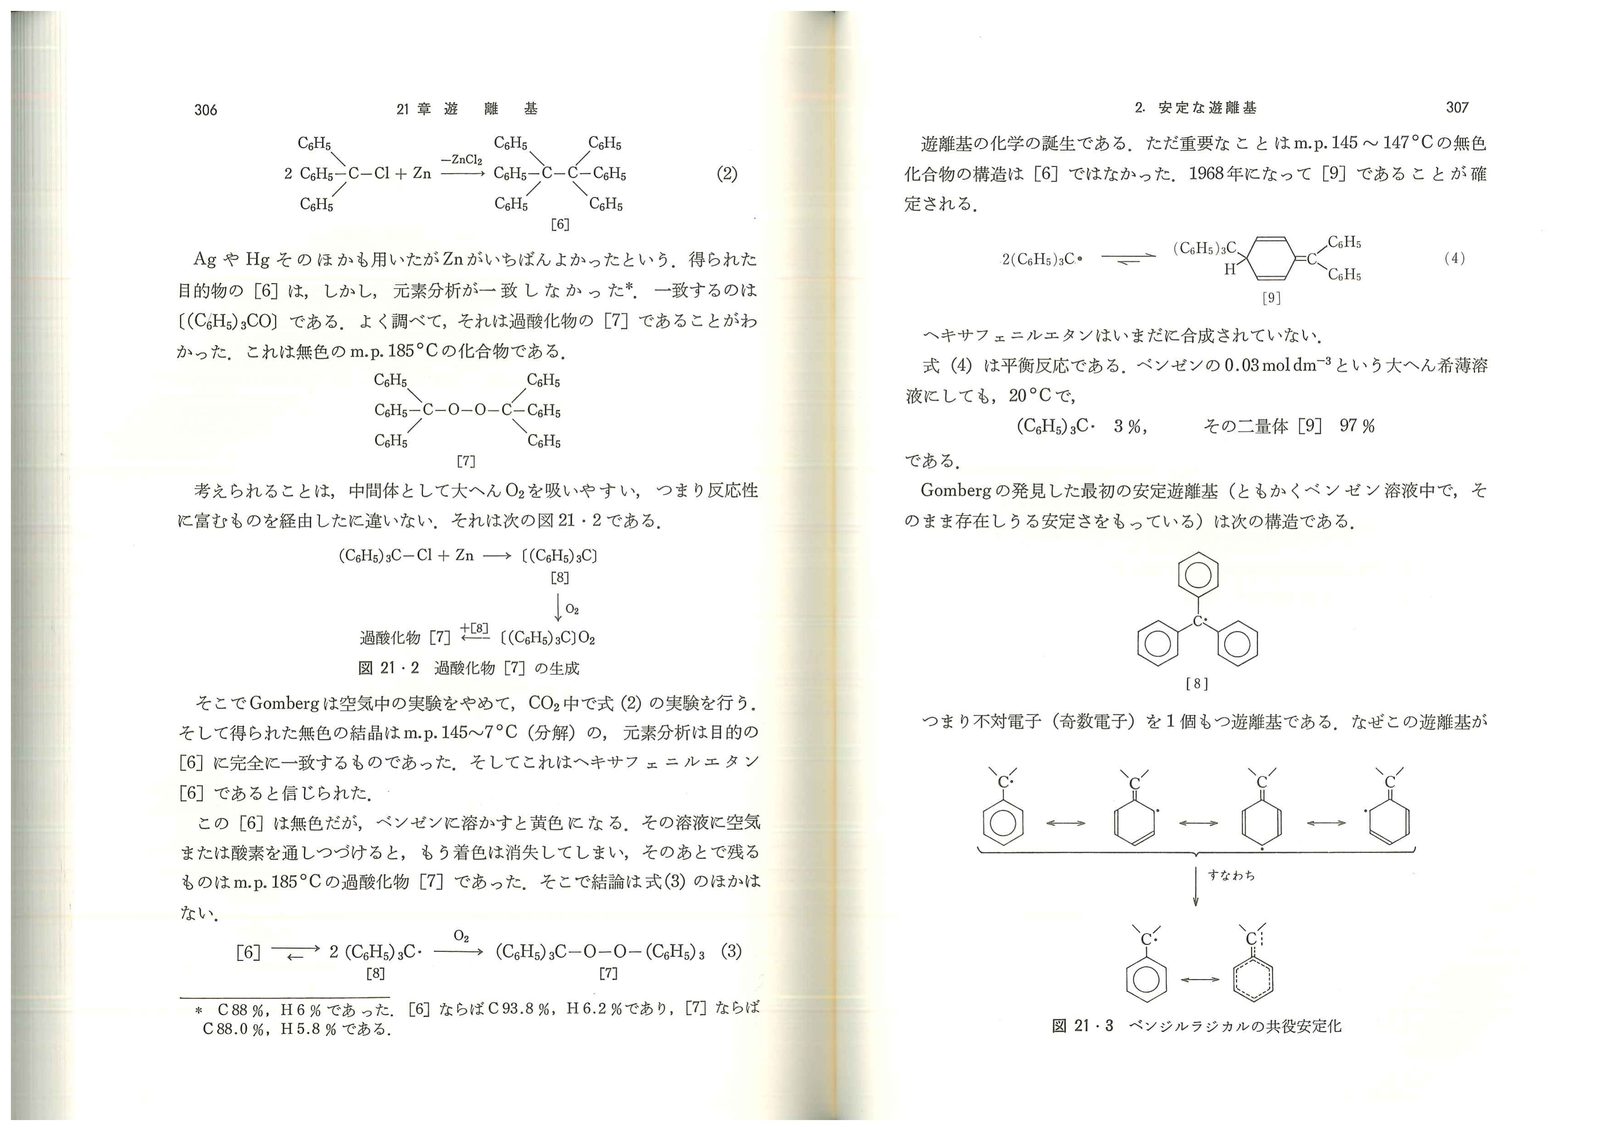
ベンジルラジカル では:
C₆H₅–CH₂· ⇌ ·C₆H₅–CH₂ ⇌ [オルト・パラに奇数電子が非局在]この共役のために、[10] では全原子が一平面上に並ぶ必要があるが(2p₂ 軌道が平行になるため)、実際には隣接 H どうしの立体反発でベンゼン面は約 20° 曲がっている。
2.3 安定ラジカルの例:DPPH とフェルダジル
DPPH(ジフェニルピクリルヒドラジル):そのままで濃紅色の結晶として市販される安定ラジカル。共鳴が広範囲に及ぶ:
–N·–N–  ↔  –N=N–(N との共鳴)
     ↕
–NO₂ との共鳴(パラ・オルト位)フェルダジルも同様に安定な市販品。
🖼 第21章 原ページ 4/10
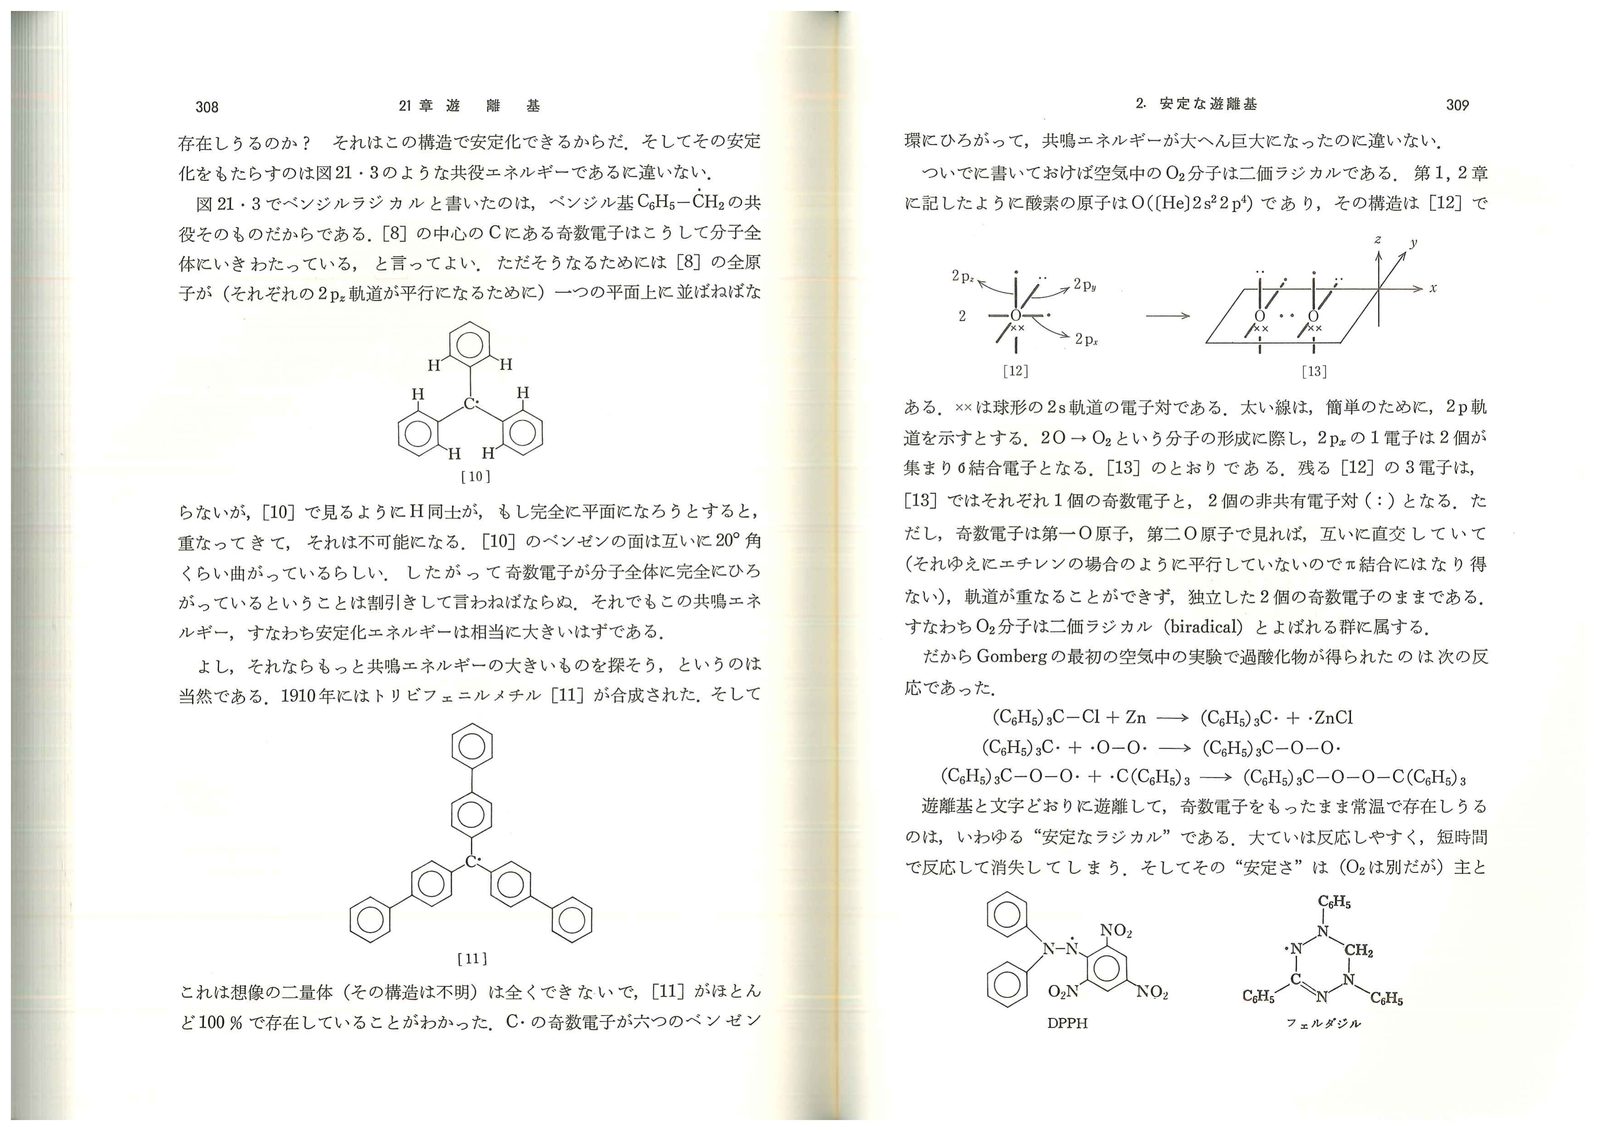
DPPH はトルエン中でトルエンから H· を引き抜き、DPPH-H [14] になる(このトルエン H· 引き抜きの速さがラジカル反応性の評価に使われる):
DPPH· + C₆H₅–CH₂–H → DPPH–H [14] + C₆H₅–CH₂·3. 遊離基の安定度
3.1 解離エネルギーからの推定
C₆H₅–CH₂–H → C₆H₅–CH₂· + H·  (+322 kJ mol⁻¹)   式(5)
CH₃–H        → CH₃·         + H·  (+423 kJ mol⁻¹)   式(6)
解離エネルギーの差 = 101 kJ mol⁻¹ → ベンジルラジカルはメチルラジカルより 101 kJ mol⁻¹ 安定。
🖼 第21章 原ページ 5/10
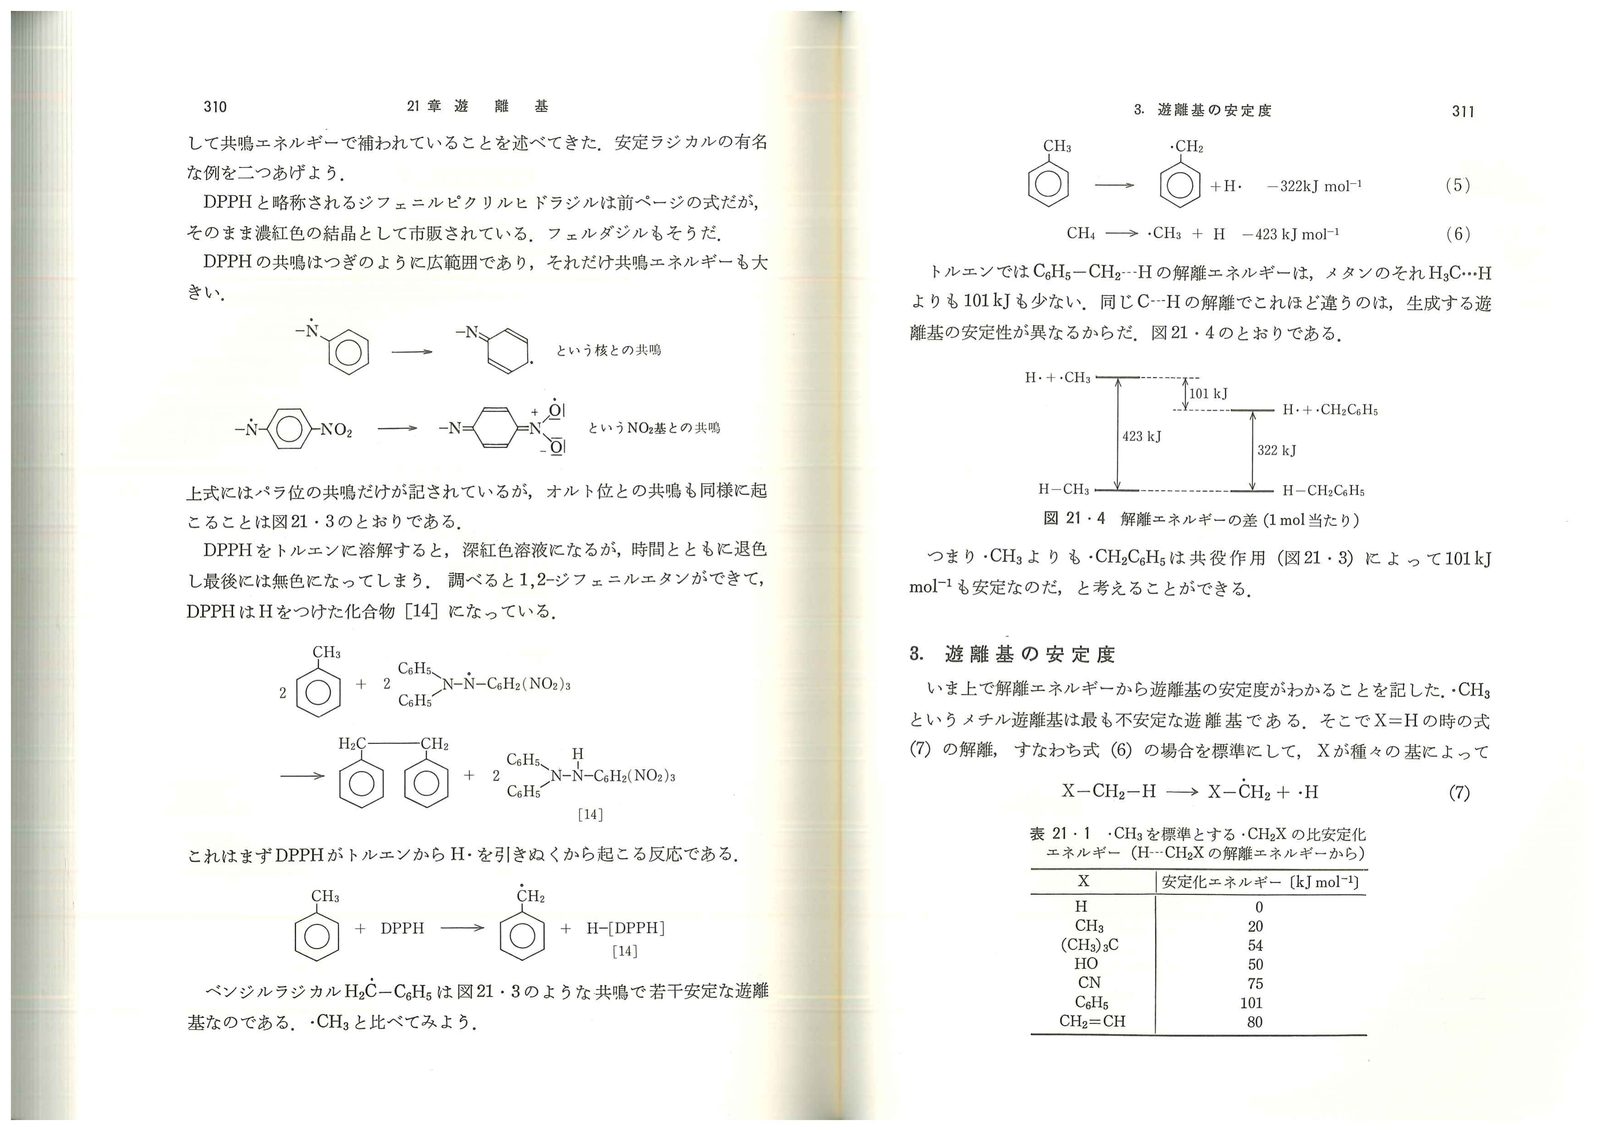
表21・1:·CH₂X の比安定化エネルギー(CH₃· を標準)
| X | 安定化エネルギー(kJ mol⁻¹) | 理由 |
|---|---|---|
| H(CH₃·) | 0(基準) | — |
| CH₃ | 20 | 超共役(sp³ と sp² の摂動) |
| CN | 54 | 2p₂ 軌道との共役 |
| HO | 50 | 酸素の 2p₂ 軌道との共役 |
| C₆H₅ | 75 | π 共役系への非局在化 |
| CH₂=CH | 80 | アリル共鳴 |
| (CH₃)₃C | 101 | 超共役(3組の sp³ 軌道) |
3.2 超共役安定化
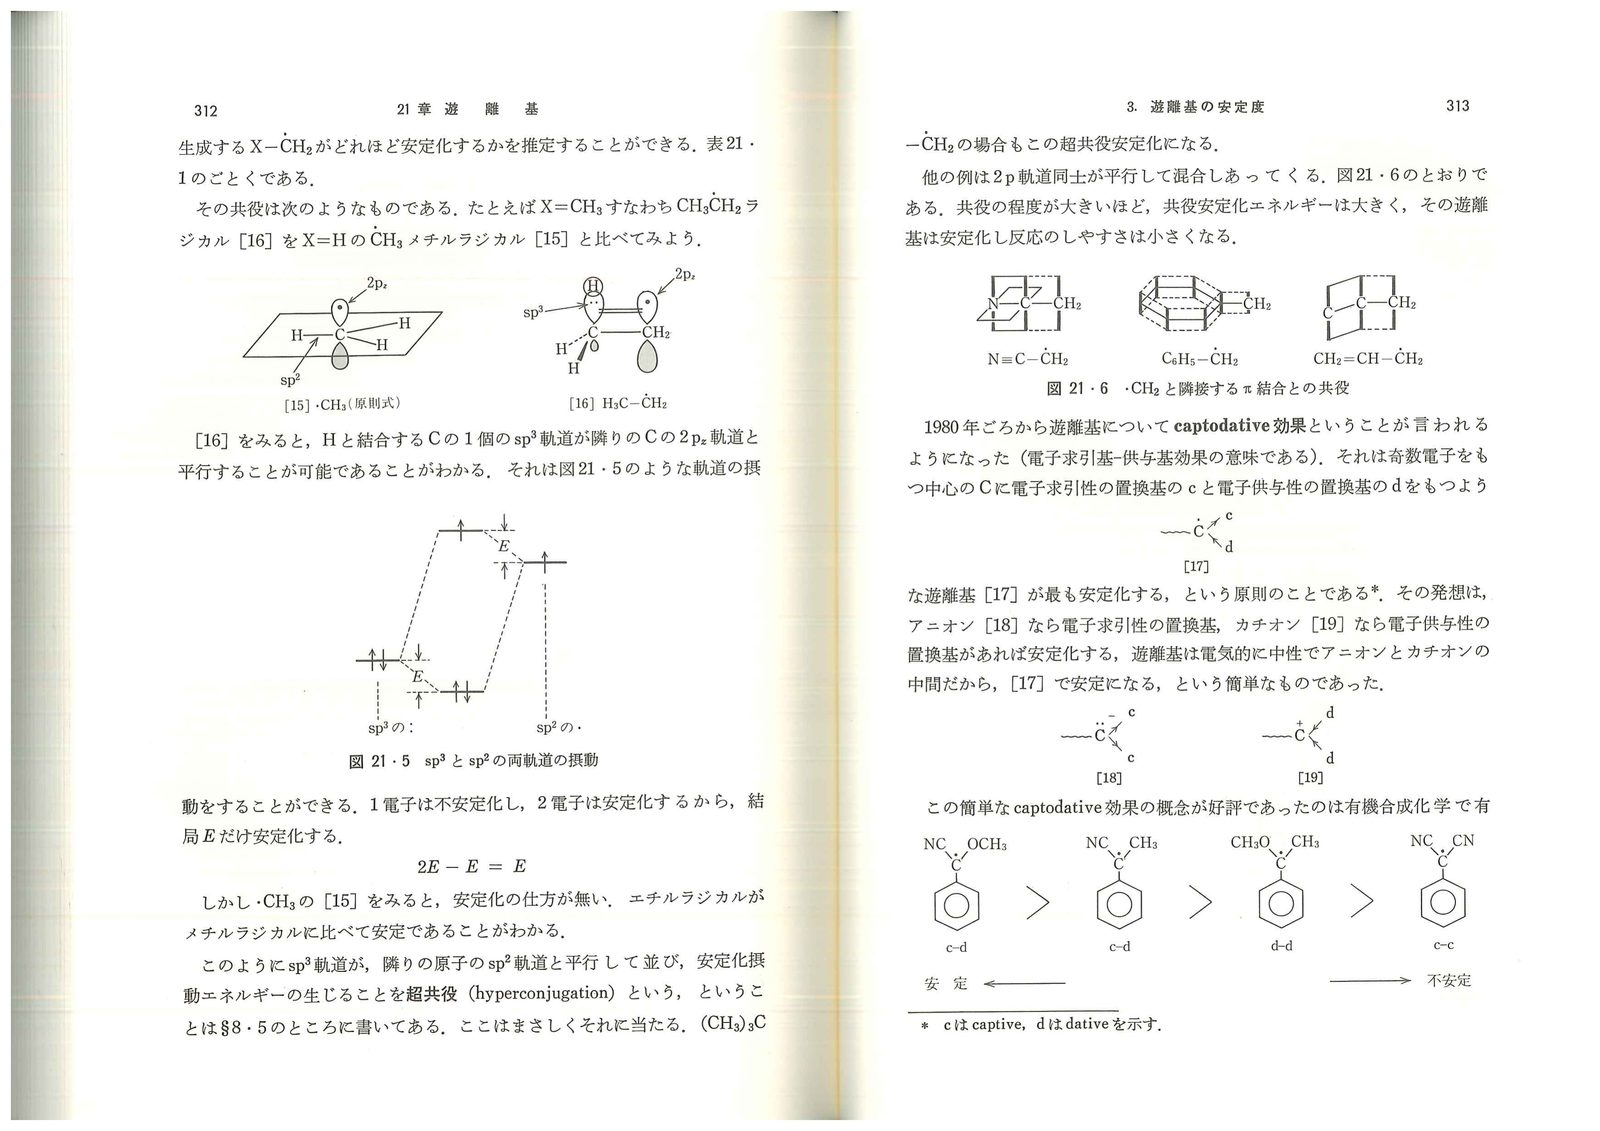
エチルラジカル [16] がメチルラジカル [15] より安定な理由:
[15] ·CH₃:  安定化の仕方がない(C–H は sp³ だが、平行な隣接 2p₂ がない)

[16] H₃C–CH₂·:  CH₃ の sp³ 軌道 1 本が隣の C· の 2p₂ と平行に向き合える
                  → 摂動(超共役): 1電子 → 不安定化, 2電子 → 安定化
                  → 合計 E だけ安定化
1 電子系(2E - E = E)で結局エネルギーが E 下がる(超共役 = hyperconjugation、08_二重結合への付加反応で登場済み)。
🖼 第21章 原ページ 6/10
3.3 Captodative 効果
1980 年代から注目された安定化原理:電子求引基(c)と電子供与基(d)を同じ C にもつ遊離基 [17] が最大に安定化する。
c\
   C·   ← 最も安定
d/
直観的な説明:
- アニオン [18] は電子求引基(c)で安定化
- カチオン [19] は電子供与基(d)で安定化
- ラジカルは電気的に中性(アニオンとカチオンの中間)→ c と d の両方の安定化を受けられる
安定性の序列(ESR スペクトルで実測):
c–C·–d(captodative) ≫ c–C·–c > C–C·–C > d–C·–d例:OCH₃(d)と NC(c)をもつ·C(OCH₃)(CN) などが高安定。
4. 不安定な遊離基の発生
4.1 過酸化物のホモリシス
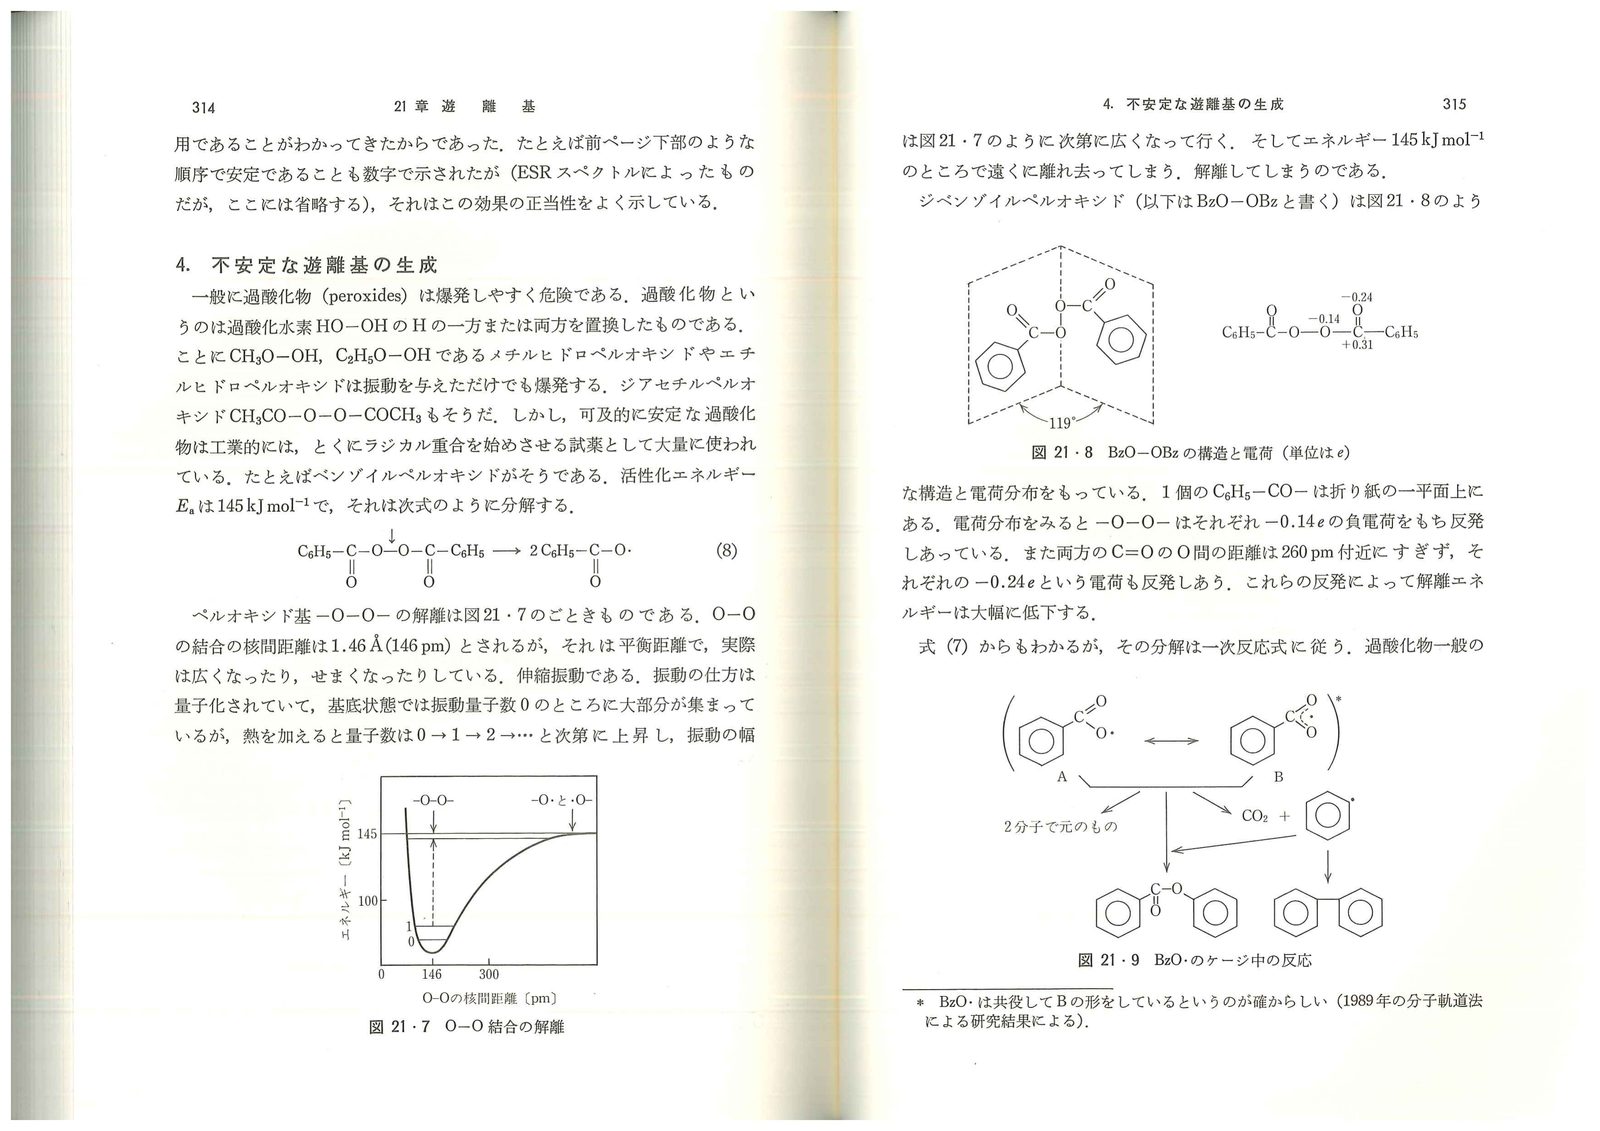
過酸化物 R–O–O–R は O–O 結合のホモリシス(均一開裂) で遊離基を発生する:
RO–OR → 2 RO· (各電子が 1 個ずつ分配)ジベンゾイルペルオキシド(BzO–OBz)の例:
C₆H₅–CO–O–O–CO–C₆H₅ → 2 C₆H₅–CO–O· 活性化エネルギー 145 kJ mol⁻¹O–O 結合が弱い理由(図21・7):
- 伸縮振動の量子数が上昇するにつれて振動幅が広がり、145 kJ mol⁻¹ で解離
- 隣接する C=O のO間距離が 260 pm と近く、各 -0.24e の負電荷どうしの静電反発
- O–O 基自体 -0.14e の負電荷どうしも反発
🖼 第21章 原ページ 7/10
🖼 第21章 原ページ 8/10
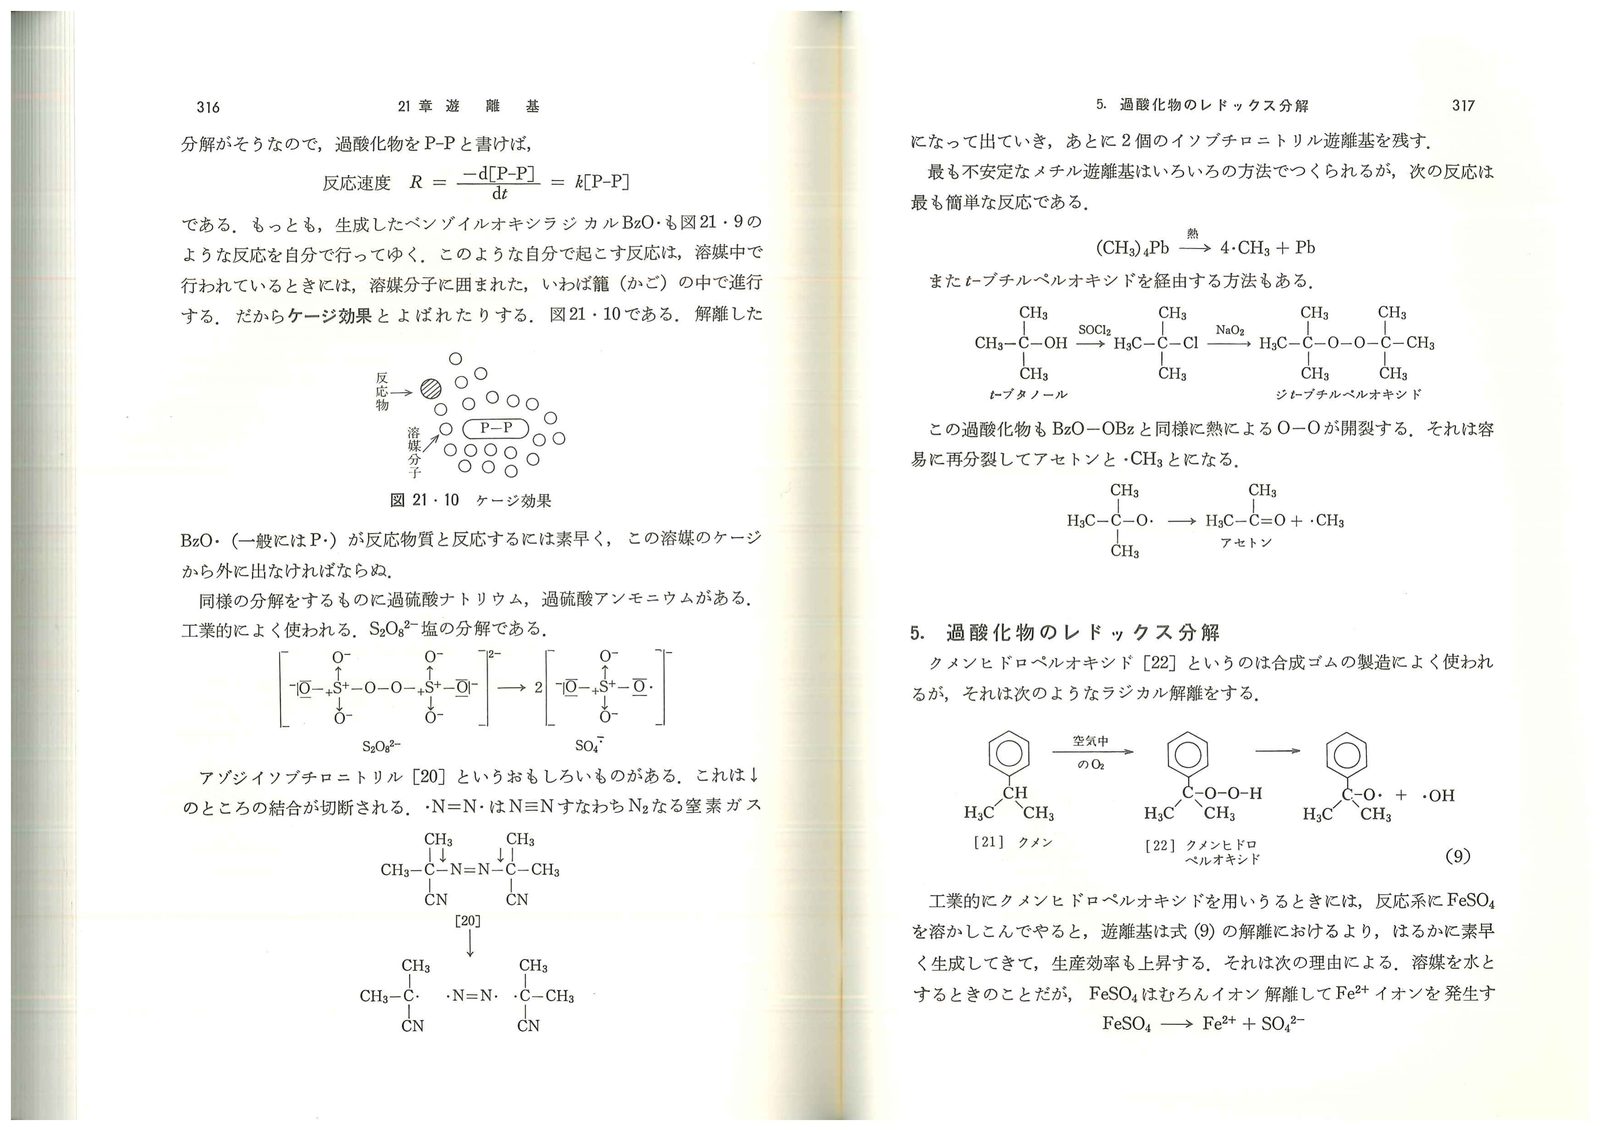
ケージ効果(cage effect):溶液中では生成した BzO· が溶媒分子に囲まれた「籠」の中にある。外に出て反応物質と反応するには素早く籠を抜け出す必要がある(図21・9, 21・10)。
4.2 アゾ化合物:AIBN
アゾジイソブチロニトリル(AIBN)[20] は最もよく使われるラジカル開始剤:
(CH₃)₂C(CN)–N=N–C(CN)(CH₃)₂ → 2 (CH₃)₂C·(CN) + N₂N=N(窒素ガス)が脱離する駆動力が大きく、安定な N₂ を生成するため分解が速い。生成するイソブチロニトリルラジカルは CN 基の共役で安定化される(表21・1, X=CN → 54 kJ mol⁻¹ 安定化)。
4.3 鉛テトラメチルからのメチルラジカル
(CH₃)₄Pb → 4 ·CH₃ + Pb最も不安定なメチルラジカルを発生させる基本的な方法。
t-ブチルペルオキシドを経由する方法:
(CH₃)₃C–O–O–C(CH₃)₃ → 2(CH₃)₃CO·
(CH₃)₃CO· → (CH₃)₂C=O + ·CH₃
O–O 開裂後、t-ブトキシラジカルが β 開裂してアセトンと·CH₃ を生成。
5. 過酸化物のレドックス分解
5.1 Fe²⁺ による促進
クメンヒドロペルオキシド [22] は通常の熱分解(ホモリシス)でも RO· と ·OH を生成するが、反応系に FeSO₄(Fe²⁺)を加えると数十倍速く遊離基が発生する:
R–O–O–H + Fe²⁺ → R–O· + :OH⁻ + Fe³⁺機構:Fe²⁺ から電子 1 個が R–O–O–H に移動する(ET = 電子移動)。Fe²⁺ → Fe³⁺(酸化)、R–O–O–H → R–O· + OH⁻(還元)。
これが レドックス(redox)分解。Cu⁺ でも同様:
R–O–O–H + Cu⁺ → R–O· + :OH⁻ + Cu²⁺🖼 第21章 原ページ 9/10
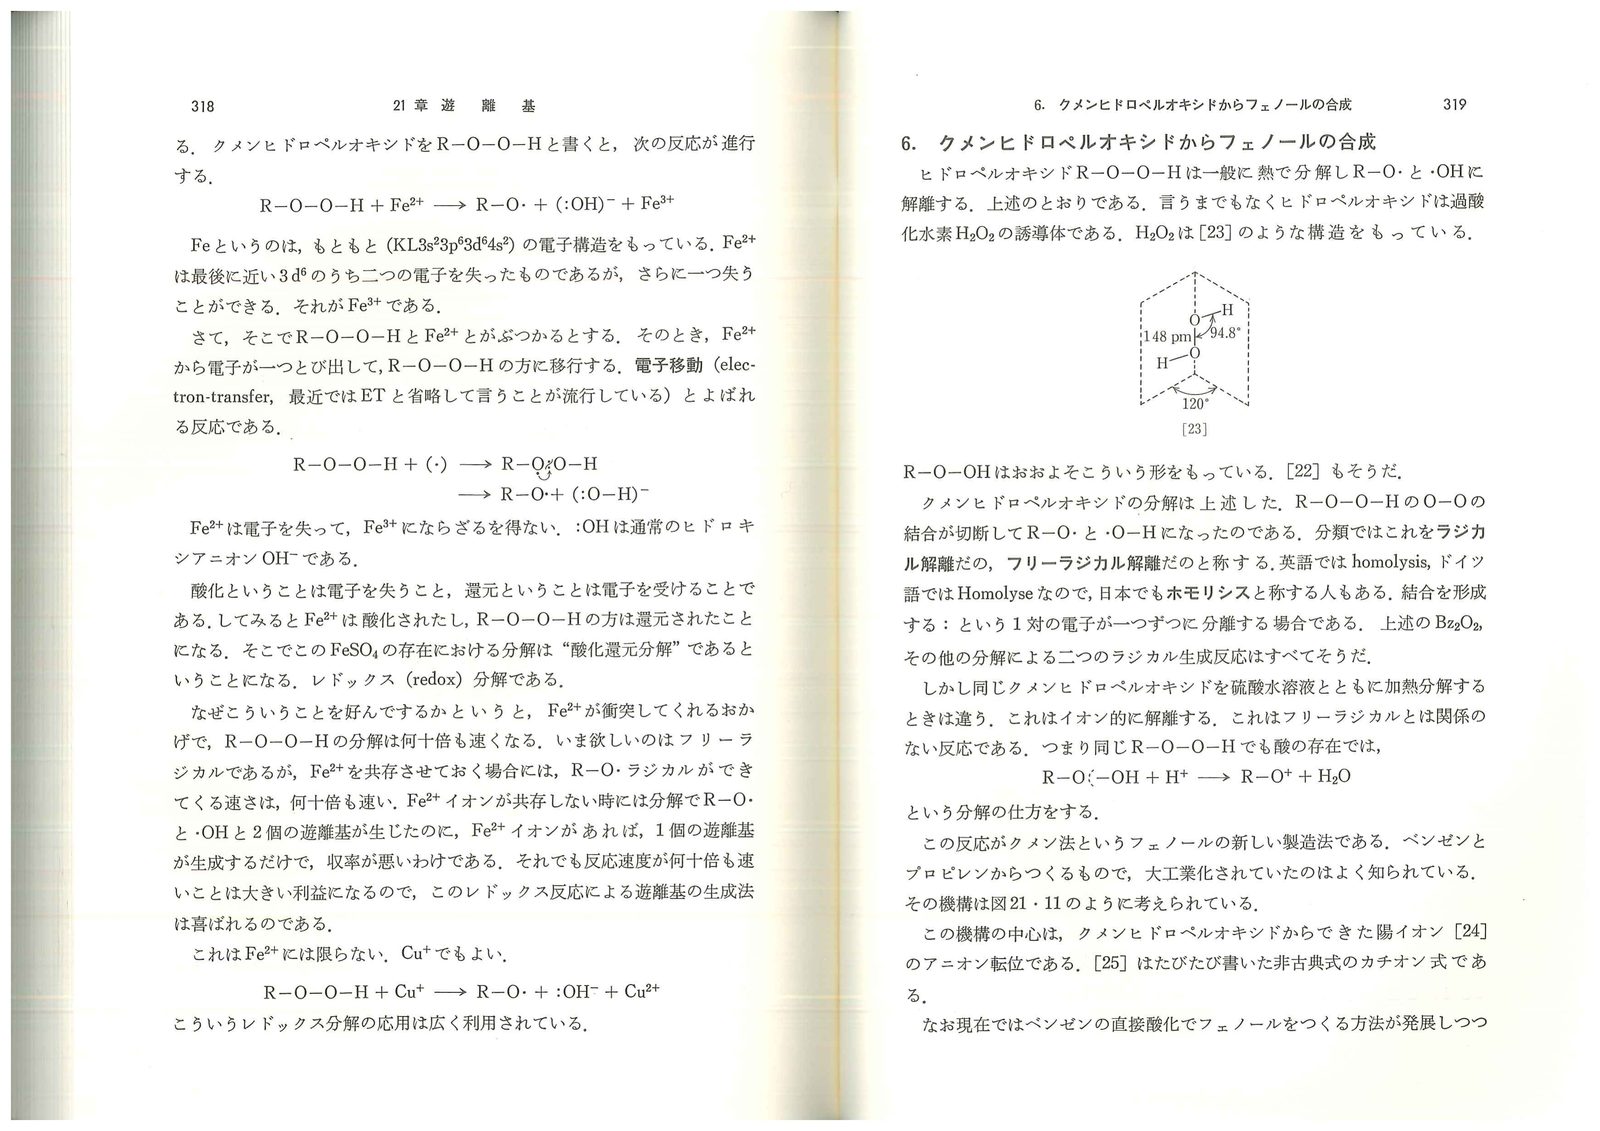
💡 なぜ数十倍速くなるのか:熱分解では O–O 結合の伸縮振動エネルギーが 145 kJ mol⁻¹ に達するまで待つが、Fe²⁺ が衝突すると電子移動という「別の経路」で活性化エネルギーを大幅に下げられる。
トレードオフ:Fe²⁺ がない熱分解では 2 個の遊離基(RO· + ·OH)が生成するが、Fe²⁺ ありでは 1 個(RO·)しか生成しない(·OH が OH⁻ になる)。速度は数十倍速いが効率(ラジカル収率)は半分になるが、速度向上のメリットが大きいので工業的に利用される。
6. クメン法フェノール合成
6.1 2 つの分解経路
クメンヒドロペルオキシド [22] は同じ化合物でも条件によって全く異なる分解をする:
ホモリシス(ラジカル):熱で分解
R–O–O–H → R–O· + ·OHヘテロリシス(イオン):酸(H₂SO₄)存在で分解
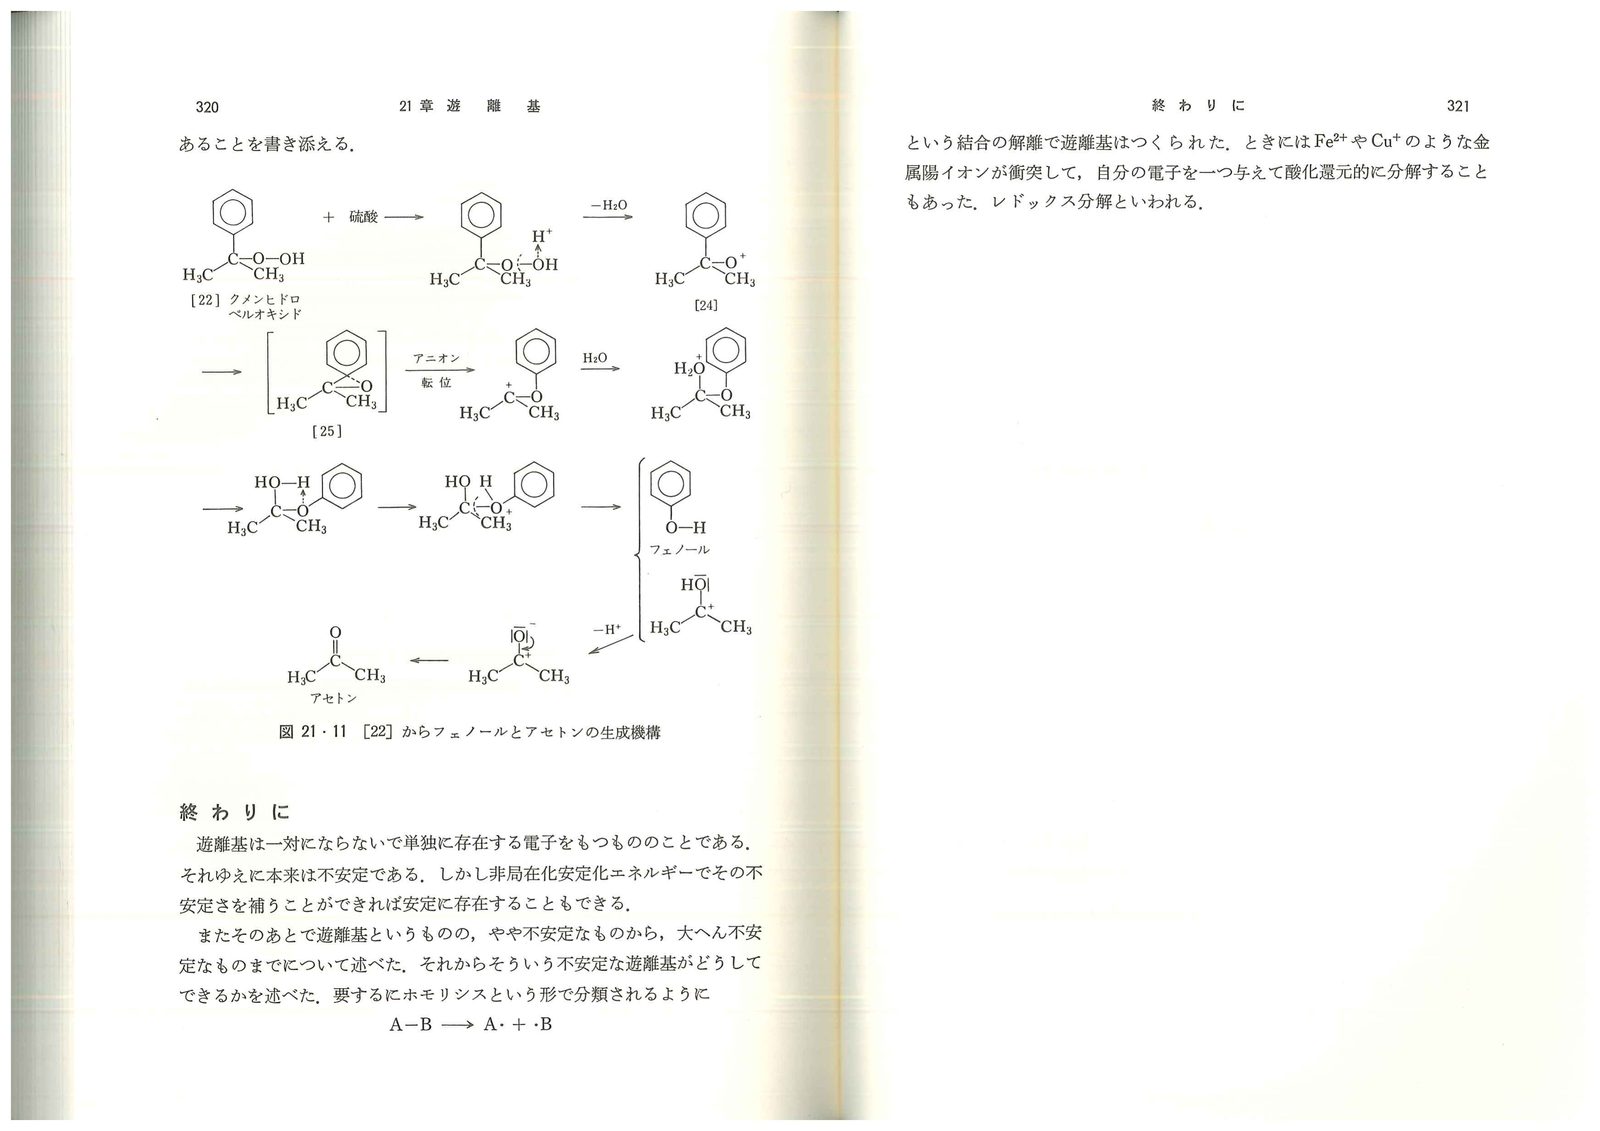
R–O–O–H + H⁺ → R–O⁺ + H₂O (R–O⁺ はフェニルカチオン中間体)6.2 クメン法の機構
酸性条件での分解がクメン法(フェノールとアセトンを同時製造):
1. ベンゼン + プロピレン → クメン(C₆H₅–CH(CH₃)₂)[21]
2. クメン + O₂ → クメンヒドロペルオキシド [22]
3. [22] + H₂SO₄ → フェノール + アセトン
機構の中心:[22] から生成した陽イオン [24] の アニオン転位(非古典式カチオン [25] を経由)で C–O–O の O–O が C–O–C(フェニル基が転位)に変わる。
🖼 第21章 原ページ 10/10
🔑 13_脂肪族の転位反応(転位反応)との接続:[25] の非古典式カチオンは 13 章で詳述した Wagner-Meerwein 型の転位と同じ論理。「転位が起きる → 非古典式カチオン → より安定な経路」という思考の流れが一貫している。
❓ つまずきポイント Q&A
Q1. 遊離基と「ラジカル」は同じ意味?
A. 歴史的に「ラジカル」は「基(group)」の意味で使われていた(例:メチル基、フェニル基)。「遊離基」はその「基」が独立して存在している状態。現代では「フリーラジカル」「ラジカル」「遊離基」はほぼ同義で使われる。奇数電子をもつ中性の原子団、と覚えれば十分。
Q2. ·CH₃ はなぜほぼ平面なのに、⁻CH₃ は四面体形なの?
A. ⁻CH₃(カルボアニオン)の孤立電子対は sp³ 軌道に入る。sp³ 軌道は空間的に 4 つ(正四面体)なので、3 本の C–H 結合 + 1 本の孤立電子対 = 四面体形。対して·CH₃ の不対電子は 2p₂ 軌道(π 的)に入る。これにより 3 本の C–H 結合が sp² 軌道を占め、平面になる。
Q3. 過酸化物が爆発しやすい理由は?
A. O–O 結合の均一開裂(ホモリシス)が一度起きると遊離基が大量に連鎖的に生成し(連鎖反応)、急速な発熱・膨張が起きる。特に低分子量の過酸化物(CH₃OOH, C₂H₅OOH)は O–O 開裂のエネルギー障壁が低く、機械的振動でも開裂する。
Q4. DPPH の「安定」とは程度問題?
A. DPPH は空気中で固体として安定に存在できる(市販もされている)が、ラジカル反応においてはトルエンから H· を引き抜く程度の反応性はある(それを利用して「ラジカルトラップ」として使う)。「安定」とは「N₂ などの雰囲気や固体状態では自己反応せず長期保存できる」という意味。
Q5. Captodative 効果はなぜ「c と d が同一炭素」でないと効かないの?
A. c(電子求引基)と d(電子供与基)の安定化効果は、どちらも「ラジカルの不対電子の非局在化」による。不対電子の中心(ラジカル炭素)に直接結合している必要があり、離れていると軌道の重なりが減って効果が薄れる。
Q6. ホモリシスとヘテロリシスの違い?
A. ホモリシス(homolysis):結合の 2 個の電子が 1 個ずつに分かれる均一開裂 → 各 1 個の不対電子をもつラジカルが 2 個生成。ヘテロリシス(heterolysis):結合の 2 個の電子が一方に偏る不均一開裂 → カチオン + アニオンが生成。
🧭 章末まとめ — 1枚で復習
遊離基の定義
  奇数電子(不対電子1個)をもつ中性原子団
  形状: ほぼ平面(sp²)、不対電子は 2p₂ に

安定性の序列(安定 → 不安定)
  トリフェニルメチル ≫ ジフェニルメチル ≫ ベンジル ≫ アリル
  > エチル > メチル(最も不安定)

安定化の原理
  ① 共鳴(2p₂ どうしの共役)
  ② 超共役(sp³ と隣接 sp² の摂動)
  ③ captodative 効果(c+d → 中性 → 両方から安定化)

遊離基の発生源
  ├── 過酸化物のホモリシス(O–O 均一開裂)
  │     ベンゾイルペルオキシド, t-BuOOt-Bu
  ├── アゾ化合物(N=N 脱離で N₂ と一緒に2個生成)
  │     AIBN(最もよく使われる開始剤)
  └── レドックス分解(Fe²⁺, Cu⁺ などの電子移動)
        速度は数十倍速い、ラジカル収率は半分

クメン法フェノール合成
  クメン → (O₂) → クメンヒドロペルオキシド → (H⁺) → フェノール+アセトン
(アニオン転位 = [[13_脂肪族の転位反応]]の非古典式カチオン)この章のキーワード:遊離基 / フリーラジカル / 不対電子 / ホモリシス / ヘテロリシス / 共鳴安定化 / 超共役 / captodative 効果 / Gomberg / トリフェニルメチル / DPPH / ケージ効果 / レドックス分解 / AIBN / クメン法
🔗 関連ノート・次への橋渡し
- 次章 → 22_遊離基の反応 — 連鎖反応(開始・伝播・停止)、ハロゲン化、ラジカル重合。本章で学んだ「安定性の序列」と「発生源」が連鎖機構の各素過程で直接使われる
- 前章 → 20_ハメット則 — ラジカル版ハメット則(山本-大津式)の ρ, σ, γE_R
- 08_二重結合への付加反応 → 08_二重結合への付加反応 — 超共役の概念(sp³ と隣接 sp² の摂動)が初出
- 13_脂肪族の転位反応 → 13_脂肪族の転位反応 — クメン法の非古典式カチオン経由転位と直結
- 12_ひと休みの章 → 12_ひと休みの章 — カルベン(2 電子欠損種)との対比:ラジカル(1 電子)vs カルベン(2 電子)
🎯 次のノートを読む前にメタン CH₄ の塩素化(CH₄ + Cl₂ → CH₃Cl)はラジカル連鎖反応で進行する。開始(Cl–Cl の光分解)、伝播(2 ステップ)、停止(3 通り)の各ステップを書き出してみよ。それぞれのステップで使う「遊離基の性質」は本章のどの節と対応するか確認しておくと、22 章が格段に読みやすくなる。
📚 ソース
- 原典:米山正信『有機電子論解説 — 有機化学の基礎』第21章 p.303–321
- 教科書OCR:
G:/020_有機電子論解説-有機化学の基礎/output/md/有機電子論解説-有機化学の基礎_21章(p303-321)遊離基.md - 図画像:
assets/21/page_0001.png〜page_0010.png