A063 — 脂肪族 Claisen 転位(アセタール経由)
predict モード — 生成物(ゴール)から電子移動の経路を予測しよう
📄 問題(反応式の原図)
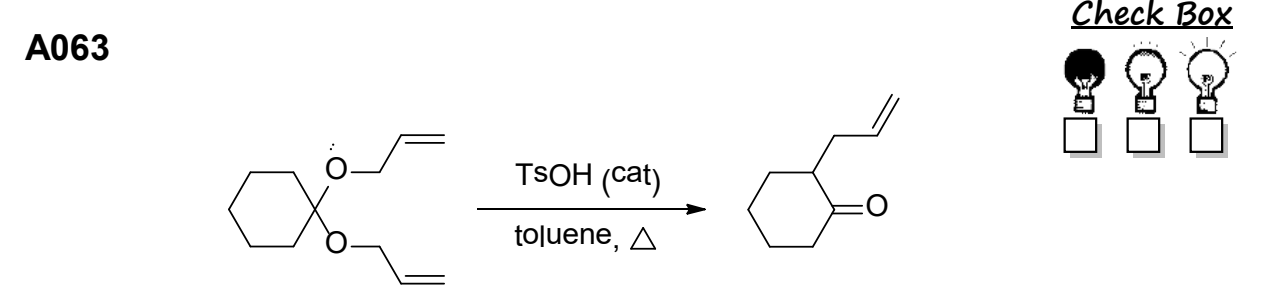
出発物質
シクロヘキサノンのジアリルアセタール (ケトンの両側の O にアリル基が付いた環状アセタール)
生成物(ゴール)
2-アリルシクロヘキサノン (シクロヘキサノンの α 位にアリル基が付いたケトン)
試薬TsOH(p-トルエンスルホン酸、cat = 触媒量) (強酸触媒。アセタールの Oをプロトン化して加水分解を開始)
溶媒・条件トルエン(toluene)、Δ(加熱) (高沸点溶媒で加熱して Claisen 転位を進行させる)
後処理特に記載なし
Tier 1
注目すべき官能基/原子
この反応の出発物質はケトンのジアリルアセタール(またはケタールと呼ばれる)です。アセタールは、中心炭素に二つの酸素原子が結合し、それぞれにアリル基が連結している構造を持ちます。特に注目すべきは、酸素原子の持つ孤立電子対(ひとかたまりの電子)と、反応に触媒として加わる強酸であるTsOH(p-トルエンスルエンスルホン酸)が提供するプロトン(H⁺)です。
[出典: 10章 p3]
Tier 2
電子論的根拠
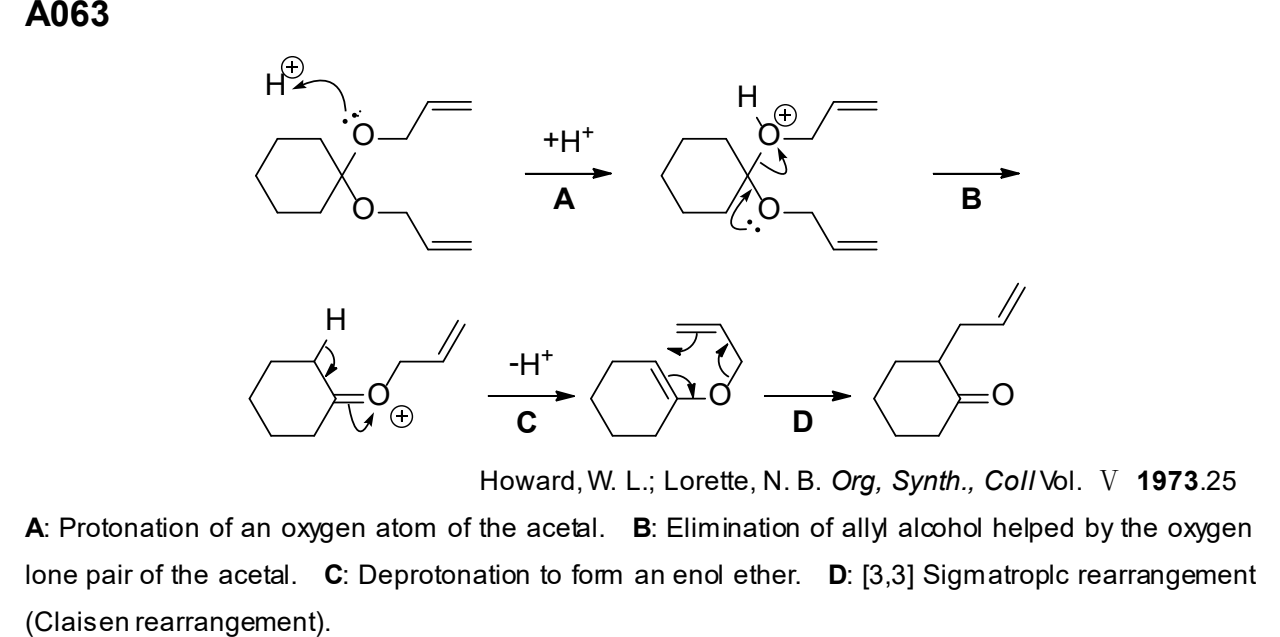
反応の最初の段階では、アセタール中の酸素原子が、その孤立電子対を用いて酸からプロトン(H⁺)を受け取ります。酸素原子は孤立電子対を持つため、ブレンステッド塩基(プロトンを受け取る種)として働くことができます。このプロトン化により、酸素原子は正電荷を帯び(オキソニウムイオンを形成)、その結果として隣接する炭素との結合(C-O結合)が弱められ、分子からの脱離が起こりやすくなります。
[出典: 解説レポート(初学者版・ver.2)Step A, 5章 p5]
Tier 3
律速段階・鍵結合
この反応において、中心となる鍵結合変化は二つあります。一つはアセタール分解によって「アリルビニルエーテル」という中間体(Oにアリル基とC=C二重結合が結合した構造)が形成されること、もう一つはこのアリルビニルエーテルが加熱により分子内でアリル基を酸素原子から炭素原子へと移動させる「[3,3]-シグマトロピー転位」(シグマ結合が分子内を移動する転位反応)が進行することです。この転位は、6つの電子が同時に移動する協奏的(すべての結合変化が同時に起こる)な反応であり、新しい炭素-炭素結合が形成されます。
[出典: 解説レポート(初学者版・ver.2)Step C, Step D]
Tier 4
矢印の流れ(言語のみ)
まず、TsOHのプロトンがアセタールの酸素原子の一つへその孤立電子対を供与することで、酸素原子がプロトン化されます。次に、プロトン化されていないもう一方の酸素原子の孤立電子対が、その隣の炭素(アセタール中心炭素)へ押し出され、同時にプロトン化された酸素原子がアリルアルコールとして分子から脱離します。この脱離と電子の押し出しによってオキソカルベニウムイオン(酸素原子に結合した炭素に正電荷を持つ中間体で、C=O⁺の共鳴構造を持つ)が生成し、その後、触媒の共役塩基(TsO⁻)がオキソカルベニウムイオンの隣の炭素からプロトンを引き抜き、炭素-炭素二重結合を形成して「アリルビニルエーテル」というエノールエーテルが確立します。最後に、加熱によりこのエノールエーテル中のビニル側炭素-炭素二重結合のπ電子が酸素-アリル炭素結合へ、酸素-アリル炭素結合の電子がアリル側炭素-炭素二重結合へ、そしてアリル側炭素-炭素二重結合のπ電子がビニル側炭素とアリル末端炭素の間に新しい炭素-炭素結合を形成するよう協奏的に移動します。この転位によって生じたエノール中間体は、直ちにプロトン移動を伴う異性化(互変異性化)により安定なカルボニル化合物へと変化します。
[出典: 解説レポート(初学者版・ver.2)Step A, Step B, Step C, Step D]
Tier 5
生成物
最終生成物は、シクロヘキサノンのアルファ位にアリル基が導入された「2-アリルシクロヘキサノン」、またはそのIUPAC名である「2-(プロップ-2-エン-1-イル)シクロヘキサン-1-オン」という種類のカルボニル化合物です。この反応の駆動力は、反応後に生成するケトンが、その前駆体であるエノールエーテルに比べて熱力学的に非常に安定であることにあります。この安定化によって反応は不可逆的に進行します。
[出典: 解説レポート(初学者版・ver.2)Step D]
✅ 解答を見る(巻矢印つき機構・公式解説)
📚 参考文献
[1] Howard, W. L.; Lorette, N. B. Org. Synth., Coll. Vol. V 1973, 25. (本問題の出典。ケタール Claisen 転位によるシクロヘキサノン誘導体合成)
[2] Claisen, L. Ber. Dtsch. Chem. Ges. 1912, 45, 3157. (Claisen 転位の原著論文) 🔗 doi.org/10.1002/cber.19120450348
[3] Clayden, J.; Greeves, N.; Warren, S. Organic Chemistry, 2nd ed.; Oxford University Press, 2012. (Chapter 36: Pericyclic reactions — Claisen 転位の詳細と変法) 🔗 doi.org/10.1093/hesc/9780199270293.001.0001
[4] Rhoads, S. J.; Raulins, N. R. Org. React. 1975, 22, 1. (Claisen 転位と Cope 転位の詳細総説。脂肪族・芳香族・ケタール型を含む)