A025 — Hell-Volhard-Zelinsky(HVZ)反応
predict モード — 生成物(ゴール)から電子移動の経路を予測しよう
📄 問題(反応式の原図)
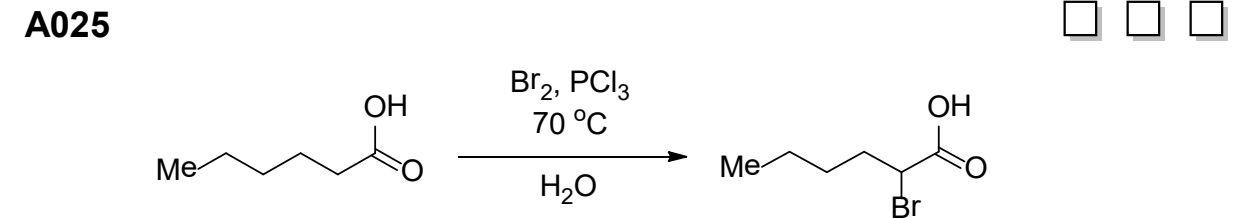
出発物質
ヘキサン酸(カプロン酸) (Me(CH₂)₃CH₂COOH)
- Me = メチル基(CH₃)
- 直鎖 6 炭素のカルボン酸
生成物(ゴール)
2-ブロモヘキサン酸(α-ブロモカルボン酸)
- α 位の H が Br に置換
試薬Br₂(臭素) (α 位に導入するハロゲン源)PCl₃(三塩化リン) (触媒、カルボン酸→酸クロリド変換用)
溶媒・条件70°C / H₂O(後処理で加水分解)
後処理H₂O(水による加水分解) (酸クロリド→カルボン酸に戻す)
Tier 1
注目すべき官能基/原子
本反応では、まず出発物質であるカルボン酸のカルボニル基(C=O)の酸素原子と、ヒドロキシル基(-OH)の酸素原子、そして試薬である三塩化リン(PCl₃)のリン原子に注目します。その後、中間体として生成する酸クロリドのカルボニル基の隣にあるα位の炭素に結合した水素原子(α-H)と、試薬の臭素(Br₂)分子の臭素原子、最後に後処理の水(H₂O)の酸素原子が重要になります。
[出典: null]
Tier 2
電子論的根拠
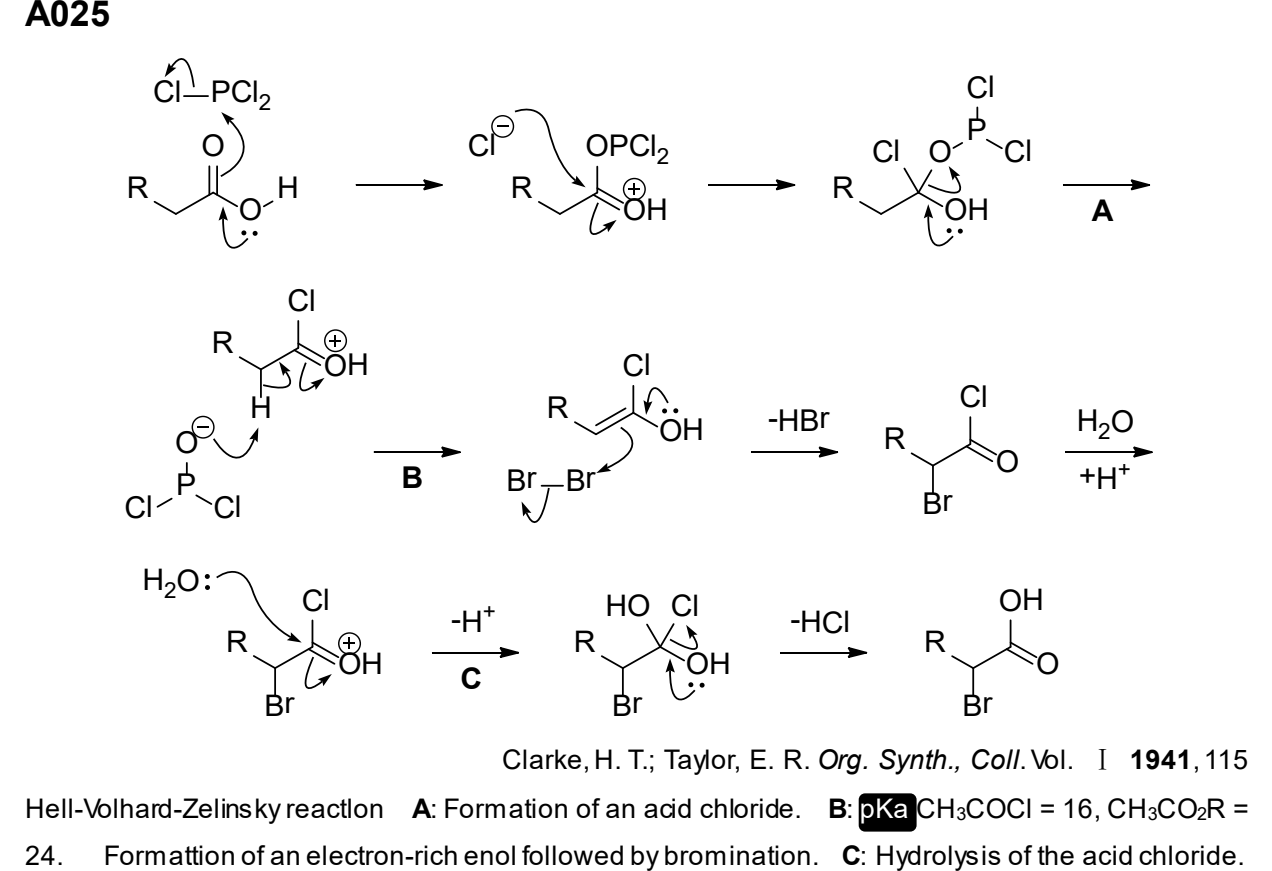
PCl₃のリン原子は、より電気陰性度の高い塩素原子3つに囲まれており、強い部分的な正電荷(δ+)を帯びています。このため、カルボン酸のC=Oの酸素原子が持つ孤立電子対(共有されていない電子対)が、この電子不足なリン原子を攻撃します。カルボン酸のα-Hは通常、カルボニル基の酸素が持つ孤立電子対が共鳴によってカルボニル炭素の電子不足を和らげるため、酸性度が低く(pKa約25)、エノール化(α-Hが引き抜かれてC=C二重結合が形成されること)しにくいです。しかし、PCl₃によってカルボン酸が酸クロリド(-COCl)に変換されると、塩素の強い電子吸引効果によりカルボニル炭素のδ+がさらに強まり、α-Hの酸性度が大幅に増加します(pKa約16)。これによりエノール化が容易になります。エノールが持つC=C二重結合のπ電子は電子豊富で、Br₂のBr原子が一時的に持つ部分的な正電荷(δ+)を求電子的に攻撃します。最後に、反応で生成する中間体であるα-ブロモ酸クロリドのC-Cl結合は、脱離基(分子から離れていく原子や原子団)として非常に安定なCl⁻(塩化物イオン)を生成するため、水の求核攻撃を受けて容易に加水分解されます。Cl⁻は共役酸HClのpKaが-7と低く、安定な脱離基です。
[出典: 5章 p5]
Tier 3
律速段階・鍵結合
この反応の鍵は、カルボン酸をそのままでは反応性の低い状態から、PCl₃を使って酸クロリドへと「活性化」することです。酸クロリドの形成により、α位の水素の酸性度が劇的に高まり、エノール化が可能になります。このエノール化した酸クロリドのC=Cπ電子が、試薬であるBr₂のBr原子(δ+)を求電子的に攻撃し、C-Br結合を形成する段階が反応の主要な駆動力(ドライビングフォース)となります。つまり、まずエノール化しやすい中間体を生成し、その中間体が高い反応性を示すことが重要です。
[出典: null]
Tier 4
矢印の流れ(言語のみ)
まず、カルボン酸のカルボニル酸素原子の孤立電子対が、PCl₃のリン原子(δ+)を攻撃し、同時にP-Cl結合の電子対がCl⁻として脱離します。次に、脱離したCl⁻がカルボニル炭素を攻撃し、-OPCl₂基が脱離することで、カルボン酸は酸クロリドへと変換されます。この酸クロリドのα位の水素が引き抜かれてエノールと呼ばれる中間体が生成します。このエノールのC=C二重結合のπ電子が、Br₂分子のBr原子(δ+)を攻撃し、同時にBr-Br結合の電子対がBr⁻として脱離してC-Br結合が形成されます。その後、HBrが脱離してα-ブロモ酸クロリドが生成します。最後に、後処理で加えるH₂Oの酸素原子の孤立電子対が、α-ブロモ酸クロリドのカルボニル炭素(δ+)を攻撃します。これにより四面体型中間体が生成し、その後、Cl⁻が脱離基として離れてプロトンが脱離することで、最終的にα位に臭素が導入されたカルボン酸が得られます。
[出典: null]
Tier 5
生成物
本反応により、ヘキサン酸(カプロン酸)のα位(カルボニル炭素の隣の炭素)に臭素が導入された、2-ブロモヘキサン酸が生成します。これは、α-ブロモカルボン酸という種類の化合物です。
[出典: null]
✅ 解答を見る(巻矢印つき機構・公式解説)
📚 参考文献
[1] Clarke, H. T.; Taylor, E. R. Org. Synth., Coll. Vol. I, 1941, 115.
[2] Clayden, J. et al. Organic Chemistry, 2nd ed.; Oxford, 2012; pp 533–534. 🔗 doi.org/10.1093/hesc/9780199270293.001.0001